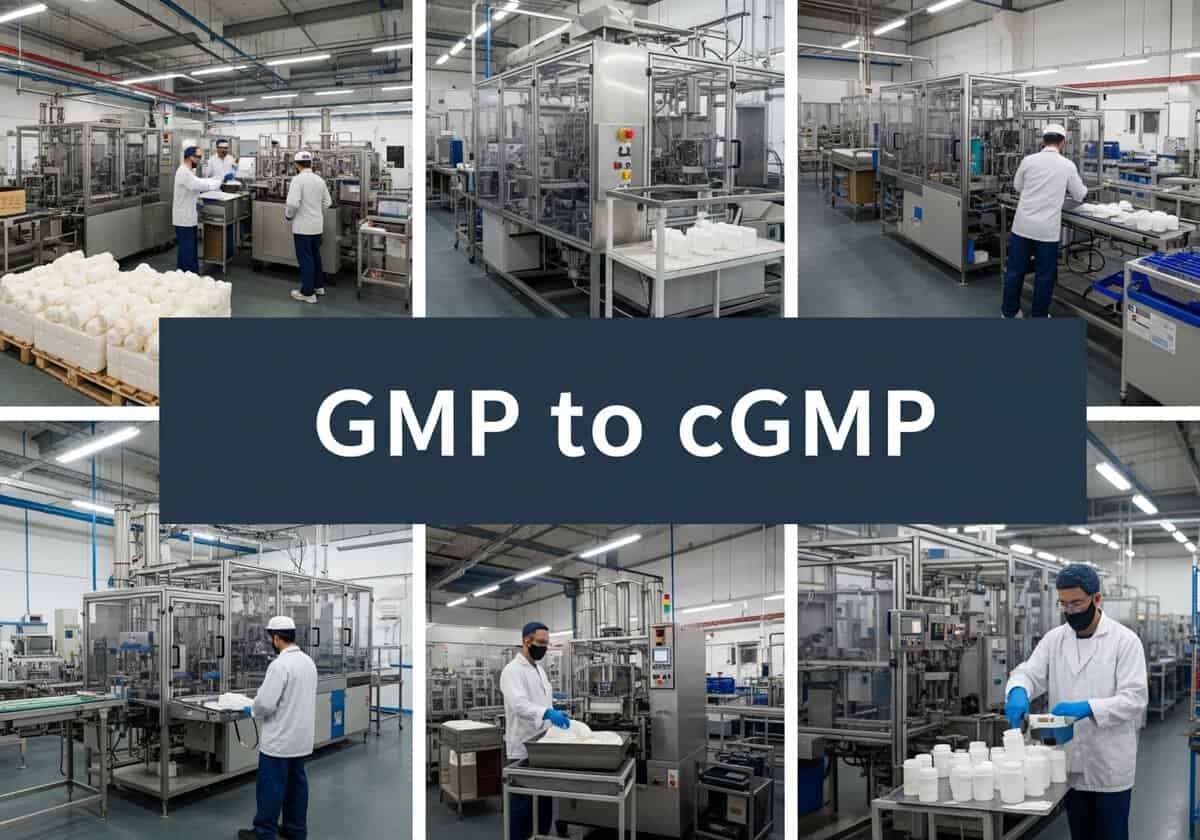
Good Manufacturing Practice, or GMP, is the universal standard for quality production. It is a set of rules to ensure that products like medicines, food, and medical devices are made consistently and safely, batch after batch. The central idea is simple: quality cannot be inspected into a product at the end of the line. Instead, it dovere be built into every step of the manufacturing process, from the raw materials that arrive at the loading dock to the final package that leaves it.
La "c" di cGMP sta per "Attuale". Questa singola lettera introduce un requisito critico e dinamico. Mentre le GMP forniscono il regolamento fondamentale, le cGMP obbligano legalmente i produttori a utilizzare le tecnologie, i sistemi e le conoscenze scientifiche più aggiornate oggi disponibili. Un processo che era perfettamente accettabile secondo gli standard GMP un decennio fa potrebbe non superare un'ispezione cGMP oggi, se nel frattempo sono emersi metodi migliori e più affidabili. Ciò obbliga le aziende a migliorare costantemente.
Punti Chiave
- La distinzione tra GMP e cGMP è ormai un fatto accademico; l'aspettativa è universale.
- Il motore è la gestione del rischio di qualità (QRM), non la burocrazia né il PLM.
- L'integrità dei dati è un obiettivo primario dell'audit.
- L'"errore umano" è un sintomo, non una causa principale. Attribuire una deviazione a un "errore umano" è un segnale d'allarme per un sistema di qualità debole.
- La tecnologia analitica di processo (PAT) incarna il passaggio dal testing alla garanzia in tempo reale. La "c" di cGMP è esemplificata dalla PAT.
- La supervisione dei fornitori è basata sui dati, non solo sugli audit.
- La Persona Qualificata (QP) rappresenta una responsabilità critica specifica dell'UE.
- IL Strategia di controllo della contaminazione (CCS) is the new cornerstone of sterile manufacturing.
I 10 principi fondamentali delle buone pratiche di fabbricazione (GMP)
Le GMP non sono solo un insieme di regole, ma una mentalità di qualità basata su dieci principi fondamentali. Questi principi lavorano insieme per creare un sistema solido che garantisce che la qualità sia integrata in un prodotto in ogni fase, anziché essere semplicemente testata alla fine.
1. Scrivere procedure passo passo e istruzioni di lavoro
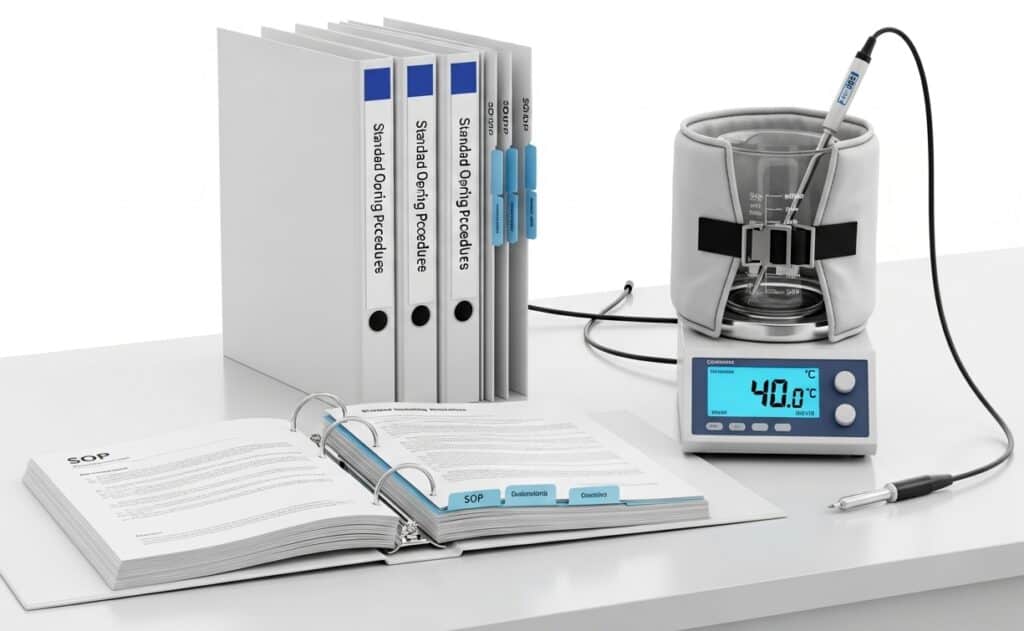
Il fondamento delle GMP è garantire che tutti i processi siano chiaramente definiti e documentati. Questo principio richiede la creazione di Procedure Operative Standard (SOP) dettagliate e inequivocabili per ogni attività critica. L'obiettivo è garantire che le operazioni vengano eseguite in modo coerente e corretto ogni volta, indipendentemente da chi le esegue. Ciò elimina le ambiguità e fornisce un riferimento chiaro per la formazione e l'esecuzione.
Esempio di applicazione: Un'azienda, "PharmaBlend Inc.", produce un farmaco liquido termosensibile. La loro SOP per il "Compounding Tank Temperature Control" (SOP-MFG-101) specifica non solo la temperatura target (40 °C ± 2 °C), ma anche la sequenza esatta per l'avvio della camicia di riscaldamento, la velocità di aumento della temperatura (non superiore a 5 °C al minuto), la sonda calibrata specifica da utilizzare per il monitoraggio e le azioni da intraprendere in caso di superamento della temperatura.
Mancia: Invece di scrivere SOP monolitiche, utilizzate un approccio modulare. Create SOP "master" per processi complessi che facciano riferimento a documenti di "istruzioni di lavoro" più piccoli e specifici per le singole fasi (ad esempio, la calibrazione di un sensore specifico, l'azionamento di una singola valvola). Questo semplifica gli aggiornamenti: se si sostituisce un singolo componente dell'apparecchiatura, è sufficiente rivedere una sola piccola istruzione di lavoro anziché l'intera SOP di processo, riducendo significativamente i tempi di revisione e approvazione e minimizzando il rischio di introdurre errori in sezioni non correlate.
2. Seguire meticolosamente le procedure e le istruzioni
Avere procedure documentate è inutile se non vengono seguite. Questo principio richiede la rigorosa aderenza alle SOP scritte, senza alcuna deviazione. Se una deviazione è necessaria, deve essere formalmente documentata, giustificata e approvata attraverso un processo di controllo delle modifiche definito. Ciò garantisce che qualsiasi deviazione dallo standard sia controllata, valutata in termini di rischio e registrata per la tracciabilità.
Mancia: Implementare una metrica "Right-First-Time" (RFT) per l'esecuzione della procedura, tracciata durante la revisione dei record di lotto. Quando si verificano deviazioni dovute alla mancata adesione, non limitarsi a riqualificare l'operatore. Eseguire un'analisi delle cause principali focalizzata sulla procedura. usabilità (un approccio basato sui fattori umani). Le istruzioni erano ambigue? La sequenza era illogica? Lo strumento necessario è difficile da reperire? Migliorare la procedura stessa è un'azione correttiva e preventiva (CAPA) a lungo termine più efficace che attribuire semplicemente la colpa all'errore umano.
3. Documentare il lavoro in modo tempestivo e accurato
Questo è il principio del "se non è stato scritto, non è successo". Tutte le attività, dal ricevimento delle materie prime alla spedizione del prodotto finale, devono essere documentate in tempo reale. Ciò include la registrazione di dati, firme, date ed eventuali osservazioni. Una documentazione accurata e aggiornata fornisce una cronologia completa e tracciabile di un lotto (nota come Batch Record o Device History Record), essenziale per indagare sulle deviazioni, risolvere i problemi e dimostrare la conformità durante un audit.
Mancia: Quando si progettano record batch (cartacei o elettronici), è opportuno integrare i "controlli di integrità dei dati" direttamente nei campi. Ad esempio, invece di un semplice spazio vuoto per "Ora di fine", strutturarlo in modo da richiedere un'ora di inizio e un'ora di fine, con un controllo automatico o manuale per garantire che la durata sia logica per la fase del processo. Per le voci critiche, utilizzare firme di "verifica da parte di una seconda persona", ma assicurarsi che il verificatore sia addestrato a ripetere il calcolo critico o controlla l'impostazione, non semplicemente "seleziona la casella".
Differenza tra DMR e DHR:
- Il Device Master Record, o DMR, è la ricetta principale per un dispositivo medicoSi tratta di una raccolta formale e controllata di tutte le istruzioni, le specifiche e le procedure necessarie per realizzare un prodotto coerente. Il DMR contiene tutto, dai disegni di progettazione e dalle specifiche dei materiali alle istruzioni di produzione dettagliate, ai metodi di test per il controllo qualità, all'etichettatura e ai requisiti di imballaggio. Consideratelo come il progetto completo; definisce esattamente come il dispositivo deve essere realizzato, dall'inizio alla fine.
- Il registro cronologico del dispositivo, o DHR, È la prova che uno specifico lotto, lotto o singola unità è stato effettivamente costruito secondo quella ricetta. È il registro di produzione completo. Il DHR contiene le date specifiche di produzione, le quantità prodotte, i risultati dei test per quel lotto e informazioni di tracciabilità come numeri di serie o di lotto. Mentre il DMR è il manuale di istruzioni che si applica a tutte le unità, il DHR è la prova storica che dimostra che una specifica produzione ha seguito quelle istruzioni e ha soddisfatto tutti i criteri di accettazione.
4. Convalida il tuo lavoro e il tuo processo
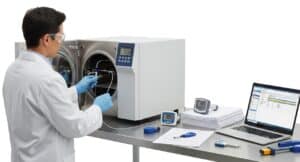
La convalida è la prova documentata che un processo, un sistema o un'apparecchiatura produce costantemente il risultato atteso. Questo principio richiede ai produttori di dimostrare che i loro processi sono affidabili e sotto controllo. Ciò include la convalida dei processi di produzione, dei metodi di analisi, delle procedure di pulizia e dei sistemi computerizzati per garantire che siano idonei allo scopo previsto.
In pratica, IQ OQ PQ process validation is how a company produces that documented proof: installation, operational and performance checks of each system are signed off before routine production starts. Smaller sites often begin with IQ and OQ validation of new equipment, then complete the performance step during the first production batches.
Mancia: Adottare un approccio basato sul ciclo di vita per la convalida basato su ASTM E2500. Invece di trattare la convalida come un evento una tantum, integrarla con Quality by Design (QbD). Definire uno "spazio di controllo" durante lo sviluppo del processo e utilizzare l'esercizio di convalida (Prestazioni del processo La qualifica (PPQ) non serve solo a confermare il funzionamento del processo, ma anche a verificare che rimanga entro questo stato di controllo. Questo sposta l'attenzione da un semplice evento di superamento/fallimento alla dimostrazione di una comprensione e di un controllo continui del processo, aspetti molto apprezzati dagli enti regolatori.
For this stage, we suggest our very complete reading on IQ OQ PQ Validazione del processo:
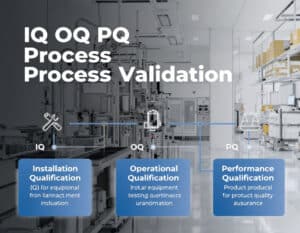
Consiglio dell'esperto: la convalida sta diventando un ciclo di vita continuo, non un evento una tantum. La mentalità dei "tre lotti riusciti" sta diventando obsoleta. cGMP richiede un approccio al ciclo di vita per garantire che il processo rimanga sotto controllo per tutta la sua vita commerciale:
- una progettazione di processo robusta (Fase 1)
- qualifica formale (fase 2)
- e un programma per la verifica continua del processo (fase 3)
5. Progettare, costruire e mantenere correttamente strutture e attrezzature
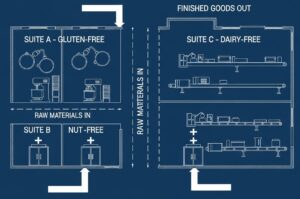
L'ambiente fisico e gli strumenti utilizzati sono fondamentali per la qualità del prodotto. Questo principio impone che le strutture siano progettate per prevenire contaminazioni incrociate e scambi. Le attrezzature devono essere progettate per l'uso previsto, facili da pulire e adeguatamente calibrate e sottoposte a manutenzione.
La disposizione, il flusso d'aria e il flusso dei materiali devono essere tutti progettati logicamente per proteggere il prodotto, come ad esempio il flusso unidirezionale per il personale e i materiali. Le materie prime entrano da un'estremità e si muovono attraverso suite di lavorazione dedicate con aria compressa. pressione Le materie prime e i prodotti finiti escono dall'altra estremità. Non ci sono percorsi di incrocio tra materie prime e prodotti finiti e il personale deve passare attraverso camere di compensazione per accedere alle aree di produzione, riducendo al minimo il rischio di contaminazione incrociata.
Mancia: Quando si progetta una nuova struttura o si modifica una vecchia, è consigliabile utilizzare la modellazione 3D e le simulazioni in realtà virtuale (VR) con un team interfunzionale (compresi operatori, addetti alla manutenzione e controllo qualità) prima dell'inizio della costruzione. Ciò consente di identificare ergonomic È fondamentale affrontare i problemi, i flussi di materiali inefficienti e le aree difficili da pulire (ad esempio, tubature inaccessibili, posizionamento scomodo delle apparecchiature) già in fase di progettazione, quando le modifiche sono economiche, piuttosto che dopo la costruzione dell'impianto, quando i costi sono proibitivi.
6. Mantenere una buona pulizia e igiene
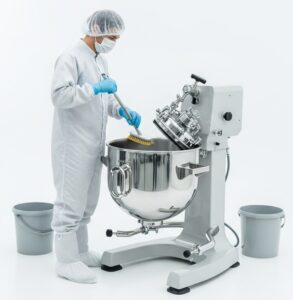
La contaminazione è un rischio importante nella produzione. Questo principio richiede il mantenimento di un elevato livello di pulizia e igiene in tutta la struttura. Ciò include standard di igiene personale per i dipendenti (ad esempio, indumenti adeguati), programmi documentati di pulizia e sanificazione per strutture e attrezzature e programmi di controllo dei parassiti. L'obiettivo è proteggere il prodotto da agenti fisici, chimici e microbico contaminanti.
Esempio di applicazione: La procedura di pulizia di un recipiente di miscelazione non è semplicemente un "lavaggio con detergente". È un processo convalidato, in più fasi: pre-risciacquo con acqua purificata, lavaggio con una concentrazione specifica di un agente detergente convalidato per un tempo stabilito, risciacquo finale con acqua per preparazioni iniettabili (WFI) e, infine, un test con tampone per verificare la presenza di residui chimici e microbici, per verificare che il recipiente sia effettivamente pulito prima di poter produrre il lotto successivo.
Nota: la pulizia è diversa dalla disinfezione (fare riferimento ad altri articoli sull'argomento).
Mancia: Implementare un solido programma di monitoraggio ambientale (EM) che vada oltre il campionamento di routine. Utilizzare i dati EM per creare grafici di analisi delle tendenze e mappe termiche della struttura. Un picco nella conta microbica in un'area non è solo una deviazione da correggere; è un punto di riferimento. Utilizzare questi dati in modo proattivo per identificare i "punti critici", valutare l'efficacia delle procedure di pulizia nel tempo e adattare la frequenza delle operazioni di sanificazione in base al rischio e ai dati, anziché a un programma fisso e arbitrario.
7. Integrare la qualità nell'intero ciclo di vita del prodotto
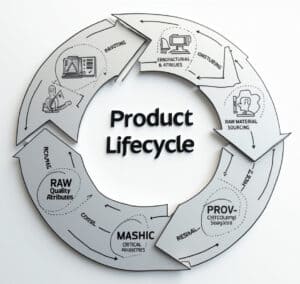
Questo principio sottolinea che la qualità non è solo responsabilità del reparto Controllo Qualità (QC). Deve essere integrata in ogni fase, dalla ricerca e sviluppo, all'approvvigionamento delle materie prime (qualificazione dei fornitori), alla produzione, al confezionamento e alla distribuzione. Implica un approccio olistico in cui ogni reparto comprende il proprio ruolo nel mantenimento della qualità del prodotto.
Esempio di applicazione: "Precision Pills LLC" sta sviluppando una nuova compressa. Durante la fase di ricerca e sviluppo (molto prima della produzione), utilizzano i principi del Quality by Design (QbD). Identificano gli Attributi Critici di Qualità (CQA), come la durezza della compressa e la velocità di dissoluzione. Quindi eseguono esperimenti per comprendere come i Parametri Critici di Processo (CPP), come la velocità della torretta e la forza di compressione, influenzino questi CQA. Queste conoscenze vengono poi trasferite alla produzione, garantendo un processo solido e ben compreso fin dal primo giorno.
Mancia: istituire un team formale di trasferimento tecnologico che funga da ponte tra R&S, Ingegneria e Produzione. Questo team dovrebbe gestire un "pacchetto di trasferimento delle conoscenze" che includa non solo i parametri di processo, ma anche logica dietro di essi (il "perché"). Questo pacchetto dovrebbe descrivere dettagliatamente gli esperimenti falliti, i limiti del processo e la comprensione scientifica del prodotto. Ciò impedisce che la produzione tratti il processo come una "scatola nera" e consente una risoluzione dei problemi più efficace e un miglioramento continuo in futuro.
8. Eseguire controlli di qualità e audit
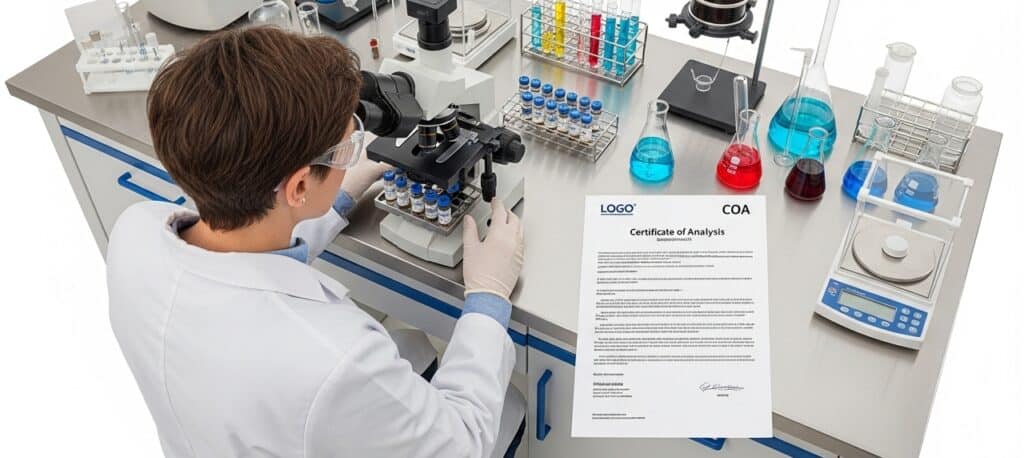
È essenziale disporre di un'unità Qualità indipendente (composta da Assicurazione Qualità e Controllo Qualità). Questo principio garantisce l'attuazione di controlli adeguati. Ciò include l'analisi delle materie prime, dei campioni in lavorazione e dei prodotti finiti rispetto a specifiche predefinite. Implica inoltre lo svolgimento di audit interni periodici (autoispezioni) per valutare l'efficacia del sistema GMP e garantirne la corretta applicazione.
Esempio di applicazione: "SafeInjectables Corp." riceve una spedizione di fiale da un nuovo fornitore. Sebbene il fornitore abbia fornito un Certificato di Analisi (CoA) che attesta la conformità delle fiale a tutte le specifiche, il laboratorio di controllo qualità interno esegue autonomamente test di identità e di difetti critici (ad esempio, per crepe e dimensioni) su un campione delle fiale prima che la spedizione venga autorizzata per l'uso in produzione. In questo modo si verificano i dati del fornitore e si evitano potenziali problemi di qualità.
Mancia: Struttura il tuo programma di audit interno in modo che sia basato sui processi, non solo sui reparti. Invece di sottoporre ad audit il "Reparto Magazzino", conduci un audit del "Processo di Controllo dei Materiali", che seguirà il materiale dalla ricezione, attraverso lo stoccaggio in magazzino, la distribuzione e il ritorno a magazzino. Questo approccio abbatte i silos dipartimentali e fornisce un quadro molto più chiaro dello stato di salute e dell'efficienza del end-to-end processo, rivelando i rischi che si verificano nei punti di passaggio tra i reparti.
9. Proteggere i prodotti dalla contaminazione
Si tratta di un tema centrale che si sovrappone ad altri principi, ma che merita un approfondimento specifico. Si tratta di progettare processi e strutture per prevenire la contaminazione del prodotto con qualsiasi sostanza estranea.
Ciò include la prevenzione della contaminazione incrociata tra prodotti diversi, della contaminazione microbica e della contaminazione da parte del personale o dell'ambiente.
Misure quali sistemi di produzione chiusi, abbigliamento adeguato e movimentazione controllata dei materiali sono applicazioni chiave di questo principio.
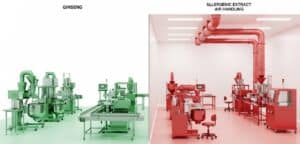
Esempio di applicazione: a facility, “MultiHerb Supplements,” produces both a ginseng supplement and a potent herbal extract known to be an allergen. To prevent cross-contamination, the allergenic extract is produced in a completely segregated suite with its own dedicated air handling system (HVAC) and equipment. All tools are color-coded red and are never allowed to leave the suite. This physical and procedural separation is critical to protecting other products.
Mancia: Andate oltre la semplice separazione fisica e implementate una strategia di "verifica della pulizia" per le attrezzature condivise, basata su dati tossicologici. Per ogni prodotto, calcolate il valore di Esposizione Giornaliera Consentita (PDE). Utilizzate questo valore di PDE per stabilire un limite di pulizia scientificamente giustificato e basato sulla salute per i residui di prodotto. Questo approccio basato sul rischio è l'attuale standard del settore (promosso dall'EMA) ed è molto più solido rispetto al ricorso a limiti arbitrari più vecchi come "10 ppm" o "visibilmente pulito".
10. Formare e sviluppare personale competente
L'elemento umano è spesso il fattore più critico e variabile nella produzione. Questo principio richiede che tutti i dipendenti siano adeguatamente formati per i loro ruoli specifici. La formazione dovrebbe coprire non solo gli aspetti tecnici del loro lavoro. lavoro (come utilizzare le apparecchiature) ma anche i principi delle GMP e le potenziali conseguenze del mancato rispetto delle procedure. La competenza deve essere valutata e documentata regolarmente.
Esempio di applicazione: Prima che un operatore di "CellTherapy Innovations" possa lavorare in modo indipendente sulla fase critica di espansione delle colture cellulari, deve completare un programma di qualificazione in più fasi. Questo include la lettura delle SOP, l'osservazione di un operatore qualificato, l'esecuzione del compito sotto supervisione diretta e, infine, l'elaborazione con successo di diversi lotti di "test" in autonomia. La loro competenza è documentata e certificata dal loro supervisore e dal reparto QA nel loro fascicolo di formazione ufficiale (obbligatorio). nella maggior parte dei settori in cui si applicano le GMP).
Mancia: passare da un semplice sistema "basato sulla formazione" a uno "basato sulle competenze". Invece di limitarsi a documentare che un operatore è stato "addestrato" su una SOP, sviluppare una valutazione formale delle competenze che richieda loro di dimostrare le proprie capacità e conoscenze. Ciò potrebbe comportare un test pratico (ad esempio, "assemblare correttamente e smontare questa pompa di riempimento) e una componente verbale ("spiegami i parametri critici di questa fase e cosa faresti se si discostassero da essi"). Questo crea una registrazione di qualificazione molto più solida e garantisce una reale comprensione, non solo la presenza.
Ambito e applicazioni delle GMP
L'ambito di applicazione delle GMP è ampio e copre qualsiasi settore in cui la qualità del prodotto può avere un impatto significativo sulla salute e la sicurezza dei consumatori. L'applicazione dei principi GMP è personalizzata in base ai rischi specifici associati a ciascun settore.
1. Prodotti farmaceutici e biotecnologie Copre la produzione di tutti i prodotti medicinali, compresi i farmaci con obbligo di prescrizione, i farmaci da banco, vaccinie principi attivi farmaceutici (API). Questa è l'applicazione più rigorosa delle GMP. Comporta un controllo rigoroso sulle materie prime, una lavorazione asettica (sterile) per i farmaci iniettabili, una rigorosa convalida del processo, test di stabilità per determinarne la durata di conservazione e una "Persona Qualificata" nell'UE responsabile di certificare che ogni lotto soddisfi tutti i requisiti legali e di qualità prima del rilascio. Questo settore è regolamentato da normative quali 21 CFR Parte 211 (USA) ed EudraLex Volume 4 (UE). | 2. Dispositivi medici Include tutto, dai semplici abbassalingua alle complesse apparecchiature salvavita come pacemaker e macchine per la risonanza magnetica. L'attenzione è rivolta ai controlli di progettazione, garantendo che il dispositivo sia progettato per essere sicuro ed efficace fin dall'inizio. Le GMP per i dispositivi medici (spesso chiamate Regolamento del Sistema di Qualità o QSR) enfatizzano la gestione del rischio (ISO 14971), la tracciabilità dei componenti e il mantenimento di un Device Master Record (DMR) e di un Device History Record (DHR) completi. La normativa chiave negli Stati Uniti è la 21 CFR Parte 820. |
3. Cibo e bevande Copre la lavorazione, il confezionamento e la conservazione degli alimenti destinati al consumo umano. Le GMP nell'industria alimentare si concentrano sulla prevenzione della contaminazione e sulla garanzia della sicurezza alimentare. Le principali applicazioni includono Analisi dei rischi e punti critici di controllo Sistemi (HACCP) per identificare e controllare i rischi per la sicurezza alimentare, programmi di gestione degli allergeni per prevenire il contatto incrociato, procedure di igienizzazione e controllo dei parassiti. Il Food Safety Modernization Act (FSMA) negli Stati Uniti incorpora ampiamente i principi cGMP. |  |
4. Cosmetici Include prodotti come trucco, lozioni, shampoo e saponi. Sebbene spesso meno rigorose rispetto a quelle farmaceutiche, le GMP per i cosmetici si concentrano sulla prevenzione della contaminazione microbica, sulla garanzia della stabilità del prodotto e sull'etichettatura accurata degli ingredienti. Lo standard ISO 22716 fornisce linee guida GMP specifiche per l'industria cosmetica, che riguardano produzione, controllo, stoccaggio e spedizione. | 5. Integratori alimentari Copre vitamine, minerali, erbe e altri integratori. Le GMP garantiscono che gli integratori siano prodotti senza contaminanti, siano etichettati correttamente e contengano gli ingredienti dichiarati. Ciò implica test di identità delle materie prime, la garanzia della corretta formulazione e il controllo di contaminanti come metalli pesanti e pesticidi. Negli Stati Uniti, questa norma è regolata dal 21 CFR Parte 111. |
La persona qualificata (QP)
Nell'Unione Europea, la Persona Qualificata (QP) svolge il ruolo di custode finale, legalmente obbligatorio, per ogni lotto di medicinale.
Prima che un lotto possa essere rilasciato per la vendita o per l'uso in un sperimentazione clinica, un QP deve certificare personalmente di essere conforme a tutti i requisiti normativi. Questa certificazione è un'attestazione formale che il lotto è stato prodotto e testato in conformità con il suo specifico Marketing Autorizzazione e principi di Buona Pratica di Fabbricazione (GMP). Non si tratta di un'autorizzazione aziendale; si tratta di una profonda responsabilità personale e legale attribuita a un individuo designato, che deve essere un professionista iscritto all'albo, come un farmacista o un chimico, con una vasta esperienza pratica.
Le responsabilità del QP vanno ben oltre la revisione finale di un lotto. Deve garantire il corretto funzionamento dell'intero Sistema di Qualità Farmaceutico. Ciò include la verifica che tutte le materie prime provengano da filiere qualificate, che i processi di produzione e collaudo siano adeguatamente convalidati, che tutte le deviazioni e le modifiche siano state adeguatamente esaminate e approvate e che siano stati eseguiti tutti gli audit necessari.
Il QP non esegue personalmente ogni compito, ma è in ultima analisi responsabile dei sistemi che svolge. Deve avere una conoscenza approfondita dell'intero processo di produzione e controllo, avere l'autorità di accedere a qualsiasi area o documento pertinente e il potere di interrompere un rilascio in caso di dubbi sulla conformità.
Requisiti aggiuntivi specifici per cGMP
Basandosi sui principi fondamentali delle GMP, le cGMP introducono una serie di requisiti più dinamici, proattivi e tecnologicamente avanzati.
La "c" di "Current" non è semplicemente un suggerimento; è un'aspettativa legale e normativa che i sistemi di un produttore siano all'avanguardia.
1. Gestione proattiva del rischio di qualità (QRM)
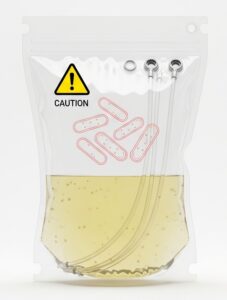
While basic GMP implicitly involves managing risk, cGMP mandates the use of a formal, systematic, and proactive process for managing risks to product quality throughout the ciclo di vita del prodotto. This is not just about reacting to failures but about anticipating and preventing them. This principle is heavily guided by the international standard ICH Q9.
Esempio di applicazione: il fittizio "Prodotti biologici di nuova generazioneL'azienda sta sviluppando un nuovo anticorpo monoclonale. Durante lo sviluppo del processo, conducono un'analisi formale delle modalità e degli effetti dei guasti (Analisi FMEA) sul loro processo di bioreattore. Identificano la "contaminazione batterica" come una modalità di guasto critica con un punteggio di rischio elevato. Per controllare questo rischio in modo proattivo, progettano il processo in modo da utilizzare sacchetti per bioreattore monouso pre-sterilizzati invece di un reattore tradizionale in acciaio inossidabile, che richiederebbe una convalida a vapore in situ (SIP) complessa e più rischiosa. Questa scelta progettuale è il risultato diretto del processo QRM (l'eliminazione dei rifiuti di plastica non è l'argomento qui trattato).
Mancia: Integrate your QRM system directly into your Change Control and Deviation Management systems. For every change or deviation, require a documented valutazione del rischio that determines the scope of validation, testing, and regulatory action needed. This creates a scientifically sound and legally defensible rationale for your decisions, allowing you to justify why a minor change only required limited testing, while a major change required a full re-validation and submission to a regulatory agency.
2. Implementazione di un Sistema di Qualità Farmaceutica (PQS)
Le cGMP richiedono più di una semplice serie di procedure di controllo qualità. Richiede un sistema di gestione completo e integrato che colleghi i principi GMP con gli obiettivi aziendali per promuovere il miglioramento continuo.
Guidato dalle linee guida ICH Domanda 10Il PQS garantisce che l'alta dirigenza sia attivamente coinvolta e responsabile della qualità.
Mancia: Per dimostrare l'efficacia del tuo PQS a un revisore, collega i tuoi obiettivi di qualità direttamente ai tuoi indicatori chiave di prestazione (KPI). Invece di monitorare solo il "Numero di deviazioni", monitora il "Tasso di ricorrenza delle deviazioni". Un basso tasso di ricorrenza è un potente KPI che dimostra che l'analisi della causa principale e il sistema CAPA sono efficaci a prevenire problemi, che è l'obiettivo principale di un PQS maturo.
3. Utilizzo della tecnologia analitica di processo (PAT) e del controllo avanzato di processo
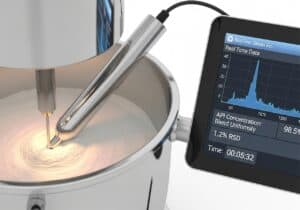
Questo è un punto cardine della filosofia “Current”:
Le cGMP incoraggiano e si aspettano sempre di più che i produttori abbandonino l'affidamento esclusivo ai test su campioni di prodotto finito. Dovrebbero invece utilizzare tecnologie moderne per monitorare e controllare il processo di produzione in tempo reale, garantendo che la qualità sia integrata nel prodotto in ogni fase.
Esempio di applicazione: while a traditional GMP process for tablet blending involves mixing powders for a fixed time (e.g., 20 minutes) and then taking a few samples to a lab for testing, the cGMP approach would use an in-line Near-Infrared (NIR) spettroscopia probe directly inside the blender. The probe continuously measures the blend’s uniformity in real-time. The blending process is stopped not based on time, but at the precise moment the NIR data confirms the blend has achieved the validated state of homogeneity, ensuring perfect results for every batch.
Mancia: Quando si implementa un nuovo strumento PAT, utilizzare un approccio di "shadowing" per i primi 10-20 batch. Eseguire il sistema PAT e raccogliere i dati in tempo reale, ma continuare a prendere tutte le decisioni di qualità (ad esempio, il rilascio dei batch) sulla base del metodo offline esistente e convalidato. Ciò consente di costruire un modello di dati robusto e di dimostrare l'affidabilità del sistema PAT in un ambiente a basso rischio prima di convalidarlo formalmente tramite il controllo delle modifiche per sostituire il metodo precedente e meno efficiente.
4. Integrità dei dati senza compromessi e conformità alla Parte 11 del 21 CFR
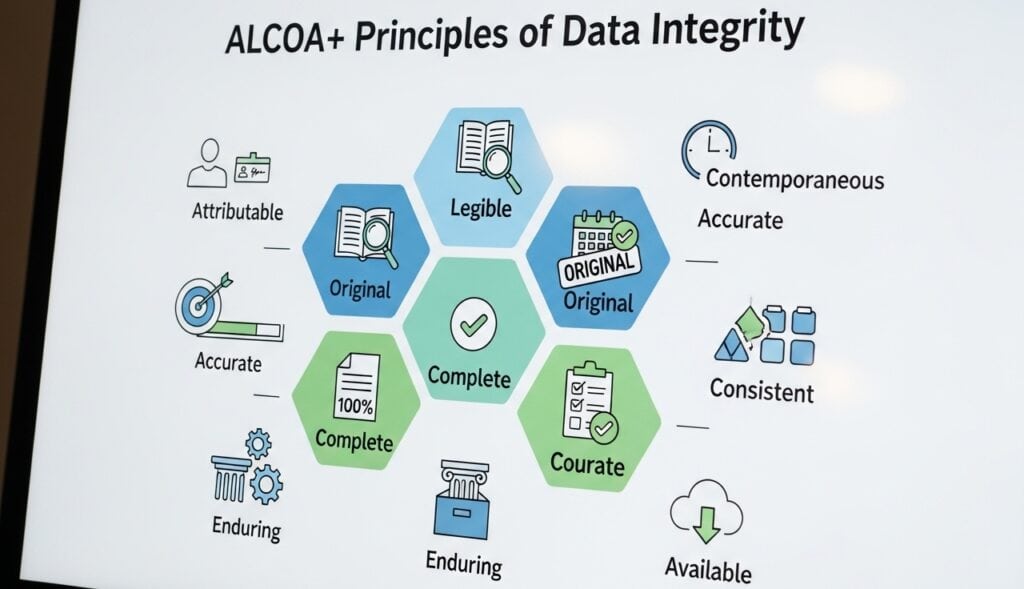
Mentre le GMP hanno sempre richiesto registrazioni accurate, le cGMP pongono un'attenzione particolare all'integrità di elettronico dati. Con l'avvento dei sistemi computerizzati,
Gli enti regolatori richiedono la garanzia assoluta che i dati siano protetti da alterazioni, cancellazioni o perdite accidentali o intenzionali durante l'intero ciclo di vita. Questo principio è spesso riassunto dai principi ALCOA+ (Attribuibile, Leggibile, Contemporaneo, Originale, Accurato, più Completo, Coerente, Duraturo e Disponibile).
Esempio di applicazione: Un laboratorio di "DataSecure Labs" utilizza un sistema cromatografico (HPLC). Una configurazione GMP di base potrebbe prevedere la stampa dei risultati da un PC autonomo. La configurazione conforme alle cGMP prevede il software HPLC in rete e pienamente conforme al CFR 21 Parte 11. Un analista non può accedere senza un nome utente e una password univoci. Tutti i dati grezzi vengono salvati direttamente su un server sicuro e non possono essere eliminati o sovrascritti. Ogni singola azione, inclusa la modifica di un parametro di integrazione, viene automaticamente registrata in un registro di controllo permanente, con marca temporale e non modificabile.
Mancia: Mettete alla prova attivamente i vostri sistemi eseguendo "test negativi" o un "audit ostile". Chiedete a un membro del team esperto di tecnologia di provare intenzionalmente a compromettere l'integrità dei dati di un sistema. Può modificare l'orologio di sistema per retrodatare un'analisi? Può eliminare un risultato negativo senza che l'audit trail lo mostri? Può bypassare il sistema di login? Questi esercizi imitano ciò che un regolatore esperto potrebbe indagare e rappresentano il modo più rapido per individuare e correggere le vulnerabilità.
5. Una cultura dimostrabile di miglioramento continuo
In quanto elemento fondamentale, le cGMP non rappresentano un obiettivo statico, ma un percorso continuo. Gli enti regolatori si aspettano di vedere un sistema formale in cui i dati provenienti da tutte le fonti (monitoraggio dei processi, deviazioni, reclami, audit interni) vengano raccolti attivamente, analizzati e utilizzati per apportare miglioramenti significativi a processi e sistemi.
L'obiettivo è evolversi e diventare più efficienti e affidabili nel tempo.
Esempio di approccio cGMP: Una linea di produzione registra un allarme minore ricorrente su una macchina sigillatrice. Una risposta GMP di base consisterebbe nel documentare l'allarme e resettarlo ogni volta. La risposta cGMP prevede che, dopo la terza occorrenza, il PQS attivi automaticamente una CAPA formale. Un team interfunzionale indaga sulla tendenza, determina che la causa principale è una leggera variazione nel materiale del foglio di alluminio di un fornitore e collabora con il fornitore per rendere più stringenti le specifiche del materiale. Quindi monitorano la frequenza degli allarmi per i successivi sei mesi per verificare l'efficacia della soluzione.
Mancia: creare un sistema di "alimentazione" formale dal tuo Annuale Recensione del prodotto (APR) o Product Quality Review (PQR) direttamente nel tuo programma di miglioramento continuo. Non lasciare che il PQR sia solo un documento che rimane su uno scaffale. Imponi che ogni PQR identifichi almeno un'opportunità specifica, basata sui dati, per il miglioramento dei processi o la riduzione dei rischi per l'anno successivo. Questo collega formalmente la conformità normativa con un miglioramento proattivo e lungimirante dei processi.
Confronto GMP e cGMP
| GMP | cGMP | |
| Principio fondamentale e obiettivo | A comprehensive quality system to ensure products are consistently produced and controlled according to established standards. The fundamental goal is to build quality into the progettazione del prodotto and manufacturing process to minimize risks that cannot be eliminated by testing the final product alone. | |
| Enfasi chiave | Stabilisce i requisiti minimi fondamentali e riconosciuti a livello internazionale per una produzione di qualità. Rappresenta lo standard di riferimento. | La "c" di Current impone per legge ai produttori di utilizzare tecnologie, sistemi e approcci scientifici aggiornati e all'avanguardia. Si tratta di uno standard proattivo e in continua evoluzione. |
| Natura degli standard | Fornisce una base di riferimento stabile e codificata. Pur essendo aggiornato periodicamente, l'attenzione è rivolta al rispetto di regole consolidate e documentate. | Dinamico e in continua evoluzione, richiede alle aziende di monitorare attivamente i progressi del settore e di implementare moderni sistemi di garanzia della qualità per rimanere conformi. Ciò che era conforme ieri potrebbe non esserlo più domani. |
| Regolamenti primari e organi di governo | Questo termine è utilizzato a livello globale e rappresenta uno standard internazionale armonizzato. | Questo termine specifico è lo standard legale ufficiale applicato dalla FDA statunitense. Tuttavia, il principio di essere “aggiornati” è un’aspettativa della maggior parte dei principali enti regolatori. |
| Unione Europea | L'Agenzia europea per i medicinali (EMA) applica le GMP tramite EudraLex – Volume 4, che fornisce linee guida dettagliate per i medicinali per uso umano e veterinario. | Sebbene il termine “cGMP” non venga utilizzato, l’aspettativa di essere aggiornati è incorporata in EudraLex e applicata durante le ispezioni. |
| Stati Uniti | La Food and Drug Administration (FDA) statunitense utilizza il termine cGMP per sottolineare che le normative sono flessibili e richiedono tecnologie aggiornate. Le principali normative includono:
| |
| Organismi internazionali | L'Organizzazione Mondiale della Sanità (OMS) definisce gli standard GMP globali, spesso adottati da Paesi privi di un proprio quadro normativo completo. Il Consiglio Internazionale per l'Armonizzazione (ICH) sviluppa linee guida (ad esempio, l'ICH Q7 per gli API) per armonizzare gli standard tra UE, Stati Uniti e Giappone. | Questi organismi promuovono i principi del miglioramento continuo e dei moderni sistemi di qualità che sono centrali nella filosofia cGMP. |
| Campi di applicazione |
| |
| Implicazioni pratiche per le aziende | Si concentra sull'implementazione di sistemi solidi e documentati: procedure operative standard (SOP), formazione del personale, qualificazione delle attrezzature e meticolosa tenuta dei registri. | Richiede tutto ciò che è conforme alle GMP, oltre a una cultura proattiva di miglioramento continuo. Ciò include l'implementazione di controlli di processo avanzati, moderni metodi di analisi, un solido sistema di gestione del rischio di qualità (QRM) e un sistema completo di azioni correttive e preventive (CAPA). |
| Costi e investimenti | Comporta i costi standard e necessari per l'istituzione e il mantenimento di sistemi di qualità conformi, strutture e formazione del personale. | Spesso richiede investimenti più consistenti e continui in nuove tecnologie, apparecchiature analitiche avanzate, studi di convalida continui e formazione specializzata per garantire che i processi rimangano all'avanguardia. |
Esempio di produzione dettagliato (Riempimento asettico) | Processo: Una vecchia linea di riempimento asettico in una camera bianca convenzionale di Grado A/B. Gli operatori, completamente in camice, eseguono frequenti interventi manuali (ad esempio, caricamento dei tappi, rimozione degli inceppamenti). Il monitoraggio ambientale viene effettuato periodicamente tramite piastre di sedimentazione e campionamento dell'aria all'inizio e alla fine del lotto. Regolamento: è conforme alla lettera scritta delle vecchie normative GMP (ad esempio, una versione precedente dell'allegato 1 di EudraLex). Validazione: il processo è stato convalidato anni fa con riempimenti dei media di successo; la riconvalida viene eseguita secondo una pianificazione fissa (ad esempio, ogni due anni) senza un approccio moderno basato sul rischio. Documentazione: meticolosi registri cartacei documentano tutti i passaggi, gli interventi e i risultati del monitoraggio periodico. (Potrebbe non soddisfare i criteri cGMP a causa dell'elevato rischio di contaminazione derivante da interventi manuali e dalla mancanza di dati di processo continui e in tempo reale possibili con le tecnologie attuali) | Processo: Una moderna linea di riempimento asettico che utilizza un sistema di barriera ad accesso limitato (RABS) o un isolatore completamente automatizzato. I sistemi robotici gestiscono tutti i trasferimenti di materiale e gli interventi vengono effettuati esclusivamente tramite porte per guanti, riducendo al minimo il contatto umano. Sono integrati sistemi di monitoraggio continuo delle particelle in tempo reale, che forniscono avvisi immediati per qualsiasi anomalia ambientale. Regolamento: è in linea con le attuali aspettative della FDA e con l'allegato 1 rivisto di EudraLex, che impongono approcci basati sul rischio e l'uso di tecnologie avanzate per garantire la sterilità. Validazione: Il processo è convalidato sulla base di una valutazione del Quality Risk Management (QRM) (ICH Q9) che identifica e mitiga proattivamente i rischi di contaminazione. La tecnologia analitica di processo (PAT) può essere utilizzata per monitorare i parametri critici in tempo reale. Documentazione: I registri elettronici dei lotti conformi (21 CFR Parte 11) acquisiscono automaticamente tutti i parametri di processo e i dati di monitoraggio continuo, fornendo una traccia di dati completa, in tempo reale e verificabile che dimostra uno stato di controllo costante. |
Conclusione
Nella pratica, la distinzione tra GMP e cGMP si assottiglia, poiché entrambi i sistemi condividono esattamente lo stesso obiettivo fondamentale: realizzare prodotti costantemente sicuri ed efficaci. Le GMP stabiliscono i principi essenziali, le regole permanenti del gioco. La "c" di cGMP chiarisce semplicemente l'aspettativa non negoziabile che questi principi debbano essere applicati utilizzando tecnologie e conoscenze scientifiche all'avanguardia.
Documents in this field are easier to read with a list of manufacturing terms and acronyms such as GMP, cGMP and PQS at hand.
Questo non è più un concetto esclusivo della FDA americana. Gli enti regolatori globali, anche quando i loro testi ufficiali menzionano solo "GMP", ora lo interpretano universalmente come se si riferisse alle attuali Buone Pratiche di Fabbricazione (GMP), e un revisore non accetterà un processo obsoleto, indipendentemente da quanto fosse conforme agli standard del momento, ma richiederà un processo di autovalutazione e miglioramento in tempo reale.
In sostanza, la cGMP è la GMP in azione, che garantisce che la sicurezza e la qualità del prodotto siano al passo con la scienza moderna.
Domande frequenti
In un audit pratico, in che modo le aspettative di un ispettore in merito alle "cGMP" differiscono dalle normative "GMP" scritte?
Un ispettore si aspetta di verificare non solo che seguiate le vostre procedure scritte (GMP), ma anche che le vostre procedure stesse riflettano le migliori pratiche e tecnologie del settore (cGMP). Vi chiederà perché utilizzate un metodo analitico vecchio di 20 anni, quando uno più accurato e affidabile è ormai standard, o perché vi affidate a controlli manuali, quando la verifica automatizzata in linea è ormai comune. Stanno verificando la vostra consapevolezza e l'adozione proattiva dei moderni standard di qualità.
Le cGMP implicano che dobbiamo investire costantemente nelle tecnologie più recenti oppure possiamo giustificare l'utilizzo di apparecchiature più vecchie e convalidate?
È assolutamente possibile giustificare l'utilizzo di apparecchiature obsolete, ma l'onere della prova spetta a voi. La giustificazione deve essere documentata e basata sul rischio. È necessario dimostrare, attraverso una validazione solida, una manutenzione rigorosa, un monitoraggio intensivo e dati di tendenza, che il vostro vecchio sistema fornisce un livello equivalente o superiore di garanzia della qualità e controllo di processo rispetto alle alternative moderne. Se il tuo processo, basato su apparecchiature obsolete, presenta un tasso di deviazione più elevato, non sarai in grado di difenderlo.
Oltre alle piste di controllo, quali sono le lacune "invisibili" più comuni nell'integrità dei dati su cui si concentrano le autorità di regolamentazione?
Le autorità di regolamentazione stanno esaminando attentamente i fogli di calcolo non controllati utilizzati per i calcoli GMP, l'uso di credenziali di accesso condivise su apparecchiature autonome (come bilance o pHmetri) e la possibilità di eseguire "prove" su apparecchiature analitiche che possono essere eliminate senza lasciare traccia. Un'altra priorità fondamentale è l'integrità dei metadati, ovvero i dati relativi ai dati, come timestamp e ID utente, che devono essere collegati in modo sicuro al record originale.
In che modo un Sistema di Qualità Farmaceutica (PQS) conforme all'ICH Q10 si differenzia da un semplice reparto QA efficiente?
Un reparto QA solido garantisce la qualità; un PQS la gestisce come obiettivo aziendale a livello globale. La differenza fondamentale risiede nell'integrazione formale del management di alto livello e nell'attenzione alle prestazioni dei processi e al miglioramento continuo. Un PQS assicura che le metriche di qualità influenzino direttamente le decisioni aziendali (come l'allocazione delle risorse e la pianificazione strategica) e che il management esamini e promuova attivamente l'efficacia del sistema, anziché delegare tutte le questioni relative alla qualità al reparto QA.
Cosa significa realmente per un ingegnere un "approccio basato sul ciclo di vita" alla convalida dei processi (secondo ASTM E2500)?
Significa che la convalida non è più un esercizio batch "da ripetere tre volte". È un processo continuo. Per un ingegnere, questo significa: Fase 1 (Progettazione del processo): utilizzo della Qualità per Progettazione (QbD) per definire un processo robusto e il suo spazio di controllo. Fase 2 (Qualificazione del processo): verifica che l'impianto e le attrezzature siano adatti allo scopo e che il processo funzioni in modo coerente all'interno del suo spazio definito (PPQ). Fase 3 (Verifica continua del processo): monitoraggio attivo del processo durante la produzione di routine utilizzando controllo statistico di processo (SPC) to ensure it remains in a state of control for its entire commercial life.
Qual è la differenza pratica più significativa tra le GMP dell'UE (EudraLex) e le cGMP degli Stati Uniti?
La differenza più significativa riguarda il ruolo della Persona Qualificata (QP) nell'UE. Negli Stati Uniti, l'Unità Qualità ha l'autorità di rilasciare un lotto. Nell'UE, una QP specificamente nominata deve certificare personalmente che ogni lotto sia stato prodotto e testato in conformità a tutte le normative e all'autorizzazione all'immissione in commercio prima di poter essere rilasciato. Ciò comporta un'enorme responsabilità personale e legale per un singolo individuo.
Il nostro sistema CAPA è conforme, ma i problemi si ripresentano spesso. Quali sono le aspettative cGMP per l'"efficacia del CAPA"?
Le cGMP prevedono che venga formalmente verificata l'efficacia delle CAPA. Ciò richiede l'inserimento di una fase di "verifica dell'efficacia" nella procedura CAPA. Questa verifica, eseguita settimane o mesi dopo l'implementazione della CAPA, deve fornire dati oggettivi (ad esempio, analisi dell'andamento dei tassi di deviazione, nuovi risultati di audit) per dimostrare che la causa principale è stata eliminata e che il problema non si è ripresentato. Una CAPA chiusa senza questa verifica rappresenta un importante campanello d'allarme per i revisori.
Come si sono evolute le aspettative cGMP per la qualificazione dei fornitori, andando oltre la semplice verifica del fornitore?
Gli audit sono ancora necessari, ma le cGMP ora richiedono un approccio più basato sui dati e sul rischio. Ciò include la definizione di Accordi di Qualità formali che definiscano le responsabilità, il monitoraggio delle prestazioni del fornitore attraverso parametri (ad esempio, puntualità nelle consegne, tassi di deviazione, qualità del materiale in entrata) e l'esecuzione di test periodici sulle materie prime per verificare il Certificato di Analisi (CoA) del fornitore. È necessario dimostrare una supervisione continua, non una qualifica una tantum.
Con la revisione dell'Allegato 1, qual è il cambiamento più significativo in termini di cGMP nella produzione sterile?
Il cambiamento più significativo riguarda l'obbligo di una Strategia di Controllo della Contaminazione (CCS) formale e olistica. Non si tratta di una semplice raccolta di procedure operative standard (SOP), ma di un documento unico e completo che giustifichi la progettazione, i processi e i programmi di monitoraggio della struttura sulla base della gestione del rischio. Impone di dimostrare come tutte le singole misure di controllo (dall'abbigliamento all'HVAC alla progettazione dei processi) interagiscano tra loro per prevenire la contaminazione.
Perché la tecnologia analitica di processo (PAT) è considerata un pilastro delle moderne cGMP?
Poiché il PAT incarna il principio fondamentale delle cGMP di integrare la qualità, anziché testarla. Fornendo dati in tempo reale durante il processo, il PAT consente il controllo attivo dei Parametri Critici di Processo (CPP) per garantire il rispetto degli Attributi Critici di Qualità (CQA). Questo sposta la produzione da un approccio rigido basato su ricette a un modello flessibile e scientifico, in grado di adattarsi a piccole variabilità e garantire un risultato coerente.
Come dovrebbe essere trattato l'"errore umano" come causa principale in un ambiente cGMP?
In un sistema cGMP maturo, l'"errore umano" è raramente una causa principale accettabile. Di solito è il sintomo di un processo o di un sistema difettoso. Quando si verifica un errore, l'indagine deve essere approfondita: la procedura era confusa? La formazione era inadeguata? L'ambiente di lavoro era mal progettato (ingegneria dei fattori umani)? L'operatore era affaticato a causa di un eccessivo straordinario? Una solida CAPA affronterà il problema di sistema sottostante, non si limiterà a riqualificare il singolo individuo.
La Revisione Annuale del Prodotto (PQR) è spesso vista come un compito arduo. Qual è il suo scopo previsto dalle cGMP?
Il suo scopo è quello di essere uno strumento proattivo per il miglioramento continuo. Il PQR non dovrebbe essere solo un'analisi retrospettiva dei dati. È un'opportunità formale per analizzare i dati di un anno (trend, deviazioni, cambiamenti, risultati di stabilità) per valutare lo stato di salute e la coerenza di un processo. Il suo output più importante dovrebbe essere un elenco di CAPA e miglioramenti di processo consigliati per l'anno successivo.
Letture correlate
Link esterni su
Standard internazionali
- ISO 22716:2007 Buone pratiche di fabbricazione (GMP) - Linee guida sulle buone pratiche di fabbricazione
- FDA 21 CFR Parte 210 e 211: Buone pratiche di fabbricazione correnti nella produzione, lavorazione, confezionamento o conservazione dei farmaci
- ISO 13485:2016 Dispositivi medici - Sistemi di gestione della qualità - Requisiti per scopi normativi
(passa il mouse sul link per vedere la nostra descrizione del contenuto)
Glossario dei termini utilizzati
American Society for Testing and Materials (ASTM): un'organizzazione internazionale di standardizzazione che sviluppa e pubblica standard tecnici volontari consensuali per materiali, prodotti, sistemi e servizi, volti a migliorare la qualità e la sicurezza in vari settori.
Application Programming Interface (API): un insieme di regole e protocolli che consente a diverse applicazioni software di comunicare e interagire tra loro, consentendo l'integrazione di funzionalità e lo scambio di dati tra sistemi.
Carbon Capture & Sequestration (CCS): Un processo che cattura le emissioni di anidride carbonica provenienti da fonti come centrali elettriche e processi industriali, trasportandole per lo stoccaggio sotterraneo o utilizzandole in varie applicazioni, riducendo così le concentrazioni di gas serra nell'atmosfera.
Certificate of Analysis (CoA): un documento rilasciato da un produttore o da un laboratorio di prova che conferma le specifiche, la qualità e la conformità di un prodotto agli standard normativi, specificando i risultati dei test e i metodi utilizzati per l'analisi.
Code of Federal Regulations (CFR): Una raccolta di norme generali e permanenti pubblicate dalle agenzie federali degli Stati Uniti, organizzate per argomento in 50 titoli, che funge da fonte giuridica ufficiale per le normative federali.
Contamination Control Strategy (CCS): un approccio sistematico per prevenire, rilevare e mitigare la contaminazione in ambienti controllati, garantendo la qualità e la sicurezza del prodotto attraverso procedure definite, monitoraggio e pratiche di gestione del rischio.
Corrective Action and Preventative Action (CAPA): un approccio sistematico per identificare, indagare e affrontare le non conformità e i potenziali problemi per prevenirne il ripetersi e garantire la conformità agli standard normativi nei sistemi di gestione della qualità.
Corrective and Preventive Action (CAPA): Un approccio sistematico per identificare, analizzare e affrontare le non conformità al fine di prevenirne il ripetersi ed eliminare potenziali problemi, garantendo la conformità agli standard normativi e il miglioramento continuo dei processi e dei prodotti.
Cost and Freight (CFR): Un contratto di spedizione in cui il venditore paga le spese di trasporto e di nolo per consegnare la merce a un porto specificato, mentre l'acquirente si assume il rischio e la responsabilità per l'assicurazione e i costi una volta che la merce è stata caricata sulla nave.
Critical Control Points (CCP): Fasi specifiche di un processo in cui è possibile applicare il controllo per prevenire, eliminare o ridurre i rischi per la sicurezza alimentare a livelli accettabili. L'identificazione di questi punti è essenziale per un'analisi efficace dei rischi e una gestione dei controlli critici nei sistemi di produzione alimentare.
current Good Manufacturing Practice (cGMP): un sistema che garantisce che i prodotti siano costantemente realizzati e controllati secondo standard di qualità, comprendente normative e linee guida per i processi di produzione, le strutture, le attrezzature e il personale per garantire sicurezza, qualità ed efficacia nei settori farmaceutico, alimentare e altri settori regolamentati.
Design for Manufacturability (DFM): Un insieme di pratiche ingegneristiche volte a progettare prodotti che semplifichino e ottimizzino il processo produttivo, riducendo i costi di produzione, migliorando la qualità e minimizzando i tempi di immissione sul mercato, tenendo conto delle capacità e dei vincoli produttivi già in fase di progettazione.
Device History Record (DHR): una raccolta di registri che documenta la cronologia di produzione di un dispositivo medico, inclusi i dati di fabbricazione, controllo qualità e collaudo, garantendo la conformità ai requisiti normativi e facilitando la tracciabilità durante l'intero ciclo di vita del dispositivo.
Device Master Record (DMR): una raccolta di documenti e specifiche che forniscono le informazioni necessarie per produrre un dispositivo medico, tra cui specifiche di progettazione, processi di produzione, misure di garanzia della qualità e requisiti di etichettatura, garantendo la conformità agli standard normativi.
Failure Mode and Effects Analysis (FMEA): un metodo sistematico per valutare le potenziali modalità di guasto all'interno di un sistema, processo o prodotto, valutandone gli effetti sulle prestazioni e dando priorità ai rischi per migliorare l'affidabilità e la sicurezza attraverso azioni correttive.
Food and Drug Administration (FDA): un'agenzia federale del Dipartimento della Salute e dei Servizi Umani degli Stati Uniti responsabile della regolamentazione della sicurezza alimentare, dei prodotti farmaceutici, dei dispositivi medici, dei cosmetici e dei prodotti del tabacco per garantire la salute e la sicurezza pubblica attraverso la valutazione scientifica e l'applicazione degli standard di conformità.
Good Manufacturing Practice (GMP): Un sistema che garantisce che i prodotti siano realizzati e controllati costantemente secondo standard di qualità, riducendo al minimo i rischi associati alla produzione farmaceutica e alle industrie correlate. Comprende linee guida per i processi di produzione, le condizioni degli impianti, le qualifiche del personale e le pratiche di documentazione per garantire la sicurezza e l'efficacia dei prodotti.
Hazard Analysis and Critical Control Points (HACCP): un approccio sistematico alla sicurezza alimentare che identifica, valuta e controlla i pericoli nei punti critici del processo produttivo per prevenire le malattie di origine alimentare e garantire la sicurezza del prodotto.
Heating Ventilation and Air Conditioning (HVAC): Un sistema progettato per regolare il clima interno controllando temperatura, umidità e qualità dell'aria attraverso processi di riscaldamento, raffreddamento e ventilazione. Include componenti come caldaie, condizionatori, canalizzazioni e termostati per una gestione ambientale efficiente.
Heating, Ventilation, and Air Conditioning (HVAC): Un sistema progettato per regolare il clima interno controllando temperatura, umidità e qualità dell'aria attraverso processi di riscaldamento, raffreddamento e ventilazione, garantendo comfort e sicurezza in ambienti residenziali, commerciali e industriali.
High-Performance Liquid Chromatography (HPLC): Una tecnica per separare, identificare e quantificare i componenti di una miscela facendo passare un campione liquido attraverso una colonna riempita con materiale adsorbente solido ad alta pressione, sfruttando le differenze di interazione tra il campione e la fase stazionaria.
Installation Qualification (IQ): un processo documentato per verificare che le apparecchiature o i sistemi siano installati secondo le specifiche, inclusa la valutazione delle utenze, delle condizioni ambientali e della conformità ai requisiti di progettazione, garantendo la prontezza per la qualificazione operativa.
International Organization for Standardization (ISO): Un organismo internazionale non governativo che sviluppa e pubblica standard per garantire qualità, sicurezza, efficienza e interoperabilità in vari settori industriali e commerciali, facilitando il commercio e la cooperazione globali. Fondato nel 1947, comprende organizzazioni nazionali di normazione dei paesi membri.
Key Performance Indicator (KPI): un valore misurabile che dimostra l'efficacia con cui un'organizzazione sta raggiungendo gli obiettivi aziendali chiave, spesso utilizzato per valutare il successo nel raggiungimento degli obiettivi.
Magnetic Resonance Imaging (MRI): una tecnica di imaging medico che utilizza forti campi magnetici e onde radio per generare immagini dettagliate delle strutture interne del corpo, in particolare dei tessuti molli, rilevando i segnali emessi dai nuclei di idrogeno in presenza di un campo magnetico.
Operational Qualification (OQ): un processo di convalida che garantisce che le apparecchiature o i sistemi funzionino secondo requisiti specifici entro limiti definiti, confermando che funzionano come previsto nel loro ambiente operativo.
Partial Differential Equation (PDE): Un'equazione matematica che coinvolge più variabili indipendenti, una funzione incognita e le sue derivate parziali. Descrive fenomeni come la conduzione del calore, il flusso dei fluidi e la propagazione delle onde, spesso richiedendo specifiche condizioni al contorno e iniziali per la risoluzione.
parts per million (ppm): Unità di misura che rappresenta la concentrazione di una sostanza in un milione di parti di un'altra, spesso utilizzata per quantificare inquinanti o contaminanti nell'aria, nell'acqua o nel suolo. Equivale a milligrammi di sostanza per litro di soluzione o per chilogrammo di materiale.
Performance Qualification (PQ): un processo che verifica che un sistema o un'apparecchiatura funzioni secondo requisiti specifici in condizioni reali, assicurando che svolga costantemente la funzione prevista entro limiti predeterminati.
Product Lifecycle Management (PLM): un approccio sistematico alla gestione del ciclo di vita di un prodotto, dall'ideazione alla progettazione ingegneristica e alla produzione, fino all'assistenza e allo smaltimento, integrando persone, processi, dati e tecnologia per migliorare la qualità del prodotto, ridurre i tempi di commercializzazione e migliorare la collaborazione tra le parti interessate.
Programmable Logic Controller (PLC): Un computer digitale utilizzato per l'automazione dei processi industriali, costituito da una memoria programmabile per l'archiviazione delle istruzioni, interfacce di input/output per il monitoraggio e il controllo dei macchinari e un processore per l'esecuzione degli algoritmi di controllo.
Qualified Person (QP): una persona dotata dell'istruzione, dell'esperienza e dell'autorità necessarie per supervisionare e garantire la conformità ai requisiti normativi nella preparazione e presentazione di documenti tecnici, in particolare nei settori minerario e delle risorse, come definito dagli standard industriali pertinenti.
Root Cause Analysis (RCA): Un processo sistematico per identificare i fattori fondamentali che portano a un problema o a un fallimento, con l'obiettivo di affrontare ed eliminare le cause profonde anziché limitarsi a trattarne i sintomi.
Standard Operating Procedure (SOP): una serie di istruzioni dettagliate create per aiutare i lavoratori a svolgere le operazioni di routine in modo coerente ed efficiente, garantendo il rispetto delle normative e degli standard di qualità.
Statistical Process Control (SPC): un metodo di controllo qualità che impiega tecniche statistiche per monitorare e controllare un processo, assicurandone il funzionamento al massimo delle sue potenzialità mediante l'identificazione delle variazioni e il mantenimento di un output coerente entro limiti specificati.