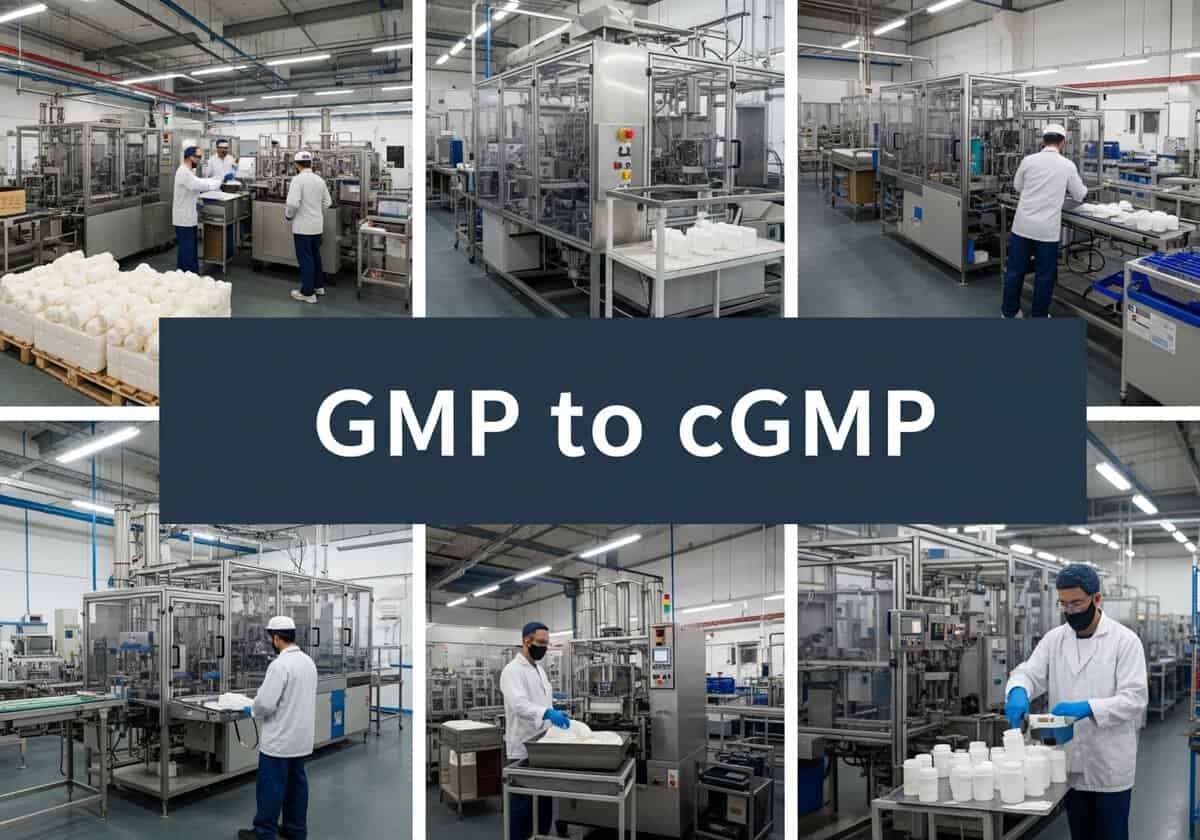
Good Manufacturing Practice, or GMP, is the universal standard for quality production. It is a set of rules to ensure that products like medicines, food, and medical devices are made consistently and safely, batch after batch. The central idea is simple: quality cannot be inspected into a product at the end of the line. Instead, it يجب be built into every step of the manufacturing process, from the raw materials that arrive at the loading dock to the final package that leaves it.
يرمز الحرف "c" في cGMP إلى "Current". يُدخل هذا الحرف متطلبًا حيويًا وأساسيًا. فبينما تُوفر GMP القواعد الأساسية، تُلزم cGMP المصنّعين قانونيًا باستخدام أحدث التقنيات والأنظمة والفهم العلمي المُتاح اليوم. قد تفشل عملية كانت مقبولة تمامًا وفقًا لمعايير GMP قبل عقد من الزمن في اجتياز فحص cGMP الآن إذا ظهرت أساليب أفضل وأكثر موثوقية. وهذا يُجبر الشركات على التحسين المستمر.
النقاط الرئيسية
- التمييز بين GMP و cGMP أصبح الآن أكاديميًا؛ والتوقع عالمي.
- إدارة مخاطر الجودة (QRM) هي المحرك، وليس الأوراق أو إدارة دورة حياة المنتج (PLM).
- تعتبر سلامة البيانات محورًا أساسيًا للتدقيق.
- "الخطأ البشري" مجرد عرض، وليس سببًا جذريًا. إن إسناد الانحراف إلى "خطأ بشري" يُعدّ مؤشرًا على ضعف نظام الجودة.
- تُجسّد تقنية تحليل العمليات (PAT) التحوّل من الاختبار إلى ضمان الجودة في الوقت الفعلي. ويُمثّل حرف "c" في cGMP مثالاً على ذلك في تقنية تحليل العمليات (PAT).
- إن الرقابة على الموردين تعتمد على البيانات، وليس فقط على التدقيق.
- يمثل الشخص المؤهل (QP) مسؤولية حاسمة خاصة بالاتحاد الأوروبي.
- ال استراتيجية مكافحة التلوث (CCS) is the new cornerstone of sterile manufacturing.
المبادئ الأساسية العشرة لممارسات التصنيع الجيدة (GMP)
ممارسات التصنيع الجيدة (GMP) ليست مجرد مجموعة قواعد، بل هي منهجية جودة مبنية على عشرة مبادئ أساسية. تتكامل هذه المبادئ لإنشاء نظام متين يضمن جودة المنتج في كل مرحلة، بدلاً من مجرد اختباره في النهاية.
1. اكتب الإجراءات وتعليمات العمل خطوة بخطوة
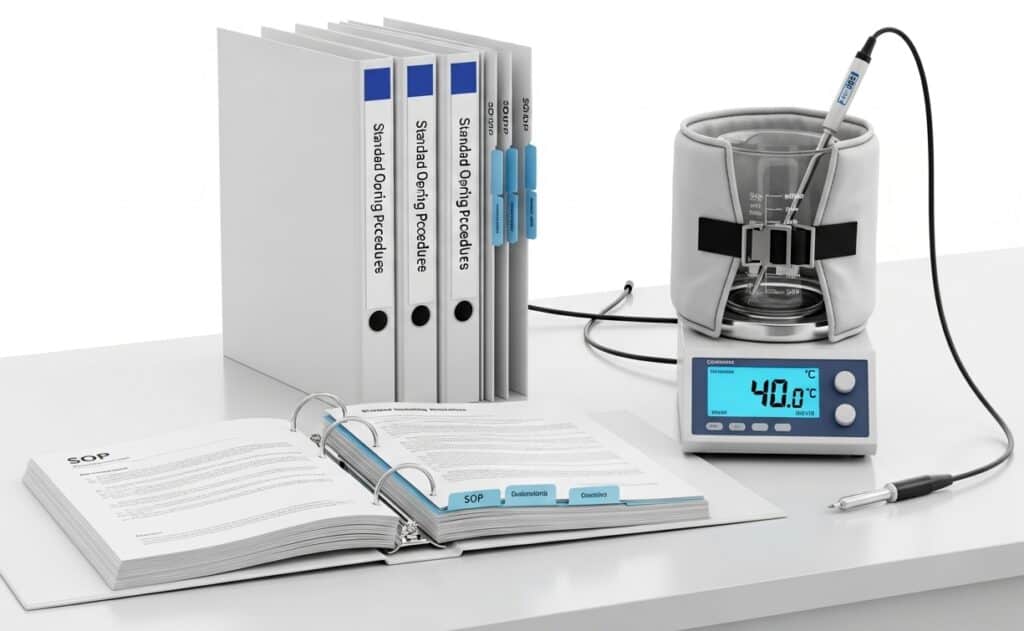
يرتكز أساس ممارسات التصنيع الجيدة (GMP) على ضمان وضوح وتوثيق جميع العمليات. يتطلب هذا المبدأ وضع إجراءات تشغيل قياسية (SOPs) مفصلة وواضحة لكل مهمة حيوية. الهدف هو ضمان تنفيذ العمليات بشكل متسق وصحيح في كل مرة، بغض النظر عن الجهة المنفذة. هذا يُزيل أي لبس ويوفر مرجعًا واضحًا للتدريب والتنفيذ.
مثال للتطبيق: تُصنّع شركة "فارما بلند" دواءً سائلاً حساسًا للحرارة. لا يقتصر إجراء التشغيل القياسي الخاص بها "بالتحكم في درجة حرارة خزان التركيب" (SOP-MFG-101) على تحديد درجة الحرارة المستهدفة (40 درجة مئوية ± درجتين مئويتين)، بل يشمل أيضًا التسلسل الدقيق لبدء تشغيل غلاف التسخين، ومعدل ارتفاع درجة الحرارة (لا يتجاوز 5 درجات مئوية في الدقيقة)، والمسبار المُعاير المُخصص للاستخدام للمراقبة، والإجراءات الواجب اتخاذها في حال تجاوز درجة الحرارة الحد الأقصى.
نصيحة: بدلاً من كتابة إجراءات تشغيلية قياسية متجانسة، استخدم نهجًا معياريًا. أنشئ إجراءات تشغيلية قياسية "رئيسية" للعمليات المعقدة، مع الإشارة إلى مستندات "تعليمات عمل" أصغر حجمًا ومحددة المهام لكل خطوة على حدة (مثل معايرة مستشعر معين، أو تشغيل صمام واحد). يتيح هذا تحديثات أسهل - ففي حال استبدال قطعة واحدة من المعدات، ستحتاج فقط إلى مراجعة تعليمات عمل صغيرة واحدة بدلاً من مراجعة إجراءات التشغيل القياسية للعملية بأكملها، مما يقلل بشكل كبير من وقت المراجعة والموافقة، ويقلل من خطر حدوث أخطاء في أقسام غير ذات صلة.
2. اتبع الإجراءات والتعليمات بدقة
لا جدوى من توثيق الإجراءات إذا لم تُتبع. يتطلب هذا المبدأ الالتزام الصارم بإجراءات التشغيل القياسية المكتوبة دون أي انحراف. إذا كان الانحراف ضروريًا، فيجب توثيقه رسميًا وتبريره والموافقة عليه من خلال عملية محددة لمراقبة التغيير. هذا يضمن مراقبة أي انحراف عن المعيار وتقييمه من حيث المخاطر وتسجيله لضمان إمكانية تتبعه.
نصيحة: قم بتطبيق مقياس "التنفيذ الصحيح من المرة الأولى" (RFT) لتنفيذ الإجراءات، ويتم تتبعه أثناء مراجعة سجلات الدفعات. عند حدوث انحرافات نتيجة عدم الالتزام، لا تكتفِ بإعادة تدريب المشغل، بل قم بإجراء تحليل للأسباب الجذرية يركز على الإجراء. سهولة الاستخدام (نهج العوامل البشرية). هل كانت التعليمات غامضة؟ هل كان التسلسل غير منطقي؟ هل يصعب الوصول إلى الأداة المطلوبة؟ يُعد تحسين الإجراء نفسه إجراءً تصحيحيًا ووقائيًا (CAPA) أكثر فعالية على المدى الطويل من مجرد إلقاء اللوم على الخطأ البشري.
3. توثيق العمل بسرعة ودقة
هذا هو مبدأ "ما لم يُدوّن، ما حدث". يجب توثيق جميع الأنشطة، من استلام المواد الخام إلى شحن المنتج النهائي، فورًا. يشمل ذلك تسجيل البيانات والتوقيعات والتواريخ وأي ملاحظات. يوفر التوثيق الدقيق والمتزامن تاريخًا كاملًا وقابلًا للتتبع للدفعة (يُعرف باسم سجل الدفعة أو سجل تاريخ الجهاز)، وهو أمر أساسي للتحقيق في الانحرافات، واستكشاف الأخطاء وإصلاحها، وإثبات الامتثال أثناء التدقيق.
نصيحة: عند تصميم سجلات الدفعات (ورقية أو إلكترونية)، أدرج "فحوصات سلامة البيانات" مباشرةً في الحقول. على سبيل المثال، بدلًا من مجرد مساحة فارغة لـ "وقت الانتهاء"، نظّمها بحيث تتطلب وقت بدء ووقت انتهاء، مع فحص آلي أو يدوي لضمان أن تكون المدة منطقية لخطوة العملية. بالنسبة للإدخالات المهمة، استخدم "التحقق بالثانية"، ولكن تأكد من تدريب المُتحقق على إعادة الأداء الحساب الحرج أو التحقق من الإعداد، وليس فقط "تحديد المربع".
الفرق بين DMR و DHR:
- سجل الجهاز الرئيسي، أو DMR، هي الوصفة الرئيسية لـ جهاز طبيهو تجميع رسمي ومُحكم لجميع التعليمات والمواصفات والإجراءات اللازمة لإنتاج منتج متناسق. يحتوي دليل المنتج النهائي (DMR) على كل شيء، بدءًا من رسومات التصميم ومواصفات المواد، وصولًا إلى تعليمات التصنيع المُفصّلة، وطرق اختبار مراقبة الجودة، ومتطلبات وضع العلامات والتغليف. يُمكن اعتباره بمثابة مخطط شامل؛ فهو يُحدد بدقة كيفية تصنيع الجهاز، من البداية إلى النهاية.
- سجل تاريخ الجهاز، أو DHR، هو الدليل على أن دفعة أو دفعة أو وحدة محددة قد صُنعت بالفعل وفقًا لتلك الوصفة. وهو سجل الإنتاج المكتمل. يحتوي سجل الإنتاج النهائي على تواريخ التصنيع المحددة، والكميات المُنتجة، ونتائج اختبارات تلك الدفعة، ومعلومات التتبع مثل الرقم التسلسلي أو رقم الدفعة. في حين أن سجل الإنتاج النهائي هو دليل التعليمات الذي ينطبق على جميع الوحدات، فإن سجل الإنتاج النهائي هو الدليل التاريخي الذي يُثبت أن دورة إنتاج واحدة قد اتبعت تلك التعليمات واستوفت جميع معايير القبول.
4. التحقق من صحة عملك وعمليتك
التحقق هو الدليل الموثق على أن عملية أو نظامًا أو معدةً تُنتج باستمرار النتيجة المتوقعة. يتطلب هذا المبدأ من المصنّعين إثبات موثوقية عملياتهم وخضوعها للرقابة. ويشمل ذلك التحقق من صحة عمليات التصنيع، وطرق الاختبار التحليلي، وإجراءات التنظيف، والأنظمة المحوسبة، لضمان ملاءمتها للغرض المقصود منها.
عملياً، IQ OQ PQ process validation is how a company produces that documented proof: installation, operational and performance checks of each system are signed off before routine production starts. Smaller sites often begin with IQ and OQ validation of new equipment, then complete the performance step during the first production batches.
نصيحة: اعتماد نهج دورة حياة للتحقق من الصحة بناءً على معيار ASTM E2500. بدلاً من اعتبار التحقق حدثًا لمرة واحدة، ادمجه مع الجودة من خلال التصميم (QbD). حدّد "مساحة تحكم" أثناء تطوير العملية، واستخدم تمرين التحقق (أداء العملية التأهيل (PPQ) ليس فقط لتأكيد نجاح العملية، بل للتحقق من بقائها ضمن نطاق السيطرة. هذا يُحوّل التركيز من مجرد نجاح/فشل إلى إثبات فهم مستمر للعملية والتحكم فيها، وهو أمرٌ يحظى بتقدير كبير من الجهات التنظيمية.
For this stage, we suggest our very complete reading on IQ OQ PQ التحقق من صحة العملية:
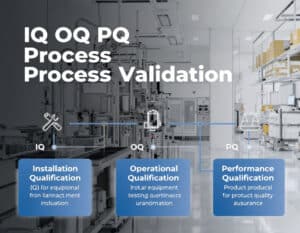
نصيحة الخبراء: أصبحت عملية التحقق من الصحة عبارة عن دورة حياة مستمرة، وليس حدثًا لمرة واحدة. إن عقلية "الدفعات الثلاث الناجحة" أصبحت عتيقة. يتطلب cGMP نهجًا لدورة الحياة لضمان بقاء العملية في حالة من السيطرة طوال حياتها التجارية:
- تصميم عملية قوية (المرحلة 1)
- التأهيل الرسمي (المرحلة الثانية)
- وبرنامج للتحقق المستمر من العملية (المرحلة 3)
5. تصميم وبناء وصيانة المرافق والمعدات بشكل صحيح
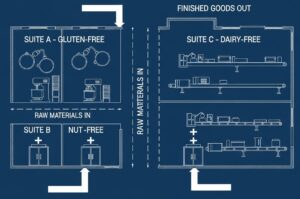
البيئة المادية والأدوات المستخدمة بالغة الأهمية لجودة المنتج. وينص هذا المبدأ على تصميم المرافق لمنع التلوث المتبادل والاختلاط. يجب أن تكون المعدات مصممة للاستخدام المخصص لها، وسهلة التنظيف، ومعايرتها وصيانتها بشكل صحيح.
ينبغي تصميم التخطيط وتدفق الهواء وتدفق المواد بشكل منطقي لحماية المنتج، مثل التدفق أحادي الاتجاه للأفراد والمواد. تدخل المواد الخام من أحد طرفي المصنع، وتنتقل عبر وحدات معالجة مخصصة مزودة بنظام تهوية إيجابي. ضغط تُخرج المواد الخام والمنتجات النهائية من الطرف الآخر. لا توجد مسارات متقاطعة بين المواد الخام والمنتجات النهائية، ويجب على الموظفين المرور عبر غرف معادلة الضغط لدخول مناطق الإنتاج، مما يقلل من خطر التلوث المتبادل.
نصيحة: عند تصميم منشأة جديدة أو تعديل منشأة قديمة، استخدم النمذجة ثلاثية الأبعاد وجولات الواقع الافتراضي مع فريق متعدد التخصصات (يشمل المشغلين والصيانة وضمان الجودة) قبل بدء أعمال البناء. يتيح لك ذلك تحديد مريح المشكلات، وتدفقات المواد غير الفعالة، والمناطق التي يصعب تنظيفها (مثل الأنابيب التي يصعب الوصول إليها، ووضع المعدات بشكل غير مريح) في مرحلة التصميم، حيث تكون التغييرات رخيصة، بدلاً من بعد بناء المنشأة، حيث تكون باهظة التكلفة بشكل لا يصدق.
6. الحفاظ على النظافة الشخصية والعناية بالمنزل
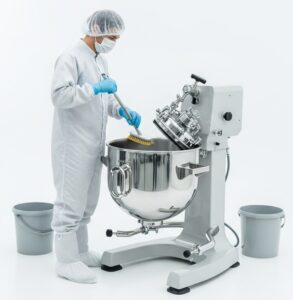
يُعد التلوث خطرًا رئيسيًا في التصنيع. ويتطلب هذا المبدأ الحفاظ على مستوى عالٍ من النظافة والتعقيم في جميع أنحاء المنشأة. ويشمل ذلك معايير النظافة الشخصية للموظفين (مثل ارتداء الملابس الواقية المناسبة)، وجداول تنظيف وتعقيم موثقة للمرافق والمعدات، وبرامج مكافحة الآفات. والهدف هو حماية المنتج من التلوث الفيزيائي والكيميائي، و... الميكروبات الملوثات.
مثال للتطبيق: لا تقتصر عملية تنظيف وعاء الخلط على مجرد "الغسل بالمنظف"، بل هي عملية معتمدة ومتعددة الخطوات: شطف أولي بالماء النقي، ثم غسل بتركيز محدد من منظف معتمد لفترة زمنية محددة، ثم شطف نهائي بالماء للحقن (WFI)، وأخيرًا، اختبار مسحة للكشف عن أي بقايا كيميائية وميكروبية للتأكد من نظافة الوعاء تمامًا قبل تصنيع الدفعة التالية.
ملحوظة: التنظيف يختلف عن التطهير (راجع مقالات أخرى حول هذا الموضوع).
نصيحة: نفّذ برنامجًا فعّالًا للرصد البيئي يتجاوز مجرد أخذ العينات الروتينية. استخدم بيانات الرصد البيئي لإنشاء مخططات تحليل الاتجاهات وخرائط حرارية لمنشأتك. إنّ ارتفاعًا حادًا في أعداد الميكروبات في منطقة ما ليس مجرد انحراف يستدعي الإغلاق؛ بل هو نقطة بيانات. استخدم هذه البيانات بشكل استباقي لتحديد "المناطق الأكثر تضررًا"، وتقييم فعالية إجراءات التنظيف مع مرور الوقت، وضبط وتيرة عمليات التعقيم بناءً على المخاطر والبيانات، بدلًا من جدول زمني ثابت وعشوائي.
7. دمج الجودة في دورة حياة المنتج بأكملها
يؤكد هذا المبدأ على أن الجودة ليست مسؤولية قسم مراقبة الجودة فحسب، بل يجب دمجها في كل مرحلة، بدءًا من البحث والتطوير، مرورًا بتوريد المواد الخام (تأهيل الموردين)، والتصنيع، والتغليف، والتوزيع. ويتطلب ذلك نهجًا شاملًا يُدرك فيه كل قسم دوره في الحفاظ على جودة المنتج.
مثال للتطبيق: تُطوّر شركة "بريسيجن بيلز" أقراصًا جديدة. خلال مرحلة البحث والتطوير (قبل التصنيع بوقت طويل)، تعتمد الشركة على مبادئ الجودة من خلال التصميم (QbD). تُحدد الشركة سمات الجودة الحرجة (CQAs)، مثل صلابة الأقراص ومعدل الذوبان. ثم تُجري تجارب لفهم كيفية تأثير معايير العملية الحرجة (CPPs)، مثل سرعة البرج وقوة الضغط، على هذه السمات. تُنقل هذه المعرفة بعد ذلك إلى مرحلة التصنيع، مما يضمن عملية متينة ومفهومة جيدًا منذ البداية.
نصيحة: إنشاء فريق رسمي لنقل التكنولوجيا يعمل كحلقة وصل بين البحث والتطوير والهندسة والتصنيع. ينبغي أن يدير هذا الفريق "حزمة نقل المعرفة" التي لا تقتصر على معايير العملية فحسب، بل تشمل أيضًا الأساس المنطقي يجب أن تُفصّل هذه الحزمة التجارب الفاشلة، وحدود العملية، والفهم العلمي للمنتج. هذا يمنع التصنيع من التعامل مع العملية كـ"صندوق أسود"، ويُمكّن من استكشاف الأخطاء وإصلاحها بشكل أكثر فعالية، والتحسين المستمر لاحقًا.
8. إجراء عمليات مراقبة الجودة والتدقيق
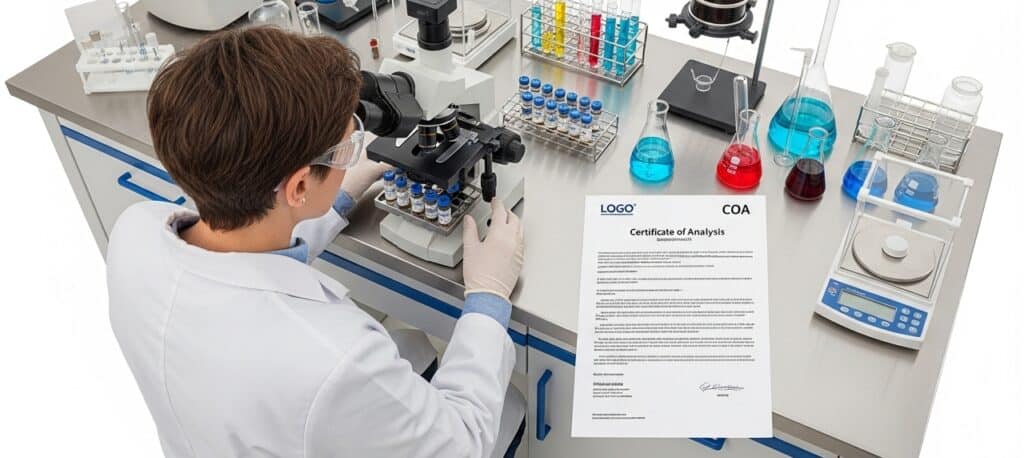
من الضروري وجود وحدة جودة مستقلة (تضم قسمي ضمان الجودة ومراقبة الجودة). يضمن هذا المبدأ تطبيق الضوابط المناسبة، بما في ذلك اختبار المواد الخام، والعينات أثناء التصنيع، والمنتجات النهائية وفقًا للمواصفات المحددة مسبقًا. كما يتضمن إجراء عمليات تدقيق داخلي منتظمة (تفتيش ذاتي) لتقييم فعالية نظام ممارسات التصنيع الجيدة (GMP) وضمان اتباعه بشكل صحيح.
مثال للتطبيق: استلمت شركة "سيف إنجكتابلز" شحنة قوارير من مورد جديد. ورغم أن المورد قدم شهادة تحليل (CoA) تُثبت استيفاء القوارير لجميع المواصفات، يُجري مختبر مراقبة الجودة الداخلي اختباراته المستقلة للتحقق من الهوية واكتشاف العيوب الحرجة (مثل الشقوق والأبعاد) على عينة من القوارير قبل إرسال الشحنة للاستخدام في الإنتاج. يتحقق هذا من بيانات المورد ويحمي من مشكلات الجودة المحتملة.
نصيحة: صمم برنامج التدقيق الداخلي الخاص بك ليكون قائماً على العمليات، وليس فقط على الأقسام. بدلاً من تدقيق "قسم المستودعات"، قم بإجراء تدقيق لـ"عملية مراقبة المواد"، والتي تتبع المواد من الاستلام، مروراً بتخزينها في المستودع، وتوزيعها، وإعادتها إلى المخزون. هذا النهج يكسر الحواجز بين الأقسام ويوفر صورة أوضح بكثير عن سلامة وكفاءة العمليات. من النهاية إلى النهاية العملية، التي تكشف المخاطر التي تحدث عند نقاط التسليم بين الأقسام.
9. حماية المنتجات من التلوث
هذا موضوع محوري يتداخل مع مبادئ أخرى، ولكنه يستحق تركيزًا خاصًا. وهو يتضمن تصميم عمليات ومرافق لمنع تلوث المنتج بأي مادة غريبة.
ويتضمن ذلك منع التلوث المتبادل بين المنتجات المختلفة، والتلوث الميكروبي، والتلوث الناجم عن الأفراد أو البيئة.
وتعتبر التدابير مثل أنظمة الإنتاج المغلقة، والملابس المناسبة، والتعامل المتحكم في المواد، تطبيقات أساسية لهذا المبدأ.
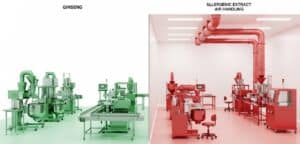
مثال للتطبيق: a facility, “MultiHerb Supplements,” produces both a ginseng supplement and a potent herbal extract known to be an allergen. To prevent cross-contamination, the allergenic extract is produced in a completely segregated suite with its own dedicated air handling system (HVAC) and equipment. All tools are color-coded red and are never allowed to leave the suite. This physical and procedural separation is critical to protecting other products.
نصيحة: تجاوز الفصل المادي، وطبّق استراتيجية "التحقق من التنظيف" للمعدات المشتركة، استنادًا إلى البيانات السمية. احسب قيمة التعرض اليومي المسموح به (PDE) لكل منتج. استخدم هذه القيمة لتحديد حد تنظيف مُبرر علميًا وصحيًا لمخلفات المنتج. يُعد هذا النهج القائم على المخاطر المعيار الصناعي الحالي (الذي تروج له وكالة الأدوية الأوروبية EMA)، وهو أكثر فعالية بكثير من الاعتماد على الحدود القديمة التعسفية، مثل "10 جزء في المليون" أو "التنظيف الظاهر".
10. تدريب وتطوير الموظفين الأكفاء
غالباً ما يكون العنصر البشري العامل الأكثر أهمية وتغيراً في التصنيع. ويتطلب هذا المبدأ تدريب جميع الموظفين تدريباً مناسباً لأدوارهم المحددة. وينبغي أن يشمل التدريب ليس فقط الجوانب التقنية لوظائفهم وظيفة (كيفية تشغيل المعدات) بالإضافة إلى مبادئ ممارسات التصنيع الجيدة (GMP) والعواقب المحتملة لعدم اتباع الإجراءات. يجب تقييم الكفاءة وتوثيقها بانتظام.
مثال للتطبيق: قبل السماح لأي عامل في "CellTherapy Innovations" بالعمل بشكل مستقل على خطوة توسيع زراعة الخلايا الحرجة، يجب عليه إكمال برنامج تأهيل متعدد المراحل. يشمل ذلك قراءة إجراءات التشغيل القياسية، ومراقبة عامل مؤهل، وأداء المهمة تحت إشراف مباشر، وأخيرًا، معالجة عدة دفعات "اختبارية" بنجاح بمفرده. يتم توثيق كفاءتهم واعتمادها من قبل مشرفهم وقسم ضمان الجودة في ملف التدريب الرسمي الخاص بهم (إلزامي). (في معظم القطاعات التي ينطبق عليها GMP).
نصيحة: انتقل من نظام بسيط قائم على التدريب إلى نظام قائم على الكفاءة. بدلاً من مجرد توثيق أن المشغل قد تلقى تدريباً على إجراءات التشغيل القياسية، قم بتطوير تقييم رسمي للكفاءة يتطلب منه إثبات مهاراته ومعرفته. قد يشمل ذلك اختباراً عملياً (مثلاً، "التجميع الصحيح و..."). فكك يتضمن هذا الاختبار تقييمًا عمليًا (مثل: "مضخة التعبئة هذه") وجزءًا شفهيًا ("اشرح لي المعايير الأساسية لهذه الخطوة وماذا ستفعل في حال انحرافها"). هذا يُنشئ سجلًا أكثر دقة للمؤهلات ويضمن فهمًا حقيقيًا، وليس مجرد حضور.
نطاق وتطبيقات ممارسات التصنيع الجيدة (GMP)
نطاق ممارسات التصنيع الجيدة (GMP) واسع، إذ يغطي أي قطاع يمكن أن تؤثر فيه جودة المنتج بشكل كبير على صحة المستهلك وسلامته. ويُصمّم تطبيق مبادئ ممارسات التصنيع الجيدة (GMP) بما يتناسب مع المخاطر الخاصة بكل قطاع.
1. الأدوية والتكنولوجيا الحيوية يشمل تصنيع جميع المنتجات الطبية، بما في ذلك الأدوية التي تُصرف بوصفة طبية والأدوية التي تُصرف بدون وصفة طبية. اللقاحات، والمكونات الصيدلانية الفعالة (APIs). هذا هو التطبيق الأكثر صرامة لممارسات التصنيع الجيدة (GMP). ويشمل ذلك رقابة صارمة على المواد الخام، ومعالجة معقمة للحقن، وتحققًا دقيقًا من صحة العملية، واختبارات استقرار لتحديد مدة الصلاحية، و"شخص مؤهل" في الاتحاد الأوروبي مسؤول عن التصديق على استيفاء كل دفعة لجميع المتطلبات القانونية ومتطلبات الجودة قبل إصدارها. تحكم لوائح مثل 21 CFR الجزء 211 (الولايات المتحدة) و EudraLex المجلد 4 (الاتحاد الأوروبي) هذا القطاع. | 2. الأجهزة الطبية يشمل كل شيء من أجهزة ضغط اللسان البسيطة إلى المعدات المعقدة التي تدعم الحياة مثل أجهزة تنظيم ضربات القلب وأجهزة التصوير بالرنين المغناطيسي. ينصب التركيز على ضوابط التصميم، لضمان تصميم الجهاز ليكون آمنًا وفعالًا منذ البداية. تُركز ممارسات التصنيع الجيدة (GMP) للأجهزة الطبية (والتي تُسمى غالبًا لائحة نظام الجودة أو QSR) على إدارة المخاطر (ايزو 14971)، وإمكانية تتبع المكونات، والحفاظ على سجل رئيسي كامل للجهاز (DMR) وسجل تاريخ الجهاز (DHR). اللائحة الأساسية في الولايات المتحدة هي 21 CFR الجزء 820. |
3. الأطعمة والمشروبات يغطي عملية معالجة وتعبئة وحفظ الأغذية البشرية. تركز ممارسات التصنيع الجيدة (GMP) في صناعة الأغذية على منع التلوث وضمان سلامة الغذاء. وتشمل التطبيقات الرئيسية: تحليل المخاطر ونقاط التحكم الحرجة أنظمة تحليل المخاطر ونقاط التحكم الحرجة (HACCP) لتحديد ومراقبة مخاطر سلامة الغذاء، وبرامج إدارة مسببات الحساسية لمنع التلامس، وإجراءات النظافة، ومكافحة الآفات. قانون تحديث سلامة الغذاء (قانون سلامة الأغذية) في الولايات المتحدة يتضمن بشكل كبير مبادئ cGMP. |  |
4. مستحضرات التجميل تتضمن منتجات مثل المكياج والمستحضرات والشامبو والصابون. رغم أن ممارسات التصنيع الجيدة (GMP) في مستحضرات التجميل غالبًا ما تكون أقل صرامةً من تلك الخاصة بالأدوية، إلا أنها تركز على منع التلوث الميكروبي، وضمان استقرار المنتج، ووضع ملصقات دقيقة على المكونات. يوفر معيار ISO 22716 إرشاداتٍ محددة لممارسات التصنيع الجيدة (GMP) في صناعة مستحضرات التجميل، تغطي الإنتاج، والمراقبة، والتخزين، والشحن. | 5. المكملات الغذائية يغطي الفيتامينات والمعادن والأعشاب والمكملات الغذائية الأخرى. تضمن ممارسات التصنيع الجيدة (GMP) إنتاج المكملات الغذائية دون ملوثات، ودقة تصنيفها، واحتوائها على المكونات التي تدعيها. ويشمل ذلك اختبار هوية المواد الخام، وضمان تركيبها بشكل صحيح، ومراقبة الملوثات مثل المعادن الثقيلة والمبيدات الحشرية. في الولايات المتحدة، يخضع هذا الأمر للجزء 111 من قانون اللوائح الفيدرالية 21. |
الشخص المؤهل (QP)
في الاتحاد الأوروبي، يعمل الشخص المؤهل (QP) بمثابة الحارس النهائي المخول قانونًا لكل دفعة من المنتجات الطبية.
قبل طرح دفعة للبيع أو للاستخدام في تجربة سريريةيجب على الشخص المؤهل (QP) أن يشهد شخصيًا على امتثاله لجميع المتطلبات التنظيمية. هذه الشهادة هي إقرار رسمي بأن الدفعة قد تم تصنيعها واختبارها وفقًا لمواصفاتها المحددة. تسويق الترخيص ومبادئ ممارسات التصنيع الجيدة (GMP). هذا ليس موافقةً من الشركة، بل مسؤولية شخصية وقانونية جسيمة تقع على عاتق فرد مُسمّى، والذي يجب أن يكون مُحترفًا مُسجَّلًا، مثل الصيدلي أو الكيميائي، ويتمتع بخبرة عملية واسعة.
تتجاوز مسؤوليات مسؤول الجودة المراجعة النهائية لسجل الدفعة، إذ يجب عليه ضمان عمل نظام جودة الأدوية بأكمله بشكل صحيح. ويشمل ذلك التحقق من أن جميع المواد الأولية من سلاسل توريد مؤهلة، وأن عمليات التصنيع والاختبار مُعتمدة بشكل صحيح، وأن جميع الانحرافات والتغييرات قد تم التحقيق فيها واعتمادها بشكل مناسب، وأن جميع عمليات التدقيق اللازمة قد أُجريت.
لا يتولى مسؤول الجودة جميع المهام بنفسه، ولكنه في النهاية مسؤول عن الأنظمة التي تقوم بذلك. يجب أن يكون لديه فهم شامل لعملية التصنيع والرقابة بأكملها، مع صلاحية الوصول إلى أي مجال أو وثيقة ذات صلة، وصلاحية إيقاف إصدار أي منتج في حال وجود أي شك في الامتثال.
متطلبات إضافية خاصة بـ cGMP
بناءً على المبادئ الأساسية لـ GMP، يقدم cGMP مجموعة من المتطلبات أكثر ديناميكية واستباقية وتقدمًا من الناحية التكنولوجية.
إن الحرف "c" الذي يشير إلى كلمة "Current" ليس مجرد اقتراح؛ بل هو توقع قانوني وتنظيمي بأن أنظمة الشركة المصنعة هي الأحدث على الإطلاق.
1. إدارة مخاطر الجودة الاستباقية (QRM)
While basic GMP implicitly involves managing risk, cGMP mandates the use of a formal, systematic, and proactive process for managing risks to product quality throughout the دورة حياة المنتج. This is not just about reacting to failures but about anticipating and preventing them. This principle is heavily guided by the international standard ICH Q9.
مثال للتطبيق: الخيالية "الجيل القادم من البيولوجياتقوم الشركة بتطوير جسم مضاد أحادي النسيلة جديد. وخلال عملية تطوير العملية، تجري الشركة تحليلاً رسمياً لأنماط الفشل وتأثيراتها.تحليل الوضع والتأثير والتأثيرفي عملية المفاعل الحيوي، حدد الباحثون "التلوث البكتيري" كنمط فشل حرج ذي درجة خطورة عالية. وللتحكم في هذه المخاطر استباقيًا، صمموا العملية لاستخدام أكياس مفاعل حيوي معقمة مسبقًا للاستخدام لمرة واحدة، بدلًا من المفاعل التقليدي المصنوع من الفولاذ المقاوم للصدأ، والذي يتطلب عملية تعقيم بالبخار في الموقع (SIP) معقدة وأكثر خطورة. ويُعد هذا الخيار التصميمي نتيجة مباشرة لعملية إدارة المخاطر الكمية (ولا يُناقش هنا موضوع التخلص من النفايات البلاستيكية).
نصيحة: Integrate your QRM system directly into your Change Control and Deviation Management systems. For every change or deviation, require a documented تقييم المخاطر that determines the scope of validation, testing, and regulatory action needed. This creates a scientifically sound and legally defensible rationale for your decisions, allowing you to justify why a minor change only required limited testing, while a major change required a full re-validation and submission to a regulatory agency.
2. تنفيذ نظام الجودة الصيدلانية (PQS)
تتطلب ممارسات التصنيع الجيدة (cGMP) أكثر من مجرد مجموعة من إجراءات مراقبة الجودة، بل تتطلب نظام إدارة شامل ومتكامل يربط مبادئ ممارسات التصنيع الجيدة (GMP) بأهداف الشركة التجارية لتحقيق التحسين المستمر.
مسترشداً بإرشادات المؤتمر الدولي لتنسيق المتطلبات التقنية لتسجيل المستحضرات الصيدلانية للاستخدام البشري س10يضمن نظام إدارة الجودة أن تكون الإدارة العليا مشاركة فعالة ومسؤولة عن الجودة.
نصيحة: لإثبات فعالية نظام جودة المنتج (PQS) الخاص بك للمدقق، اربط أهداف الجودة مباشرةً بمؤشرات الأداء الرئيسية (KPIs). بدلًا من مجرد تتبع "عدد الانحرافات"، تتبع "معدل تكرار الانحراف". يُعدّ معدل التكرار المنخفض مؤشرًا قويًا. مؤشر الأداء الرئيسي وهذا يثبت أن تحليل السبب الجذري ونظام CAPA الخاص بك فعالان في منع المشاكل، وهو الهدف الأساسي لنظام الجودة الشامل الناضج.
3. استخدام تكنولوجيا التحليل العملي (PAT) والتحكم المتقدم في العمليات
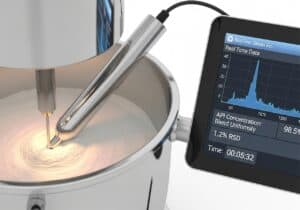
وهذا هو حجر الزاوية في فلسفة "التيار":
تشجّع ممارسات التصنيع الجيدة (cGMP) المصنّعين، بل وتتوقع منهم بشكل متزايد، على التخلي عن الاعتماد كليًا على اختبار عينات المنتج النهائي. وبدلًا من ذلك، ينبغي عليهم استخدام التقنيات الحديثة لمراقبة عملية التصنيع والتحكم فيها آنيًا، بما يضمن جودة المنتج في كل خطوة.
مثال للتطبيق: while a traditional GMP process for tablet blending involves mixing powders for a fixed time (e.g., 20 minutes) and then taking a few samples to a lab for testing, the cGMP approach would use an in-line Near-Infrared (NIR) التحليل الطيفي probe directly inside the blender. The probe continuously measures the blend’s uniformity in real-time. The blending process is stopped not based on time, but at the precise moment the NIR data confirms the blend has achieved the validated state of homogeneity, ensuring perfect results for every batch.
نصيحة: عند تطبيق أداة PAT جديدة، اتبع نهج "التظليل" لأول 10-20 دفعة. شغّل نظام PAT واجمع البيانات الآنية، مع الاستمرار في اتخاذ جميع قرارات الجودة (مثل إصدار الدفعة) بناءً على طريقتك الحالية والمعتمدة وغير المتصلة بالإنترنت. يتيح لك هذا بناء نموذج بيانات قوي وإثبات موثوقية نظام PAT في بيئة منخفضة المخاطر قبل التحقق منه رسميًا عبر التحكم في التغيير ليحل محل الطريقة القديمة الأقل كفاءة.
4. سلامة البيانات التامة والامتثال للجزء 11 من قانون اللوائح الفيدرالية 21
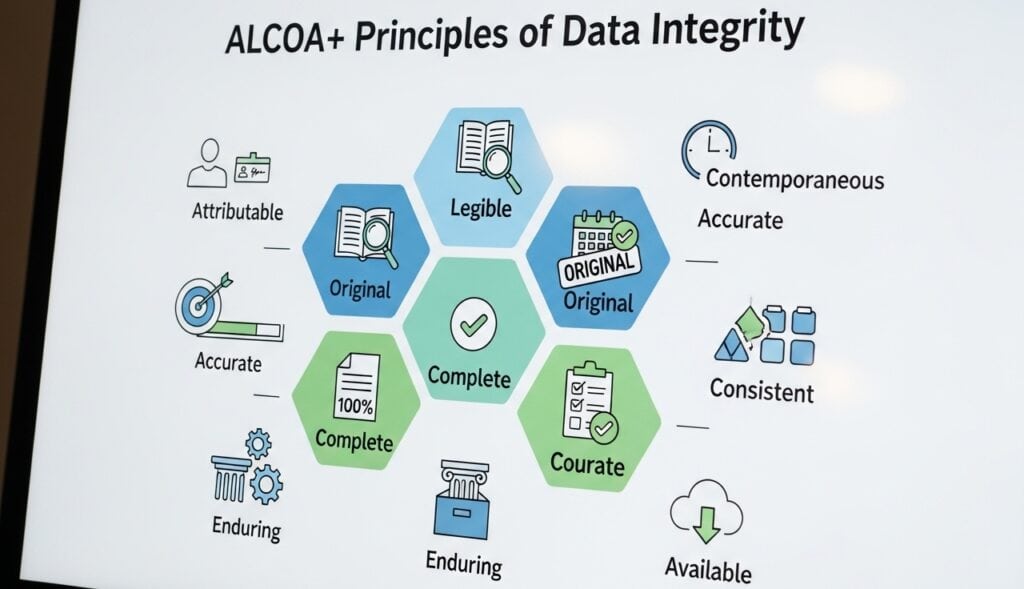
في حين أن ممارسات التصنيع الجيدة تتطلب دائمًا سجلات دقيقة، فإن ممارسات التصنيع الجيدة الحالية تركز بشكل كبير على سلامة إلكتروني البيانات. مع ظهور الأنظمة المحوسبة،
تطالب الجهات التنظيمية بضمان مطلق لحماية البيانات من أي تغيير أو حذف أو فقدان، سواءً كان عرضيًا أو مقصودًا، طوال دورة حياتها. ويُلخص ذلك غالبًا بمبادئ ALCOA+ (القابلة للنسب، والقابلة للقراءة، والمعاصرة، والأصلية، والدقيقة، بالإضافة إلى الاكتمال، والاتساق، والاستمرارية، والتوافر).
مثال للتطبيق: يستخدم مختبر "مختبرات DataSecure" نظام كروماتوغرافيا (HPLC). قد تُطبع النتائج من جهاز كمبيوتر مستقل في إعدادات GMP الأساسية. أما في الإعدادات المتوافقة مع cGMP، فيتم ربط برنامج HPLC بالشبكة، وهو متوافق تمامًا مع الجزء 11 من قانون اللوائح الفيدرالية 21 (CFR). لا يمكن للمحلل تسجيل الدخول بدون اسم مستخدم وكلمة مرور فريدين. تُحفظ جميع البيانات الخام مباشرةً على خادم آمن، ولا يمكن حذفها أو استبدالها. يُسجل كل إجراء، بما في ذلك تغيير معلمة التكامل، تلقائيًا في سجل تدقيق دائم ومؤرخ لا يمكن تعديله.
نصيحة: تحدّى أنظمتك بنشاط من خلال إجراء "اختبارات سلبية" أو "تدقيق عدائي". وجّه أحد أعضاء الفريق الماهرين في التكنولوجيا لمحاولة المساس بسلامة بيانات النظام عمدًا. هل يمكنهم تغيير ساعة النظام لتأريخ تحليل سابق؟ هل يمكنهم حذف نتيجة غير صحيحة دون أن يُظهرها سجل التدقيق؟ هل يمكنهم تجاوز نظام تسجيل الدخول؟ تُحاكي هذه التمارين ما قد يحقق فيه مُنظّم خبير، وهي أسرع طريقة لاكتشاف الثغرات الأمنية وإصلاحها.
5. ثقافة واضحة للتحسين المستمر
في جوهرها، لا تُعدّ ممارسات التصنيع الجيدة (cGMP) هدفًا ثابتًا؛ بل هي رحلة مستمرة. تتوقع الجهات التنظيمية وجود نظام رسمي تُجمع فيه البيانات من جميع المصادر (مراقبة العمليات، الانحرافات، الشكاوى، التدقيق الداخلي) بشكل نشط، وتُرصد اتجاهاتها، وتُستخدم لتحقيق تحسينات ملموسة في العمليات والأنظمة.
الهدف هو التطور وزيادة الكفاءة والموثوقية بمرور الوقت.
مثال على نهج cGMP: يواجه خط إنتاج إنذارًا طفيفًا متكررًا على آلة الختم. تتمثل الاستجابة الأساسية لممارسات التصنيع الجيدة (GMP) في توثيق الإنذار وإعادة ضبطه في كل مرة. أما استجابة ممارسات التصنيع الجيدة الحالية (cGMP) فتتمثل في أنه بعد التكرار الثالث، يُفعّل نظام جودة المنتج (PQS) الخاص بهم تلقائيًا تقييمًا رسميًا للجودة والفعالية (CAPA). يقوم فريق متعدد التخصصات بدراسة هذا الوضع، وتحديد أن السبب الجذري هو اختلاف طفيف في مادة الرقائق المعدنية من المورد، والعمل مع المورد لتشديد مواصفات المادة. ثم يراقب الفريق معدل الإنذار للأشهر الستة التالية للتحقق من فعالية الحل.
نصيحة: إنشاء نظام "تغذية" رسمي من تقريرك السنوي مراجعة المنتج أدرج تقييم الأداء السنوي (APR) أو مراجعة جودة المنتج (PQR) مباشرةً في برنامج التحسين المستمر الخاص بك. لا تجعل تقييم جودة المنتج (PQR) مجرد وثيقة مهملة. ألزم كل تقييم جودة منتج (PQR) بتحديد فرصة واحدة على الأقل، قائمة على البيانات، لتحسين العمليات أو تقليل المخاطر للعام المقبل. هذا يربط رسميًا بين الامتثال التنظيمي والتحسين الاستباقي والتطلعي للعمليات.
مقارنة GMP و cGMP
| ممارسات التصنيع الجيدة | ممارسات التصنيع الجيدة الحالية | |
| المبدأ الأساسي والهدف | A comprehensive quality system to ensure products are consistently produced and controlled according to established standards. The fundamental goal is to build quality into the تصميم المنتج and manufacturing process to minimize risks that cannot be eliminated by testing the final product alone. | |
| التركيز الرئيسي | يُرسي الحد الأدنى من المتطلبات الأساسية والمعترف بها دوليًا لجودة التصنيع. وهو المعيار الأساسي. | يُلزم حرف "c" المُستخدم في كلمة "Current" المصنّعين قانونيًا باستخدام أحدث التقنيات والأنظمة والمناهج العلمية. وهو معيار استباقي ومتطور. |
| طبيعة المعايير | يوفر هذا النظام أساسًا ثابتًا ومُدوّنًا. ويُحدَّث دوريًا، مع التركيز على الالتزام بالقواعد المُوثَّقة والمُستقرة. | ديناميكية ومتطورة باستمرار. تتطلب من الشركات مراقبة تطورات الصناعة بنشاط وتطبيق أنظمة ضمان جودة حديثة لضمان الالتزام. ما كان متوافقًا بالأمس قد لا يكون كذلك غدًا. |
| اللوائح الأساسية والهيئات الحاكمة | يتم استخدام هذا المصطلح عالميًا، ويمثل معيارًا دوليًا موحدًا. | هذا المصطلح المحدد هو المعيار القانوني الرسمي الذي تطبقه إدارة الغذاء والدواء الأمريكية. ومع ذلك، فإن مبدأ "التحديث" هو أمر متوقع من قبل معظم الهيئات التنظيمية الكبرى. |
| الاتحاد الأوروبي | تطبق وكالة الأدوية الأوروبية (EMA) ممارسات التصنيع الجيدة (GMP) من خلال EudraLex – المجلد 4، والذي يوفر إرشادات مفصلة للمنتجات الطبية للاستخدام البشري والبيطري. | على الرغم من عدم استخدام مصطلح "cGMP"، فإن التوقع بأن يكون المنتج حديثًا مضمنًا في EudraLex ويتم تنفيذه أثناء عمليات التفتيش. |
| الولايات المتحدة | تستخدم إدارة الغذاء والدواء الأمريكية (FDA) مصطلح cGMP للتأكيد على مرونة اللوائح ومتطلباتها للتقنيات الحديثة. تشمل اللوائح الرئيسية ما يلي:
| |
| الهيئات الدولية | تضع منظمة الصحة العالمية (WHO) معايير ممارسات التصنيع الجيدة (GMP) العالمية، والتي غالبًا ما تعتمدها دول لا تمتلك أطرًا تنظيمية شاملة خاصة بها. ويضع المجلس الدولي للتنسيق (ICH) إرشادات (مثل ICH Q7 لمكونات APIs) لتنسيق المعايير بين الاتحاد الأوروبي والولايات المتحدة الأمريكية واليابان. | تعمل هذه الهيئات على تعزيز مبادئ التحسين المستمر وأنظمة الجودة الحديثة التي تشكل جوهر فلسفة cGMP. |
| مجالات التطبيق |
| |
| التطبيق العملي للشركات | التركيز على وجود أنظمة قوية وموثقة: إجراءات التشغيل القياسية (SOPs)، وتدريب الموظفين، وتأهيل المعدات، وحفظ السجلات الدقيقة. | يتطلب كل شيء الالتزام بممارسات التصنيع الجيدة (GMP)، بالإضافة إلى ثقافة استباقية للتحسين المستمر. يشمل ذلك تطبيق ضوابط متطورة للعمليات، وأساليب اختبار تحليلية حديثة، وإدارة فعّالة لمخاطر الجودة (QRM)، ونظامًا شاملًا للإجراءات التصحيحية والوقائية (CAPA). |
| التكلفة والاستثمار | يتضمن التكلفة القياسية الضرورية لإنشاء وصيانة أنظمة الجودة المتوافقة والمرافق وتدريب الموظفين. | غالبًا ما يتطلب الأمر استثمارًا أكبر وأكثر استمرارية في التكنولوجيا الجديدة، والمعدات التحليلية المتقدمة، ودراسات التحقق المستمرة، والتدريب المتخصص لضمان بقاء العمليات على أحدث طراز. |
مثال تفصيلي للتصنيع (حشوة معقمة) | عملية: خط تعبئة معقم قديم في غرفة نظيفة تقليدية من الدرجة أ/ب. يقوم المشغلون، وهم يرتدون ملابس واقية كاملة، بعمليات يدوية متكررة (مثل: سدادات التحميل، وإزالة الانسدادات). تُجرى مراقبة بيئية دورية عبر ألواح الترسيب وأخذ عينات من الهواء في بداية ونهاية الدفعة. أنظمة: يتوافق مع الرسالة المكتوبة للوائح GMP القديمة (على سبيل المثال، نسخة سابقة من EudraLex Annex 1). تصديق: تم التحقق من صحة هذه العملية منذ سنوات من خلال عمليات تعبئة الوسائط الناجحة؛ ويتم إعادة التحقق وفقًا لجدول زمني ثابت (على سبيل المثال، كل عامين) دون اتباع نهج حديث قائم على المخاطر. التوثيق: توثق السجلات الورقية الدقيقة جميع الخطوات والتدخلات ونتائج المراقبة الدورية. (قد تفشل في تلبية معايير cGMP بسبب ارتفاع مخاطر التلوث الناتجة عن التدخلات اليدوية ونقص بيانات العملية المستمرة في الوقت الفعلي الممكنة باستخدام التقنيات الحالية) | عملية: a modern aseptic filling line using a fully automated Restricted Access Barrier System (RABS) or isolator. Robotic systems handle all material transfers and interventions are made only via glove ports, minimizing human contact. Continuous, real-time particle monitoring systems are integrated, providing immediate alerts for any environmental deviations. أنظمة: يتماشى مع توقعات إدارة الغذاء والدواء الحالية والملحق 1 المنقح لـ EudraLex، والذي ينص على اتباع نهج قائم على المخاطر واستخدام التكنولوجيا المتقدمة لضمان التعقيم. تصديق: يتم التحقق من صحة العملية بناءً على تقييم إدارة مخاطر الجودة (QRM) (ICH Q9) الذي يحدد مخاطر التلوث ويخففها بشكل استباقي. يمكن استخدام تقنية تحليل العمليات (PAT) لمراقبة المعايير الحرجة آنيًا. التوثيق: تلتقط السجلات الإلكترونية الدفعية المتوافقة (21 CFR الجزء 11) تلقائيًا جميع معلمات العملية وبيانات المراقبة المستمرة، مما يوفر مسار بيانات كاملًا وفي الوقت الفعلي وقابلًا للتدقيق يوضح حالة ثابتة من التحكم. |
خاتمة
عمليًا، يختلط التمييز بين ممارسات التصنيع الجيدة (GMP) وممارسات التصنيع الجيدة الحالية (cGMP)، إذ يشترك كلا النظامين في الهدف الأساسي نفسه: تصنيع منتجات آمنة وفعالة باستمرار. تُحدد ممارسات التصنيع الجيدة المبادئ الأساسية، أي القواعد الدائمة للعبة. ويوضح حرف "c" في cGMP ببساطة التوقع الراسخ بضرورة تطبيق هذه المبادئ باستخدام أحدث التقنيات والفهم العلمي.
Documents in this field are easier to read with a list of manufacturing terms and acronyms such as GMP, cGMP and PQS at hand.
لم يعد هذا مفهومًا يقتصر على إدارة الغذاء والدواء الأمريكية. فالهيئات التنظيمية العالمية، حتى عندما تقتصر نصوصها الرسمية على ذكر "ممارسات التصنيع الجيدة"، تُفسر هذا المصطلح عالميًا على أنه يعني ممارسات التصنيع الجيدة الحالية، ولن يقبل المُدقّق عمليةً قديمةً، بغض النظر عن مدى امتثالها لمعايير عصرها، بل يطلب عملية تقييم ذاتي وتحسين آني.
في جوهره، فإن cGMP هو GMP في الحركة، مما يضمن أن سلامة المنتج والجودة تواكب العلوم الحديثة.
التعليمات
في التدقيق العملي، كيف تختلف توقعات المفتش لـ "cGMP" عن لوائح "GMP" المكتوبة؟
يتوقع المفتش أن يتأكد ليس فقط من التزامك بإجراءاتك المكتوبة (GMP)، بل أيضًا من أن إجراءاتك نفسها تعكس أفضل الممارسات والتقنيات الحالية في الصناعة (cGMP). سيتساءل عن سبب استخدامك لطريقة تحليلية عمرها 20 عامًا في حين أن طريقة أكثر دقة وموثوقية هي المعيار الآن، أو عن سبب اعتمادك على الفحوصات اليدوية في حين أن التحقق الآلي المباشر شائع الآن. إنهم يدققون في وعيك واعتمادك الاستباقي لمعايير الجودة الحديثة.
هل يعني cGMP أنه يجب علينا الاستثمار باستمرار في أحدث التقنيات، أم يمكننا تبرير استخدام المعدات القديمة المعتمدة؟
يمكنك تبرير استخدام معدات قديمة بكل تأكيد، لكن عبء الإثبات يقع عليك. يجب أن يكون تبريرك موثقًا ومبنيًا على المخاطر. عليك إثبات أن نظامك القديم يوفر مستوىً مكافئًا أو أعلى من ضمان الجودة، وذلك من خلال عمليات تحقق دقيقة وصيانة دقيقة ومراقبة مكثفة وبيانات عن الاتجاهات. التحكم في العملية مقارنةً بالبدائل الحديثة. إذا كانت عمليتك التي تستخدم معدات قديمة ذات معدل انحراف أعلى، فلن تتمكن من حمايتها.
بعيدًا عن مسارات التدقيق، ما هي فجوات سلامة البيانات "غير المرئية" الأكثر شيوعًا والتي يركز عليها المنظمون؟
تُجري الجهات التنظيمية تدقيقًا مُكثّفًا لجداول البيانات غير المُراقَبة المُستخدمة في حسابات ممارسات التصنيع الجيدة (GMP)، واستخدام بيانات اعتماد تسجيل دخول مُشتركة على مُعدّات مُستقلة (مثل الموازين أو مقاييس الأس الهيدروجيني)، وإمكانية إجراء "عمليات تجريبية" على مُعدّات تحليلية يُمكن حذفها دون أي أثر. ومن النقاط الرئيسية الأخرى التي تُركّز عليها سلامة البيانات الوصفية - وهي البيانات المُتعلقة بالبيانات، مثل الطوابع الزمنية ومُعرّفات المُستخدمين، والتي يجب ربطها بشكل آمن بالسجل الأصلي.
كيف يختلف نظام الجودة الصيدلانية (PQS) بموجب ICH Q10 عن مجرد وجود قسم قوي لضمان الجودة؟
يُعنى قسم ضمان الجودة القوي بتعزيز الجودة، بينما يُدير نظام إدارة الجودة القائم على الأداء الجودة كهدف شامل على مستوى المؤسسة. ويكمن الفرق الرئيسي في التكامل الرسمي للإدارة العليا والتركيز على أداء العمليات والتحسين المستمر. يضمن نظام إدارة الجودة القائم على الأداء أن تؤثر مقاييس الجودة بشكل مباشر على قرارات العمل (مثل تخصيص الموارد والتخطيط الاستراتيجي)، وأن تُراجع الإدارة بنشاط فعالية النظام وتُحسّنها، بدلاً من تفويض جميع مسائل الجودة إلى قسم ضمان الجودة.
ماذا يعني "نهج دورة الحياة" للتحقق من صحة العملية (وفقًا لمعيار ASTM E2500) بالنسبة للمهندس؟
هذا يعني أن التحقق لم يعد عمليةً تُنجز ثلاث مرات فقط، بل أصبح عمليةً مستمرة. بالنسبة للمهندس، يعني هذا ما يلي: المرحلة الأولى (تصميم العملية): استخدام منهجية الجودة بالتصميم (QbD) لتحديد عملية قوية ونطاق تحكمها. المرحلة الثانية (تأهيل العملية): التحقق من ملاءمة المنشأة والمعدات للغرض المطلوب، وأن العملية تعمل باستمرار ضمن نطاقها المحدد (PPQ). المرحلة الثالثة (التحقق المستمر من العملية): المراقبة الفعالة للعملية أثناء الإنتاج الروتيني باستخدام التحكم في العمليات الإحصائية (SPC) to ensure it remains in a state of control for its entire commercial life.
ما هو الفرق العملي الأكثر أهمية بين EU GMP (EudraLex) و US cGMP؟
الفرق الأبرز هو دور الشخص المؤهل (QP) في الاتحاد الأوروبي. ففي الولايات المتحدة، تتمتع وحدة الجودة بسلطة إصدار الدفعة. أما في الاتحاد الأوروبي، فيجب على الشخص المؤهل المُسمّى تحديدًا أن يُصادق شخصيًا على أن كل دفعة قد صُنعت واختُبرت وفقًا لجميع اللوائح وتصريح التسويق قبل إصدارها. وهذا يُلقي بمسؤولية شخصية وقانونية جسيمة على عاتق فرد واحد.
نظامنا CAPA متوافق، ولكن المشاكل تتكرر باستمرار. ما هو توقع cGMP لفعالية CAPA؟
يتوقع cGMP أن تتحقق رسميًا من فعالية إجراءات CAPA. يتطلب هذا تضمين خطوة "فحص الفعالية" في إجراءات CAPA. يجب أن يوفر هذا الفحص، الذي يُجرى بعد أسابيع أو أشهر من تطبيق CAPA، بيانات موضوعية (مثل تحليل اتجاهات معدلات الانحراف، ونتائج التدقيق الجديدة) لإثبات القضاء على السبب الجذري وعدم تكرار المشكلة. يُعد إغلاق CAPA دون هذا التحقق علامة تحذير رئيسية للمدققين.
كيف تطورت توقعات cGMP لتأهيل الموردين إلى ما هو أبعد من مجرد التدقيق على الموردين؟
لا تزال عمليات التدقيق ضرورية، لكن ممارسات التصنيع الجيدة (cGMP) تتوقع الآن اتباع نهج أكثر اعتمادًا على البيانات ومراعاة المخاطر. يشمل ذلك إبرام اتفاقيات جودة رسمية تُحدد المسؤوليات، ومراقبة أداء المورد من خلال مقاييس (مثل: التسليم في الوقت المحدد، ومعدلات الانحراف، وجودة المواد الواردة)، وإجراء اختبارات دورية للمواد الخام للتحقق من شهادة تحليل المورد. يجب إثبات الإشراف المستمر، وليس مجرد تأهيل لمرة واحدة.
مع مراجعة الملحق 1، ما هو التحول الأكبر في ممارسات التصنيع الجيدة الحالية (cGMP) في مجال التصنيع المعقم؟
يتمثل التحول الأكبر في ضرورة وضع استراتيجية رسمية وشاملة لمكافحة التلوث (CCS). هذه الاستراتيجية ليست مجرد مجموعة من الإجراءات التشغيلية القياسية، بل هي وثيقة شاملة تُبرر تصميم منشأتك وعملياتها وبرامج المراقبة القائمة على إدارة المخاطر. تُلزمك هذه الاستراتيجية بتوضيح كيفية عمل جميع تدابير التحكم الفردية (من ارتداء الملابس الواقية إلى أنظمة التدفئة والتهوية وتكييف الهواء وتصميم العمليات) معًا لمنع التلوث.
لماذا تعتبر تقنية التحليل العملي (PAT) أحد ركائز ممارسات التصنيع الجيدة الحديثة (cGMP)؟
لأن PAT يُجسّد مبدأ cGMP الأساسي المتمثل في بناء الجودة، بدلاً من اختبارها. من خلال توفير بيانات آنية أثناء العملية، يُتيح PAT التحكم النشط في معايير العملية الحرجة (CPPs) لضمان استيفاء سمات الجودة الحرجة (CQA). هذا يُحوّل التصنيع من نهج صارم قائم على الوصفات إلى نموذج مرن قائم على العلم، قادر على التكيف مع المتغيرات الطفيفة وضمان نتيجة ثابتة.
كيف ينبغي التعامل مع "الخطأ البشري" باعتباره السبب الجذري في بيئة cGMP؟
في نظام cGMP ناضج، نادرًا ما يكون "الخطأ البشري" سببًا جذريًا مقبولًا. فهو عادةً ما يكون مؤشرًا على خلل في العملية أو النظام. عند حدوث خطأ، يجب التعمق في التحقيق: هل كان الإجراء مُربكًا؟ هل كان التدريب غير كافٍ؟ هل كان تصميم مكان العمل سيئًا (هندسة العوامل البشرية)؟ هل أُرهق المُشغّل بسبب العمل الإضافي المفرط؟ سيُعالج برنامج CAPA القوي عطل النظام الأساسي، وليس مجرد إعادة تدريب الفرد.
غالبًا ما يُنظر إلى المراجعة السنوية للمنتج (PQR) على أنها مهمة شاقة. ما هو الهدف المقصود منها وفقًا لمعايير التصنيع الجيدة (cGMP)؟
الغرض من هذا التقرير هو أن يكون أداة استباقية للتحسين المستمر. لا ينبغي أن يكون تقرير جودة العمليات (PQR) مجرد تفريغ بيانات بأثر رجعي، بل هو فرصة رسمية لتحليل بيانات عام كامل (الاتجاهات، الانحرافات، التغييرات، نتائج الاستقرار) لتقييم سلامة واتساق العملية. وينبغي أن تكون أهم مخرجاته قائمةً بإجراءات التقييم والتحسينات التصحيحية (CAPAs) الموصى بها وتحسينات العمليات للعام المقبل.
قراءات ذات صلة
الروابط الخارجية على
المعايير الدولية
(حرك الرابط لرؤية وصفنا للمحتوى)
مسرد المصطلحات المستخدمة
American Society for Testing and Materials (ASTM): منظمة معايير دولية تعمل على تطوير ونشر المعايير الفنية الطوعية المتفق عليها للمواد والمنتجات والأنظمة والخدمات، بهدف تحسين الجودة والسلامة في مختلف الصناعات.
Application Programming Interface (API): مجموعة من القواعد والبروتوكولات التي تسمح لتطبيقات البرامج المختلفة بالتواصل والتفاعل مع بعضها البعض، مما يتيح تكامل الوظائف وتبادل البيانات بين الأنظمة.
Carbon Capture & Sequestration (CCS): عملية تقوم بالتقاط انبعاثات ثاني أكسيد الكربون من مصادر مثل محطات الطاقة والعمليات الصناعية، ونقلها للتخزين تحت الأرض أو استخدامها في تطبيقات مختلفة، وبالتالي تقليل تركيزات غازات الاحتباس الحراري في الغلاف الجوي.
Certificate of Analysis (CoA): وثيقة صادرة عن الشركة المصنعة أو مختبر الاختبار تؤكد مواصفات المنتج وجودته وامتثاله للمعايير التنظيمية، وتفصل نتائج الاختبار والطرق المستخدمة للتحليل.
Code of Federal Regulations (CFR): مجموعة من القواعد العامة والدائمة التي نشرتها الوكالات الفيدرالية في الولايات المتحدة، منظمة حسب الموضوع في 50 عنوانًا، تعمل كمصدر قانوني رسمي للوائح الفيدرالية.
Contamination Control Strategy (CCS): نهج منهجي لمنع التلوث واكتشافه وتخفيفه في البيئات الخاضعة للرقابة، وضمان جودة المنتج وسلامته من خلال إجراءات محددة وممارسات المراقبة وإدارة المخاطر.
Corrective Action and Preventative Action (CAPA): نهج منهجي لتحديد حالات عدم المطابقة والمشكلات المحتملة والتحقيق فيها ومعالجتها لمنع تكرارها وضمان الامتثال للمعايير التنظيمية في أنظمة إدارة الجودة.
Corrective and Preventive Action (CAPA): اتباع نهج منهجي لتحديد حالات عدم المطابقة والتحقيق فيها ومعالجتها لمنع تكرارها والقضاء على المشكلات المحتملة، وضمان الامتثال للمعايير التنظيمية والتحسين المستمر في العمليات والمنتجات.
Cost and Freight (CFR): اتفاقية شحن يدفع فيها البائع تكاليف النقل والشحن لتسليم البضائع إلى ميناء محدد، بينما يتحمل المشتري المخاطر والمسؤولية عن التأمين والتكاليف بمجرد تحميل البضائع على السفينة.
Critical Control Points (CCP): مراحل محددة في العملية، حيث يُمكن تطبيق الرقابة لمنع أو القضاء على أو تقليل مخاطر سلامة الغذاء إلى مستويات مقبولة. يُعدّ تحديد هذه النقاط أساسيًا لتحليل المخاطر بفعالية وإدارة الرقابة الحرجة في أنظمة إنتاج الغذاء.
current Good Manufacturing Practice (cGMP): نظام يضمن إنتاج المنتجات والتحكم فيها باستمرار وفقًا لمعايير الجودة، ويشمل اللوائح والمبادئ التوجيهية لعمليات التصنيع والمرافق والمعدات والموظفين لضمان السلامة والجودة والفعالية في الصناعات الدوائية والغذائية وغيرها من الصناعات المنظمة.
Design for Manufacturability (DFM): مجموعة من الممارسات الهندسية التي تهدف إلى تصميم المنتجات لتبسيط عملية التصنيع وتحسينها، وتقليل تكاليف الإنتاج، وتحسين الجودة، وتقليل الوقت اللازم لطرح المنتج في السوق من خلال مراعاة قدرات التصنيع والقيود أثناء مرحلة التصميم.
Device History Record (DHR): مجموعة من السجلات التي توثق تاريخ إنتاج جهاز طبي، بما في ذلك بيانات التصنيع ومراقبة الجودة والاختبار، مما يضمن الامتثال للمتطلبات التنظيمية وتسهيل إمكانية التتبع طوال دورة حياة الجهاز.
Device Master Record (DMR): مجموعة من الوثائق والمواصفات التي توفر المعلومات اللازمة لإنتاج جهاز طبي، بما في ذلك مواصفات التصميم وعمليات الإنتاج وتدابير ضمان الجودة ومتطلبات وضع العلامات، وضمان الامتثال للمعايير التنظيمية.
Failure Mode and Effects Analysis (FMEA): طريقة منهجية لتقييم أوضاع الفشل المحتملة داخل النظام أو العملية أو المنتج، وتقييم آثارها على الأداء، وإعطاء الأولوية للمخاطر لتحسين الموثوقية والسلامة من خلال الإجراءات التصحيحية.
Food and Drug Administration (FDA): وكالة اتحادية تابعة لوزارة الصحة والخدمات الإنسانية الأمريكية مسؤولة عن تنظيم سلامة الأغذية والأدوية والأجهزة الطبية ومستحضرات التجميل ومنتجات التبغ لضمان الصحة العامة والسلامة من خلال التقييم العلمي وإنفاذ معايير الامتثال.
Good Manufacturing Practice (GMP): نظام يضمن إنتاج المنتجات ومراقبتها باستمرار وفقًا لمعايير الجودة، مما يقلل من المخاطر المرتبطة بإنتاج الأدوية والصناعات ذات الصلة. ويشمل إرشادات لعمليات التصنيع، وظروف المنشأة، ومؤهلات الموظفين، وممارسات التوثيق لضمان سلامة المنتج وفعاليته.
Hazard Analysis and Critical Control Points (HACCP): نهج منهجي لسلامة الغذاء يعمل على تحديد المخاطر وتقييمها والسيطرة عليها عند نقاط حرجة في عملية الإنتاج لمنع الأمراض المنقولة بالغذاء وضمان سلامة المنتج.
Heating Ventilation and Air Conditioning (HVAC): نظام مصمم لتنظيم مناخ المنزل من خلال التحكم في درجة الحرارة والرطوبة وجودة الهواء من خلال عمليات التدفئة والتبريد والتهوية. ويشمل مكونات مثل الأفران ومكيفات الهواء وقنوات التهوية ومنظمات الحرارة لضمان إدارة بيئية فعّالة.
Heating, Ventilation, and Air Conditioning (HVAC): نظام مصمم لتنظيم المناخ الداخلي من خلال التحكم في درجة الحرارة والرطوبة وجودة الهواء عبر عمليات التدفئة والتبريد والتهوية، مما يضمن الراحة والسلامة في البيئات السكنية والتجارية والصناعية.
High-Performance Liquid Chromatography (HPLC): تقنية لفصل وتحديد وقياس مكونات الخليط عن طريق تمرير عينة سائلة عبر عمود معبأ بمادة ماصة صلبة تحت ضغط عالٍ، باستخدام الاختلافات في التفاعل بين العينة والطور الثابت.
Installation Qualification (IQ): عملية موثقة للتحقق من تركيب المعدات أو الأنظمة وفقًا للمواصفات، بما في ذلك تقييم المرافق والظروف البيئية والامتثال لمتطلبات التصميم، وضمان الجاهزية للتأهيل التشغيلي.
International Organization for Standardization (ISO): هيئة دولية غير حكومية تُعنى بتطوير ونشر المعايير لضمان الجودة والسلامة والكفاءة والتوافق التشغيلي في مختلف الصناعات والقطاعات، مما يُسهّل التجارة والتعاون العالميين. تأسست عام ١٩٤٧، وتضم منظمات التقييس الوطنية من الدول الأعضاء.
Key Performance Indicator (KPI): قيمة قابلة للقياس توضح مدى فعالية المنظمة في تحقيق الأهداف التجارية الرئيسية، وغالبًا ما تستخدم لتقييم النجاح في الوصول إلى الأهداف.
Magnetic Resonance Imaging (MRI): تقنية تصوير طبي تستخدم مجالات مغناطيسية قوية وموجات راديوية لتوليد صور مفصلة للهياكل الداخلية للجسم، وخاصة الأنسجة الرخوة، من خلال اكتشاف الإشارات المنبعثة من نوى الهيدروجين في وجود مجال مغناطيسي.
Operational Qualification (OQ): عملية التحقق التي تضمن أن المعدات أو الأنظمة تعمل وفقًا للمتطلبات المحددة ضمن حدود محددة، مما يؤكد أنها تعمل كما هو مقصود في بيئة التشغيل الخاصة بها.
Partial Differential Equation (PDE): معادلة رياضية تتضمن عدة متغيرات مستقلة، ودالة مجهولة، ومشتقاتها الجزئية. وهي تصف ظواهر مثل التوصيل الحراري، وتدفق الموائع، وانتشار الموجات، وغالبًا ما تتطلب شروطًا حدودية وابتدائية محددة للحلول.
parts per million (ppm): وحدة قياس تُمثل تركيز مادة ما في مليون جزء من مادة أخرى، وتُستخدم غالبًا لتحديد كمية الملوثات في الهواء أو الماء أو التربة. وهي تعادل مليغرامات المادة لكل لتر من المحلول أو لكل كيلوغرام من المادة.
Performance Qualification (PQ): عملية تتحقق من أن النظام أو المعدات تعمل وفقًا لمتطلبات محددة في ظل ظروف العالم الحقيقي، مما يضمن قيامها بوظيفتها المقصودة باستمرار ضمن حدود محددة مسبقًا.
Product Lifecycle Management (PLM): نهج منهجي لإدارة دورة حياة المنتج من البداية، من خلال التصميم الهندسي والتصنيع، إلى الخدمة والتخلص منها، ودمج الأشخاص والعمليات والبيانات والتكنولوجيا لتحسين جودة المنتج وتقليل الوقت المستغرق لطرح المنتج في السوق وتعزيز التعاون بين أصحاب المصلحة.
Programmable Logic Controller (PLC): حاسوب رقمي يستخدم لأتمتة العمليات الصناعية، ويتكون من ذاكرة قابلة للبرمجة لتخزين التعليمات، وواجهات إدخال/إخراج لمراقبة الآلات والتحكم بها، ومعالج لتنفيذ خوارزميات التحكم.
Qualified Person (QP): فرد يتمتع بالتعليم والخبرة والسلطة اللازمة للإشراف على الامتثال للمتطلبات التنظيمية وضمانه في إعداد وتقديم الوثائق الفنية، وخاصة في قطاعي التعدين والموارد، كما هو محدد بواسطة معايير الصناعة ذات الصلة.
Root Cause Analysis (RCA): عملية منهجية لتحديد العوامل الأساسية التي تؤدي إلى مشكلة أو فشل، بهدف معالجة المشكلات الأساسية والقضاء عليها بدلاً من مجرد معالجة الأعراض.
Standard Operating Procedure (SOP): مجموعة من التعليمات خطوة بخطوة تم إنشاؤها لمساعدة العمال على تنفيذ العمليات الروتينية باستمرار وبكفاءة، وضمان الامتثال للوائح ومعايير الجودة.
Statistical Process Control (SPC): طريقة لمراقبة الجودة تستخدم تقنيات إحصائية لمراقبة عملية ما والتحكم فيها، والتأكد من أنها تعمل بكامل إمكاناتها من خلال تحديد الاختلافات والحفاظ على الناتج المتسق ضمن حدود محددة.