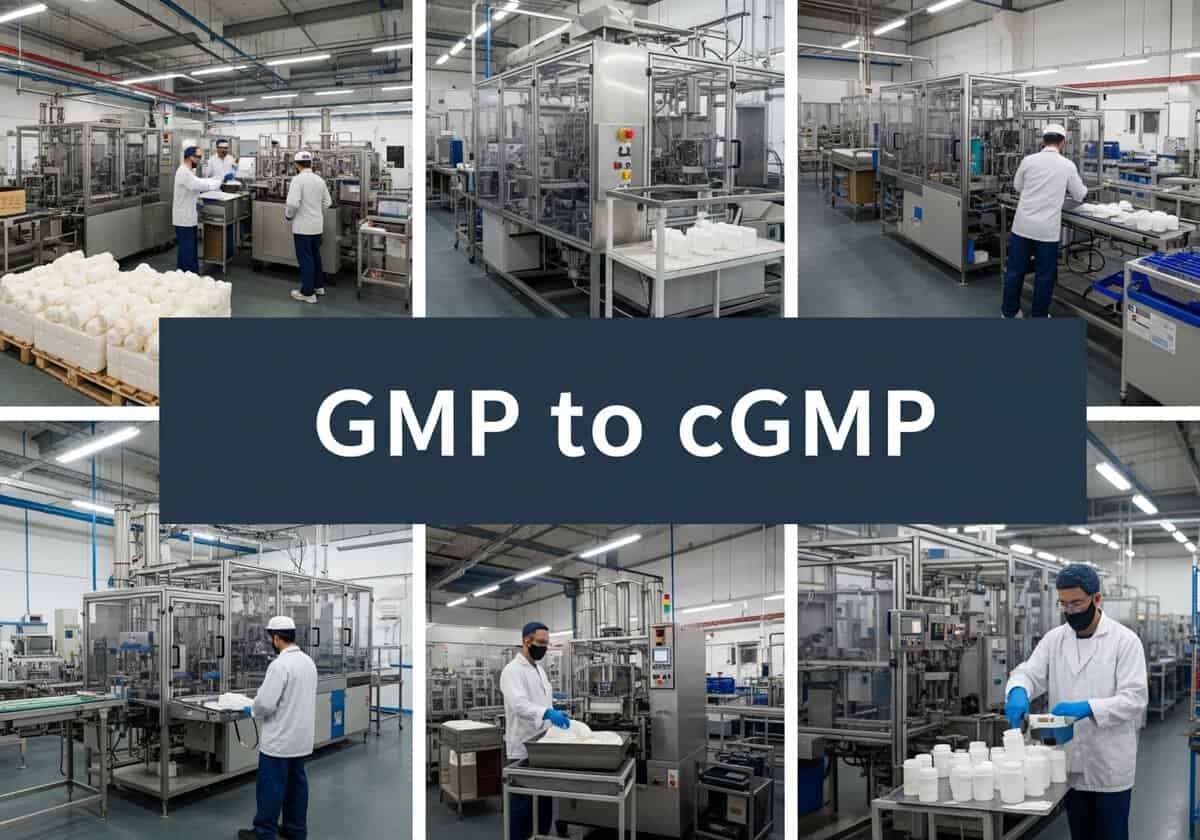
Good Manufacturing Practice, or GMP, is the universal standard for quality production. It is a set of rules to ensure that products like medicines, food, and medical devices are made consistently and safely, batch after batch. The central idea is simple: quality cannot be inspected into a product at the end of the line. Instead, it करना ही होगा be built into every step of the manufacturing process, from the raw materials that arrive at the loading dock to the final package that leaves it.
cGMP में 'c' का अर्थ है 'वर्तमान'। यह एक अक्षर एक महत्वपूर्ण और गतिशील आवश्यकता को दर्शाता है। जहाँ GMP मूलभूत नियम पुस्तिका प्रदान करता है, वहीं cGMP निर्माताओं को आज उपलब्ध नवीनतम तकनीकों, प्रणालियों और वैज्ञानिक ज्ञान का उपयोग करने के लिए कानूनी रूप से बाध्य करता है। एक ऐसी प्रक्रिया जो एक दशक पहले GMP मानकों के तहत पूरी तरह से स्वीकार्य थी, बेहतर और अधिक विश्वसनीय विधियों के विकसित होने के कारण अब cGMP निरीक्षण में विफल हो सकती है। यह कंपनियों को निरंतर सुधार करने के लिए प्रेरित करता है।
मुख्य बातें
- GMP & cGMP distinction is now academic; the expectation is universal.
- Quality Risk Management (QRM) is the engine, not the paperwork nor the PLM.
- Data integrity is a primary audit focus.
- मानवीय त्रुटि एक लक्षण है, मूल कारण नहीं। किसी भी विचलन का कारण मानवीय त्रुटि बताना एक कमजोर गुणवत्ता प्रणाली का संकेत है।
- प्रक्रिया विश्लेषणात्मक प्रौद्योगिकी (पीएटी) परीक्षण से वास्तविक समय आश्वासन की ओर बदलाव का प्रतीक है। सीजीएमपी में 'सी' का उदाहरण पीएटी द्वारा मिलता है।
- Supplier oversight is data-driven, not just audit-driven.
- The Qualified Person (QP) represents a critical EU-specific responsibility.
- द संदूषण नियंत्रण रणनीति (CCS) is the new cornerstone of sterile manufacturing.
The 10 Core Principles of Good Manufacturing Practice (GMP)
GMP is not just a set of rules but a quality mindset built upon ten fundamental principles. These principles work together to create a robust system that ensures quality is built into a product at every stage, rather than merely being tested for at the end.
1. Write Step-by-Step Procedures and Work Instructions
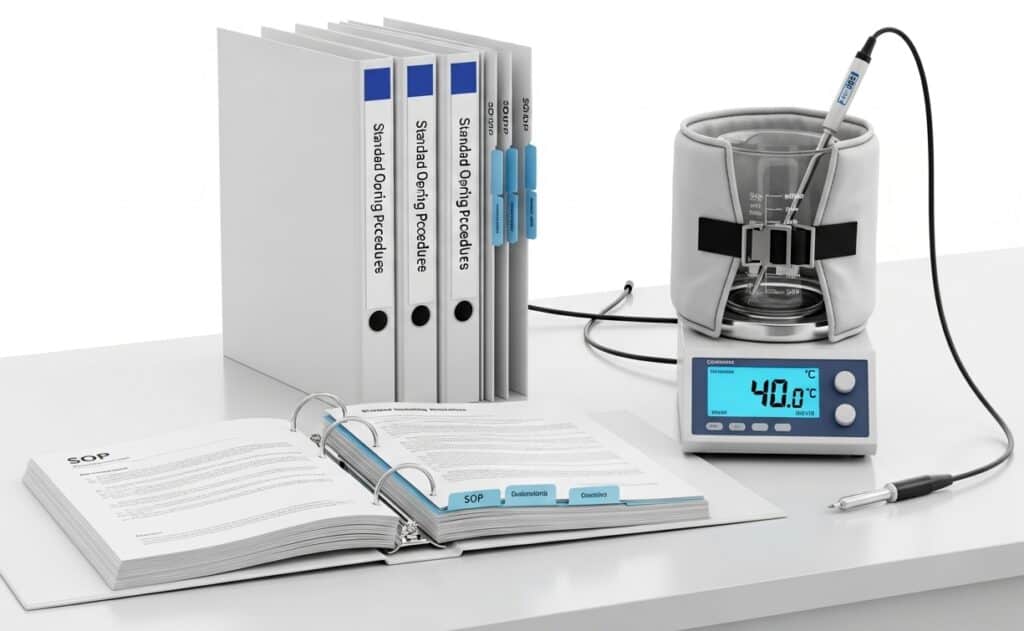
The foundation of GMP is ensuring that all processes are clearly defined and documented. This principle requires creating detailed, unambiguous Standard Operating Procedures (SOPs) for every critical task. The goal is to ensure that operations are performed consistently and correctly every time, regardless of who is performing the task. This eliminates ambiguity and provides a clear reference for training and execution.
Example of application: फार्माब्लेंड इंक. नामक कंपनी तापमान के प्रति संवेदनशील तरल दवा का निर्माण करती है। उनके "कंपाउंडिंग टैंक तापमान नियंत्रण" के मानक संचालन (एसओपी-एमएफजी-101) में न केवल लक्षित तापमान (40°C ± 2°C) का उल्लेख है, बल्कि हीटिंग जैकेट को चालू करने का सटीक क्रम, तापमान वृद्धि की दर (5°C प्रति मिनट से अधिक नहीं), निगरानी के लिए उपयोग किए जाने वाले विशिष्ट कैलिब्रेटेड प्रोब और तापमान अधिक होने पर की जाने वाली कार्रवाई का भी उल्लेख है।
बख्शीश: एक ही तरह के व्यापक मानक संचालन प्रक्रिया (एसओपी) लिखने के बजाय, मॉड्यूलर दृष्टिकोण अपनाएं। जटिल प्रक्रियाओं के लिए 'मास्टर' एसओपी बनाएं जिनमें अलग-अलग चरणों के लिए छोटे, कार्य-विशिष्ट 'कार्य निर्देश' दस्तावेज़ों का संदर्भ दिया गया हो (उदाहरण के लिए, किसी विशिष्ट सेंसर का अंशांकन करना, किसी एक वाल्व का संचालन करना)। इससे अद्यतन करना आसान हो जाता है—यदि उपकरण का एक भाग बदला जाता है, तो आपको पूरी प्रक्रिया एसओपी के बजाय केवल एक छोटे कार्य निर्देश को संशोधित करने की आवश्यकता होती है, जिससे समीक्षा और अनुमोदन का समय काफी कम हो जाता है और असंबंधित अनुभागों में त्रुटियां आने का जोखिम कम हो जाता है।
2. Follow Procedures and Instructions Meticulously
Having documented procedures is meaningless if they are not followed. This principle demands strict adherence to the written SOPs without deviation. If a deviation is necessary, it must be formally documented, justified, and approved through a defined change control process. This ensures that any departure from the standard is controlled, assessed for risk, and recorded for traceability.
बख्शीश: प्रक्रिया निष्पादन के लिए एक “राइट-फर्स्ट-टाइम” (RFT) मीट्रिक लागू करें, जिसकी निगरानी बैच रिकॉर्ड समीक्षा के दौरान की जाएगी। जब नियमों का पालन न करने के कारण विचलन होते हैं, तो ऑपरेटर को केवल पुनः प्रशिक्षित न करें। प्रक्रिया पर केंद्रित मूल कारण विश्लेषण करें। उपयोगिता (मानवीय कारक दृष्टिकोण)। क्या निर्देश अस्पष्ट थे? क्या क्रम अतार्किक था? क्या आवश्यक उपकरण तक पहुंचना कठिन है? मानवीय त्रुटि को दोष देने की बजाय प्रक्रिया में सुधार करना दीर्घकालिक रूप से अधिक प्रभावी सुधारात्मक और निवारक उपाय (CAPA) है।
3. Promptly and Accurately Document Work
यह इस सिद्धांत पर आधारित है कि “अगर इसे लिखा नहीं गया, तो यह हुआ ही नहीं।” कच्चे माल की प्राप्ति से लेकर अंतिम उत्पाद की शिपिंग तक, सभी गतिविधियों को वास्तविक समय में प्रलेखित किया जाना चाहिए। इसमें डेटा, हस्ताक्षर, तिथियां और किसी भी प्रकार की टिप्पणियां दर्ज करना शामिल है। सटीक और समकालीन प्रलेखन एक बैच का संपूर्ण और अनुरेखणीय इतिहास (जिसे बैच रिकॉर्ड या डिवाइस हिस्ट्री रिकॉर्ड के रूप में जाना जाता है) प्रदान करता है, जो विचलन की जांच करने, समस्याओं का निवारण करने और ऑडिट के दौरान अनुपालन साबित करने के लिए आवश्यक है।
बख्शीश: बैच रिकॉर्ड (कागज़ी या इलेक्ट्रॉनिक) डिज़ाइन करते समय, फ़ील्ड में सीधे "डेटा अखंडता जांच" शामिल करें। उदाहरण के लिए, "समाप्ति समय" के लिए केवल खाली स्थान छोड़ने के बजाय, इसे इस तरह से संरचित करें कि इसमें प्रारंभ समय और समाप्ति समय दोनों आवश्यक हों, और प्रक्रिया चरण के लिए अवधि तार्किक है या नहीं, यह सुनिश्चित करने के लिए स्वचालित या मैन्युअल जांच की व्यवस्था हो। महत्वपूर्ण प्रविष्टियों के लिए, "द्वितीय व्यक्ति द्वारा सत्यापन" के लिए हस्ताक्षर का उपयोग करें, लेकिन सुनिश्चित करें कि सत्यापनकर्ता प्रशिक्षित हो। re-perform महत्वपूर्ण गणना करें या सेटिंग की जांच करें, न कि केवल "बॉक्स पर टिक करें।"
Difference between DMR and DHR:
- The Device Master Record, or DMR, यह एक मास्टर रेसिपी है चिकित्सा उपकरणयह एक सुसंगत उत्पाद के उत्पादन के लिए आवश्यक सभी निर्देशों, विशिष्टताओं और प्रक्रियाओं का एक औपचारिक, नियंत्रित संकलन है। डीएमआर में डिज़ाइन ड्राइंग और सामग्री विशिष्टताओं से लेकर विस्तृत विनिर्माण निर्देश, गुणवत्ता नियंत्रण परीक्षण विधियाँ, लेबलिंग और पैकेजिंग आवश्यकताएँ तक सब कुछ शामिल होता है। इसे संपूर्ण ब्लूप्रिंट समझें; यह शुरू से अंत तक यह स्पष्ट रूप से परिभाषित करता है कि उपकरण का निर्माण कैसे किया जाना चाहिए।
- The Device History Record, or DHR, is the proof that a specific batch, lot, or individual unit was actually built according to that recipe. It is the completed production record. The DHR contains the specific dates of manufacture, quantities produced, test results for that batch, and traceability information like serial or lot numbers. While the DMR is the instruction manual that applies to all units, the DHR is the historical evidence that demonstrates one specific production run followed those instructions and met all acceptance criteria.
4. Validate Your Work & Process
Validation is the documented proof that a process, system, or piece of equipment consistently produces the expected result. This principle requires manufacturers to prove that their processes are reliable and under control. This includes validating manufacturing processes, analytical testing methods, cleaning procedures, and computerized systems to ensure they are fit for their intended purpose.
व्यवहार में, IQ OQ PQ process validation is how a company produces that documented proof: installation, operational and performance checks of each system are signed off before routine production starts. Smaller sites often begin with IQ and OQ validation of new equipment, then complete the performance step during the first production batches.
बख्शीश: ASTM E2500 पर आधारित सत्यापन के लिए जीवनचक्र दृष्टिकोण अपनाएँ। सत्यापन को एक बार की घटना मानने के बजाय, इसे डिज़ाइन द्वारा गुणवत्ता (QbD) के साथ एकीकृत करें। प्रक्रिया विकास के दौरान एक 'नियंत्रण क्षेत्र' परिभाषित करें, और सत्यापन अभ्यास का उपयोग करें।प्रदर्शन प्रक्रिया योग्यता निर्धारण (PPQ) का उद्देश्य केवल प्रक्रिया के सुचारू संचालन की पुष्टि करना ही नहीं है, बल्कि यह सुनिश्चित करना भी है कि प्रक्रिया नियंत्रण की इस स्थिति में बनी रहे। इससे ध्यान केवल उत्तीर्ण/अनुत्तीर्ण होने की प्रक्रिया से हटकर निरंतर प्रक्रिया की समझ और नियंत्रण को प्रदर्शित करने पर केंद्रित हो जाता है, जिसे नियामकों द्वारा अत्यधिक महत्व दिया जाता है।
For this stage, we suggest our very complete reading on IQ OQ PQ प्रक्रिया सत्यापन:
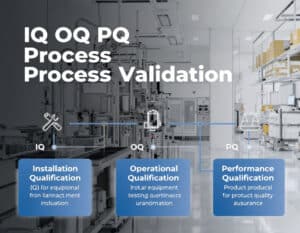
विशेषज्ञ सुझाव: validation is becoming a continuous lifecycle, not a one-time event. “तीन सफल बैच” वाली मानसिकता अब अप्रचलित होती जा रही है। cGMP demands a lifecycle approach to ensure the process remains in a state of control for its entire commercial life:
- a robust process design (Stage 1)
- formal qualification (Stage 2)
- and a program for Continued Process Verification (Stage 3)
5. Properly Design, Build, and Maintain Facilities and Equipment
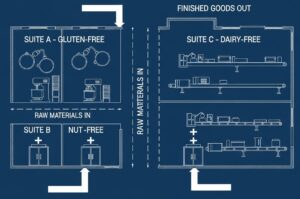
The physical environment and the tools used are critical to product quality. This principle dictates that facilities must be designed to prevent cross-contamination and mix-ups. Equipment must be designed for its intended use, easy to clean, and properly calibrated and maintained.
उत्पाद की सुरक्षा के लिए लेआउट, वायु प्रवाह और सामग्री प्रवाह को तार्किक रूप से डिज़ाइन किया जाना चाहिए, जैसे कि कर्मियों और सामग्रियों के लिए एकदिशीय प्रवाह। कच्चा माल एक छोर से प्रवेश करता है और अनुकूल वायु संचार वाले समर्पित प्रसंस्करण कक्षों से होकर गुजरता है। दबाव कच्चे माल और तैयार माल दूसरे छोर से बाहर निकलते हैं। कच्चे और तैयार माल के बीच कोई संपर्क मार्ग नहीं है, और कर्मचारियों को उत्पादन क्षेत्रों में प्रवेश करने के लिए एयरलॉक से गुजरना पड़ता है, जिससे क्रॉस-संदूषण का खतरा कम से कम हो जाता है।
बख्शीश: किसी नई सुविधा का डिज़ाइन तैयार करते समय या किसी पुरानी सुविधा में संशोधन करते समय, निर्माण शुरू होने से पहले एक क्रॉस-फंक्शनल टीम (जिसमें ऑपरेटर, रखरखाव और QA शामिल हों) के साथ 3D मॉडलिंग और वर्चुअल रियलिटी (VR) वॉकथ्रू का उपयोग करें। इससे आपको कमियों की पहचान करने में मदद मिलेगी। एर्गोनोमिक डिजाइन चरण में ही समस्याओं, सामग्री के अक्षम प्रवाह और साफ करने में मुश्किल क्षेत्रों (जैसे, दुर्गम पाइपलाइन, उपकरणों की असुविधाजनक स्थिति) को ठीक कर लेना चाहिए, क्योंकि इस चरण में बदलाव सस्ते होते हैं, न कि सुविधा के निर्माण के बाद, जब वे अत्यधिक महंगे हो जाते हैं।
6. Maintain Good Housekeeping and Hygiene
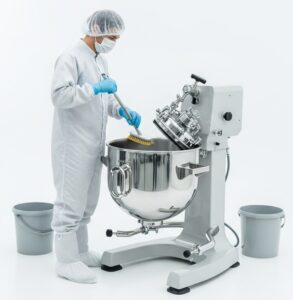
विनिर्माण में संदूषण एक बड़ा जोखिम है। इस सिद्धांत के अनुसार, पूरे संयंत्र में उच्च स्तर की स्वच्छता और सफाई बनाए रखना आवश्यक है। इसमें कर्मचारियों के लिए व्यक्तिगत स्वच्छता मानक (जैसे, उचित गाउन पहनना), संयंत्रों और उपकरणों के लिए दस्तावेजित सफाई और स्वच्छता कार्यक्रम, और कीट नियंत्रण कार्यक्रम शामिल हैं। इसका उद्देश्य उत्पाद को भौतिक, रासायनिक और अन्य प्रकार के संदूषण से बचाना है। सूक्ष्मजीव संदूषक।
Example of application: मिश्रण पात्र की सफाई प्रक्रिया केवल "डिटर्जेंट से धोना" नहीं है। यह एक प्रमाणित, बहु-चरणीय प्रक्रिया है: शुद्ध पानी से पूर्व-कुल्ला करना, एक निश्चित समय के लिए प्रमाणित सफाई एजेंट की विशिष्ट सांद्रता से धोना, अंत में वाटर-फॉर-इंजेक्शन (WFI) से कुल्ला करना, और अंत में, अगले बैच को तैयार करने से पहले पात्र की पूरी तरह से सफाई सुनिश्चित करने के लिए रासायनिक और सूक्ष्मजीव अवशेषों का स्वाब परीक्षण करना।
Note: cleaning is different from disinfection (refer to other articles on this).
बख्शीश: नियमित नमूना लेने से कहीं आगे बढ़कर एक सशक्त पर्यावरण निगरानी (ईएम) कार्यक्रम लागू करें। ईएम डेटा का उपयोग करके अपनी सुविधा के रुझान विश्लेषण चार्ट और हीट मैप बनाएं। किसी एक क्षेत्र में सूक्ष्मजीवों की संख्या में अचानक वृद्धि होना केवल एक मामूली विचलन नहीं है जिसे बंद कर दिया जाए; यह एक महत्वपूर्ण डेटा बिंदु है। इस डेटा का सक्रिय रूप से उपयोग करके "हॉट स्पॉट" की पहचान करें, समय के साथ सफाई प्रक्रियाओं की प्रभावशीलता का आकलन करें और जोखिम और डेटा के आधार पर स्वच्छता की आवृत्ति को समायोजित करें, न कि किसी निश्चित, मनमानी अनुसूची के आधार पर।
7. Build Quality into the Entire Product Lifecycle
This principle emphasizes that quality is not just the responsibility of the Quality Control (QC) department. It must be integrated into every stage, from research and development, through raw material sourcing (supplier qualification), manufacturing, packaging, and distribution. It involves a holistic approach where every department understands its role in maintaining product quality.
Example of application: 'प्रिसिजन पिल्स एलएलसी' एक नई टैबलेट विकसित कर रही है। अनुसंधान एवं विकास (आर एंड डी) चरण के दौरान (उत्पादन से बहुत पहले), वे 'क्वालिटी बाय डिज़ाइन' (क्यूबीडी) सिद्धांतों का उपयोग करते हैं। वे टैबलेट की कठोरता और घुलनशीलता दर जैसे महत्वपूर्ण गुणवत्ता विशेषताओं (सीक्यूए) की पहचान करते हैं। फिर वे प्रयोग करके यह समझने का प्रयास करते हैं कि टरेट गति और संपीड़न बल जैसे महत्वपूर्ण प्रक्रिया मापदंड (सीपीपी) इन सीक्यूए को कैसे प्रभावित करते हैं। इस ज्ञान को फिर विनिर्माण में स्थानांतरित किया जाता है, जिससे पहले दिन से ही एक सुदृढ़ और सुस्थापित प्रक्रिया सुनिश्चित होती है।
बख्शीश: एक औपचारिक प्रौद्योगिकी हस्तांतरण टीम की स्थापना करें जो अनुसंधान एवं विकास, इंजीनियरिंग और विनिर्माण के बीच एक सेतु का काम करे। यह टीम एक "ज्ञान हस्तांतरण पैकेज" का प्रबंधन करे जिसमें न केवल प्रक्रिया मापदंड शामिल हों, बल्कि rationale इनके पीछे के कारणों (यानी "क्यों") का विस्तृत विवरण होना चाहिए। इस पैकेज में असफल प्रयोगों, प्रक्रिया की सीमाओं और उत्पाद की वैज्ञानिक समझ का विस्तृत वर्णन होना चाहिए। इससे विनिर्माण क्षेत्र प्रक्रिया को "अज्ञात रहस्य" की तरह मानने से बचता है और बाद में अधिक प्रभावी समस्या निवारण और निरंतर सुधार संभव हो पाता है।
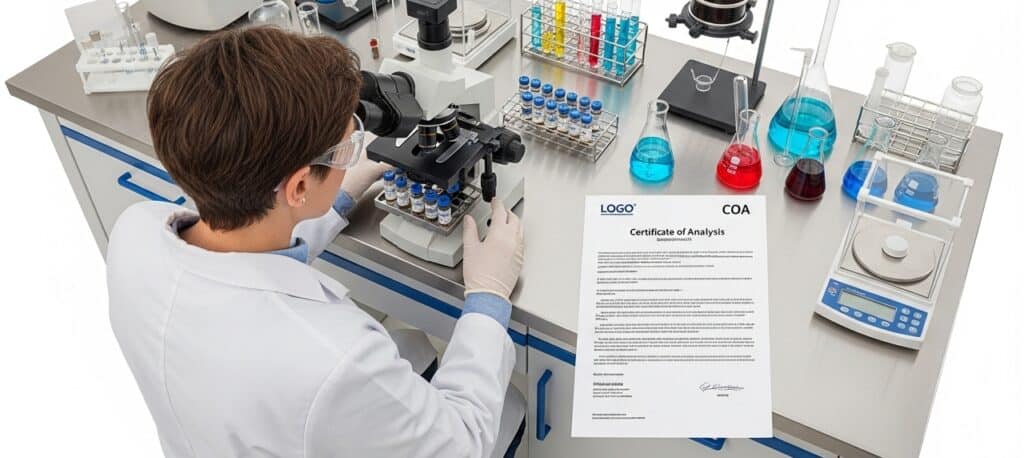
8. Perform Quality Control and Audits
An independent Quality unit (comprising Quality Assurance and Quality Control) is essential. This principle ensures that proper controls are in place. This includes testing raw materials, in-process samples, and finished products against pre-defined specifications. It also involves conducting regular internal audits (self-inspections) to assess the effectiveness of the GMP system and ensure it is being followed correctly.
Example of application: सेफइंजेक्टेबल्स कॉर्प को एक नए आपूर्तिकर्ता से शीशियों की खेप प्राप्त होती है। यद्यपि आपूर्तिकर्ता ने विश्लेषण प्रमाणपत्र (सीओए) प्रदान किया है जिसमें दिखाया गया है कि शीशियाँ सभी विशिष्टताओं को पूरा करती हैं, फिर भी आंतरिक गुणवत्ता नियंत्रण प्रयोगशाला उत्पादन में उपयोग के लिए खेप जारी करने से पहले शीशियों के एक नमूने पर स्वतंत्र रूप से पहचान और महत्वपूर्ण दोष परीक्षण (जैसे दरारें और आयाम) करती है। इससे आपूर्तिकर्ता के डेटा का सत्यापन होता है और संभावित गुणवत्ता संबंधी समस्याओं से बचाव होता है।
बख्शीश: अपने आंतरिक लेखापरीक्षा कार्यक्रम को केवल विभाग-आधारित नहीं, बल्कि प्रक्रिया-आधारित बनाएं। केवल "वेयरहाउस विभाग" का लेखापरीक्षा करने के बजाय, "सामग्री नियंत्रण प्रक्रिया" का लेखापरीक्षा करें, जो सामग्री की प्राप्ति से लेकर वेयरहाउस भंडारण, वितरण और स्टॉक में वापसी तक की पूरी प्रक्रिया का अनुसरण करती है। यह दृष्टिकोण विभागीय बाधाओं को दूर करता है और आंतरिक लेखापरीक्षा की कार्यप्रणाली और कार्यकुशलता की कहीं अधिक स्पष्ट तस्वीर प्रस्तुत करता है। एंड-टू-एंड यह प्रक्रिया विभागों के बीच हस्तांतरण बिंदुओं पर होने वाले जोखिमों को उजागर करती है।
9. Protect Products Against Contamination
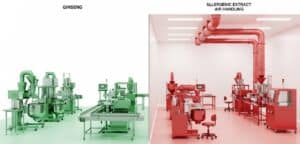
This is a central theme that overlaps with other principles but deserves its own focus. It involves designing processes and facilities to prevent contamination of the product with any foreign substance.
This includes preventing cross-contamination between different products, microbial contamination, and contamination from personnel or the environment.
Measures like closed production systems, proper gowning, and controlled material handling are key applications of this principle.
Example of application: a facility, “MultiHerb Supplements,” produces both a ginseng supplement and a potent herbal extract known to be an allergen. To prevent cross-contamination, the allergenic extract is produced in a completely segregated suite with its own dedicated air handling system (HVAC) and equipment. All tools are color-coded red and are never allowed to leave the suite. This physical and procedural separation is critical to protecting other products.
बख्शीश: भौतिक पृथक्करण से आगे बढ़कर, साझा उपकरणों के लिए विष विज्ञान संबंधी आंकड़ों पर आधारित "सफाई सत्यापन" रणनीति लागू करें। प्रत्येक उत्पाद के लिए, अनुमत दैनिक जोखिम (पीडीई) मान की गणना करें। इस पीडीई का उपयोग उत्पाद अवशेषों के लिए वैज्ञानिक रूप से उचित, स्वास्थ्य-आधारित सफाई सीमा निर्धारित करने के लिए करें। यह जोखिम-आधारित दृष्टिकोण वर्तमान उद्योग मानक (ईएमए द्वारा समर्थित) है और "10 पीपीएम" या "स्पष्ट रूप से साफ" जैसी पुरानी, मनमानी सीमाओं पर निर्भर रहने की तुलना में कहीं अधिक मजबूत है।
10. सक्षम कर्मियों को प्रशिक्षित और विकसित करें
विनिर्माण में मानवीय तत्व अक्सर सबसे महत्वपूर्ण और परिवर्तनशील कारक होता है। यह सिद्धांत मांग करता है कि सभी कर्मचारियों को उनकी विशिष्ट भूमिकाओं के लिए उचित रूप से प्रशिक्षित किया जाए। प्रशिक्षण में न केवल उनके तकनीकी पहलुओं को शामिल किया जाना चाहिए नौकरी (उपकरणों का संचालन कैसे करें) बल्कि जीएमपी के सिद्धांतों और प्रक्रियाओं का पालन न करने के संभावित परिणामों को भी शामिल किया जाना चाहिए। सक्षमता का नियमित रूप से मूल्यांकन और दस्तावेजीकरण किया जाना चाहिए।
Example of application: “CellTherapy Innovations” में एक ऑपरेटर को महत्वपूर्ण सेल कल्चर विस्तार चरण पर स्वतंत्र रूप से काम करने की अनुमति देने से पहले, उन्हें एक बहु-स्तरीय योग्यता कार्यक्रम पूरा करना होगा। इसमें SOPs पढ़ना, एक योग्य ऑपरेटर का अवलोकन करना, सीधे पर्यवेक्षण के तहत कार्य करना और अंत में, कई “परीक्षण” बैचों को स्वयं सफलतापूर्वक संसाधित करना शामिल है। उनकी सक्षमता को उनके पर्यवेक्षक और QA विभाग द्वारा उनकी आधिकारिक प्रशिक्षण फ़ाइल (अनिवार्य अधिकांश उन क्षेत्रों में जहां जीएमपी लागू होता है) में।
बख्शीश: एक साधारण "प्रशिक्षण-आधारित" प्रणाली से "योग्यता-आधारित" प्रणाली की ओर बढ़ें। किसी ऑपरेटर को मानक संचालन प्रक्रिया (एसओपी) पर "प्रशिक्षित" किए जाने का दस्तावेजीकरण करने के बजाय, एक औपचारिक योग्यता मूल्यांकन विकसित करें जिसमें उन्हें अपने कौशल और ज्ञान का प्रदर्शन करना आवश्यक हो। इसमें एक व्यावहारिक परीक्षण शामिल हो सकता है (उदाहरण के लिए, "सही ढंग से असेंबल करना और" अलग करना इसमें एक मौखिक घटक (जैसे, इस फिलर पंप के बारे में जानकारी दें और यदि इनमें कोई विचलन होता है तो आप क्या करेंगे) शामिल होता है। इससे योग्यता का कहीं अधिक मजबूत रिकॉर्ड बनता है और केवल उपस्थिति ही नहीं, बल्कि वास्तविक समझ सुनिश्चित होती है।
जीएमपी का दायरा और अनुप्रयोग
जीएमपी का दायरा व्यापक है, इसमें कोई भी ऐसा उद्योग शामिल है जहां उत्पाद की गुणवत्ता का उपभोक्ता स्वास्थ्य और सुरक्षा पर महत्वपूर्ण प्रभाव पड़ सकता है। जीएमपी सिद्धांतों का अनुप्रयोग प्रत्येक उद्योग से जुड़े विशिष्ट जोखिमों के अनुरूप होता है।
1. फार्मास्यूटिकल्स और जैव प्रौद्योगिकी इसमें डॉक्टर के पर्चे पर मिलने वाली दवाओं और बिना पर्चे के मिलने वाली दवाओं सहित सभी औषधीय उत्पादों का निर्माण शामिल है। टीकेऔर सक्रिय फार्मास्युटिकल सामग्री (एपीआई)। यह जीएमपी का सबसे कड़ा अनुप्रयोग है। इसमें कच्चे माल पर सख्त नियंत्रण, इंजेक्शन योग्य पदार्थों के लिए असेप्टिक (रोगाणुहीन) प्रसंस्करण, कठोर प्रक्रिया सत्यापन, शेल्फ लाइफ निर्धारित करने के लिए स्थिरता परीक्षण और यूरोपीय संघ में एक “योग्य व्यक्ति” शामिल होता है जो यह प्रमाणित करने के लिए जिम्मेदार होता है कि प्रत्येक बैच रिलीज से पहले सभी कानूनी और गुणवत्ता आवश्यकताओं को पूरा करता है। Regulations like 21 CFR Part 211 (US) and EudraLex Volume 4 (EU) govern this sector. | 2. चिकित्सा उपकरण इसमें साधारण टंग डिप्रेसर से लेकर जटिल जीवन-रक्षक उपकरण जैसे पेसमेकर और एमआरआई मशीनें शामिल हैं। ध्यान डिज़ाइन नियंत्रणों पर है, यह सुनिश्चित करना कि डिवाइस शुरू से ही सुरक्षित और प्रभावी होने के लिए डिज़ाइन किया गया है। चिकित्सा उपकरणों के लिए जीएमपी (जिसे अक्सर क्वालिटी सिस्टम रेगुलेशन या QSR कहा जाता है) जोखिम प्रबंधन पर जोर देता है (ISO 14971), घटकों की पता लगाने की क्षमता, और एक पूर्ण डिवाइस मास्टर रिकॉर्ड (DMR) और डिवाइस हिस्ट्री रिकॉर्ड (DHR) का रखरखाव। अमेरिका में मुख्य विनियमन 21 CFR भाग 820 है। |
3. खाद्य और पेय पदार्थ मानव भोजन के प्रसंस्करण, पैकेजिंग और भंडारण को शामिल करता है। खाद्य उद्योग में जीएमपी संदूषण को रोकने और खाद्य सुरक्षा सुनिश्चित करने पर केंद्रित है। मुख्य अनुप्रयोगों में शामिल हैं खतरा विश्लेषण और महत्वपूर्ण नियंत्रण बिंदु (HACCP) सिस्टम जो खाद्य सुरक्षा खतरों की पहचान और नियंत्रण करते हैं, क्रॉस-संपर्क को रोकने के लिए एलर्जन प्रबंधन कार्यक्रम, स्वच्छता प्रक्रियाएं और कीट नियंत्रण। खाद्य सुरक्षा आधुनिकीकरण अधिनियम (FSMA) अमेरिका में cGMP सिद्धांतों को भारी रूप से शामिल करता है। |  |
4. सौंदर्य प्रसाधन इसमें मेकअप, लोशन, शैंपू और साबुन जैसे उत्पाद शामिल हैं। हालांकि अक्सर फार्मास्यूटिकल्स की तुलना में कम कठोर होता है, सौंदर्य प्रसाधनों के लिए जीएमपी सूक्ष्मजीवों के संदूषण को रोकने, उत्पाद की स्थिरता सुनिश्चित करने और सामग्री को सटीक रूप से लेबल करने पर केंद्रित है। ISO 22716 मानक सौंदर्य प्रसाधन उद्योग के लिए विशिष्ट जीएमपी दिशानिर्देश प्रदान करता है, जिसमें उत्पादन, नियंत्रण, भंडारण और शिपमेंट शामिल हैं। | 5. आहार अनुपूरक इसमें विटामिन, खनिज, जड़ी-बूटियां और अन्य पूरक शामिल हैं। जीएमपी यह सुनिश्चित करता है कि पूरक बिना दूषित पदार्थों के उत्पादित किए जाते हैं, सटीक रूप से लेबल किए जाते हैं और उनमें वे सामग्री होती हैं जिनका वे दावा करते हैं। इसमें कच्चे माल का पहचान परीक्षण, उचित सूत्रीकरण सुनिश्चित करना और भारी धातुओं और कीटनाशकों जैसे दूषित पदार्थों को नियंत्रित करना शामिल है। अमेरिका में, यह 21 CFR भाग 111 द्वारा शासित होता है। |
योग्य व्यक्ति (QP)
यूरोपीय संघ में, योग्य व्यक्ति (QP) औषधीय उत्पाद के प्रत्येक बैच के लिए अंतिम, कानूनी रूप से अनिवार्य द्वारपाल के रूप में कार्य करता है।
किसी बैच को बिक्री के लिए या किसी में उपयोग के लिए जारी करने से पहले नैदानिक परीक्षण, एक QP को व्यक्तिगत रूप से यह प्रमाणित करना होगा कि यह सभी नियामक आवश्यकताओं का अनुपालन करता है। यह प्रमाणन एक औपचारिक पुष्टि है कि बैच को उसके विशिष्ट विपणन प्राधिकरण और गुड मैन्युफैक्चरिंग प्रैक्टिस (GMP) के सिद्धांतों के अनुसार निर्मित और परीक्षण किया गया था। यह कॉर्पोरेट साइन-ऑफ नहीं है; यह एक नामित व्यक्ति पर डाली गई एक गहरी व्यक्तिगत और कानूनी जिम्मेदारी है, जिसे एक पंजीकृत पेशेवर होना चाहिए, जैसे कि फार्मासिस्ट या रसायनज्ञ, जिसके पास व्यापक व्यावहारिक अनुभव हो।
QP's की जिम्मेदारियां बैच रिकॉर्ड की अंतिम समीक्षा से कहीं आगे तक फैली हुई हैं। उन्हें यह सुनिश्चित करना होगा कि संपूर्ण फार्मास्युटिकल क्वालिटी सिस्टम सही ढंग से काम कर रहा है। इसमें यह सत्यापित करना शामिल है कि सभी शुरुआती सामग्रियां योग्य आपूर्ति श्रृंखलाओं से हैं, कि विनिर्माण और परीक्षण प्रक्रियाएं ठीक से मान्य हैं, कि सभी विचलन और परिवर्तनों की उचित जांच और अनुमोदन किया गया है, और सभी आवश्यक ऑडिट किए गए हैं।
QP व्यक्तिगत रूप से हर कार्य नहीं करता है, लेकिन वे उन प्रणालियों के लिए अंततः जवाबदेह होते हैं जो ऐसा करते हैं। उन्हें संपूर्ण विनिर्माण और नियंत्रण प्रक्रिया की व्यापक समझ होनी चाहिए, जिसमें किसी भी प्रासंगिक क्षेत्र या दस्तावेज़ तक पहुंचने का अधिकार और अनुपालन के किसी भी पहलू पर संदेह होने पर रिलीज को रोकने की शक्ति शामिल है।
Additional Requirements Specific to cGMP
Building upon the foundational principles of GMP, cGMP introduces a more dynamic, proactive, and technologically advanced set of requirements.
‘Current’ के लिए ‘c’ शब्द महज एक सुझाव नहीं है; यह एक कानूनी और नियामक अपेक्षा है कि निर्माता के सिस्टम अत्याधुनिक हों।
1. Proactive Quality Risk Management (QRM)
While basic GMP implicitly involves managing risk, cGMP mandates the use of a formal, systematic, and proactive process for managing risks to product quality throughout the उत्पाद जीवनचक्र. This is not just about reacting to failures but about anticipating and preventing them. This principle is heavily guided by the international standard ICH Q9.
Example of application: काल्पनिक “NextGen Biologicsएक कंपनी एक नया मोनोक्लोनल एंटीबॉडी विकसित कर रही है। प्रक्रिया विकास के दौरान, वे एक औपचारिक विफलता मोड और प्रभाव विश्लेषण (Failure Mode and Effects Analysis) करते हैं।FMEAउन्होंने अपने बायोरिएक्टर प्रक्रिया पर शोध किया। उन्होंने "बैक्टीरियल संदूषण" को उच्च जोखिम वाले एक गंभीर विफलता कारक के रूप में पहचाना। इस जोखिम को पहले से ही नियंत्रित करने के लिए, उन्होंने प्रक्रिया को इस तरह से डिज़ाइन किया कि इसमें पारंपरिक स्टेनलेस स्टील रिएक्टर के बजाय एकल-उपयोग वाले, पूर्व-निर्जलीकृत बायोरिएक्टर बैग का उपयोग किया जा सके, जिसके लिए जटिल और जोखिमपूर्ण स्टीम-इन-प्लेस (SIP) सत्यापन की आवश्यकता होती। यह डिज़ाइन विकल्प क्यूआरएम प्रक्रिया का सीधा परिणाम है (प्लास्टिक कचरे को खत्म करना यहाँ चर्चा का विषय नहीं है)।
बख्शीश: Integrate your QRM system directly into your Change Control and Deviation Management systems. For every change or deviation, require a documented जोखिम आकलन that determines the scope of validation, testing, and regulatory action needed. This creates a scientifically sound and legally defensible rationale for your decisions, allowing you to justify why a minor change only required limited testing, while a major change required a full re-validation and submission to a regulatory agency.
2. Implementation of a Pharmaceutical Quality System (PQS)
cGMP के लिए केवल गुणवत्ता नियंत्रण प्रक्रियाओं का एक समूह ही पर्याप्त नहीं है। इसके लिए एक व्यापक और एकीकृत प्रबंधन प्रणाली की आवश्यकता होती है जो निरंतर सुधार को बढ़ावा देने के लिए GMP सिद्धांतों को कंपनी के व्यावसायिक उद्देश्यों से जोड़ती है।
आईसीएच द्वारा निर्देशित प्रश्न 10पीक्यूएस यह सुनिश्चित करता है कि वरिष्ठ प्रबंधन गुणवत्ता के लिए सक्रिय रूप से शामिल और जवाबदेह हो।
बख्शीश: किसी ऑडिटर को अपने PQS की प्रभावशीलता प्रदर्शित करने के लिए, अपने गुणवत्ता उद्देश्यों को सीधे अपने प्रमुख प्रदर्शन संकेतकों (KPIs) से जोड़ें। केवल "विचलनों की संख्या" को ट्रैक करने के बजाय, "विचलन पुनरावृत्ति दर" को ट्रैक करें। कम पुनरावृत्ति दर एक शक्तिशाली संकेतक है। केपीआई इससे यह साबित होता है कि आपका मूल कारण विश्लेषण और सीएपीए सिस्टम प्रभावी हैं। preventing problems, which is the core goal of a mature PQS.
3. Use of Process Analytical Technology (PAT) and Advanced Process Control
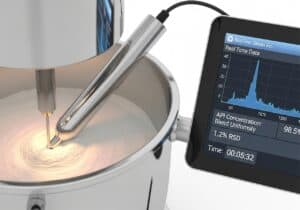
यह 'करंट' दर्शन का एक आधारशिला है:
cGMP encourages and increasingly expects manufacturers to move away from relying solely on testing finished product samples. Instead, they should use modern technology to monitor and control the manufacturing process in real-time, ensuring quality is built into the product at every step.
Example of application: while a traditional GMP process for tablet blending involves mixing powders for a fixed time (e.g., 20 minutes) and then taking a few samples to a lab for testing, the cGMP approach would use an in-line Near-Infrared (NIR) स्पेक्ट्रोस्कोपी probe directly inside the blender. The probe continuously measures the blend’s uniformity in real-time. The blending process is stopped not based on time, but at the precise moment the NIR data confirms the blend has achieved the validated state of homogeneity, ensuring perfect results for every batch.
बख्शीश: जब कोई नया पीएटी उपकरण लागू किया जा रहा हो, तो पहले 10-20 बैचों के लिए "शैडोइंग" दृष्टिकोण अपनाएं। पीएटी सिस्टम चलाएं और रीयल-टाइम डेटा एकत्र करें, लेकिन गुणवत्ता संबंधी सभी निर्णय (जैसे, बैच रिलीज़) अपने मौजूदा, मान्य ऑफ़लाइन तरीके के आधार पर ही लें। इससे आप एक मजबूत डेटा मॉडल बना सकते हैं और कम जोखिम वाले वातावरण में पीएटी सिस्टम की विश्वसनीयता साबित कर सकते हैं, इससे पहले कि आप पुराने, कम कुशल तरीके को बदलने के लिए परिवर्तन नियंत्रण के माध्यम से इसे औपचारिक रूप से मान्य करें।
4. Uncompromising Data Integrity and 21 CFR Part 11 Compliance
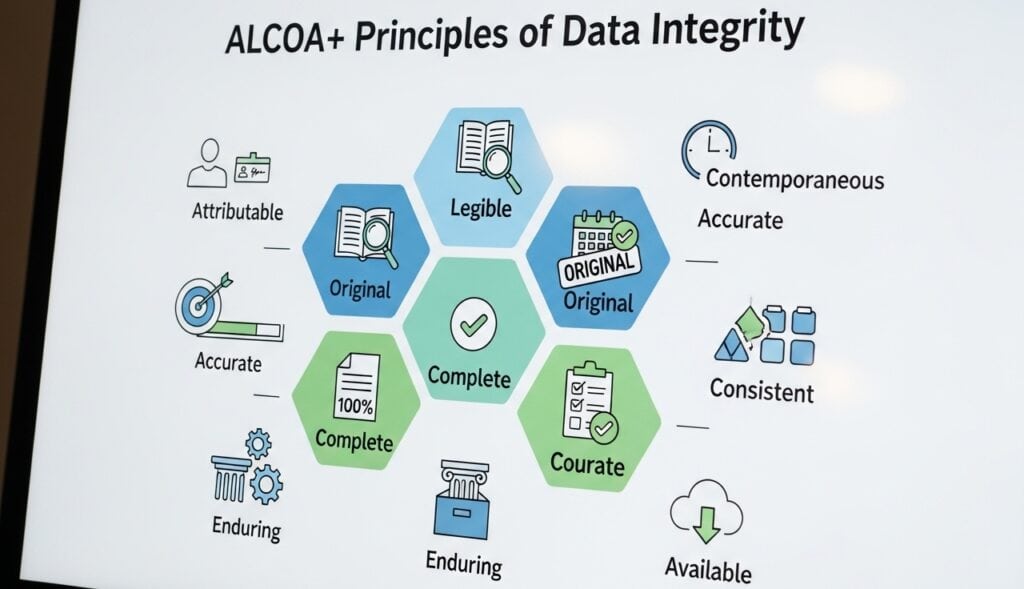
While GMP has always required accurate records, cGMP places an intense focus on the integrity of electronic data. With the rise of computerized systems,
regulators demand absolute assurance that data is protected from accidental or intentional alteration, deletion, or loss throughout its entire lifecycle. This is often summarized by the ALCOA+ principles (Attributable, Legible, Contemporaneous, Original, Accurate, plus Complete, Consistent, Enduring, and Available).
Example of application: 'डेटासिक्योर लैब्स' की एक प्रयोगशाला क्रोमैटोग्राफी प्रणाली (HPLC) का उपयोग करती है। एक सामान्य GMP सेटअप में, परिणामों को एक स्टैंडअलोन पीसी से प्रिंट किया जा सकता है। cGMP-अनुरूप सेटअप में HPLC सॉफ़्टवेयर नेटवर्क से जुड़ा होता है और 21 CFR भाग 11 का पूर्णतः अनुपालन करता है। एक विश्लेषक बिना एक विशिष्ट उपयोगकर्ता नाम और पासवर्ड के लॉग इन नहीं कर सकता। सभी कच्चा डेटा सीधे एक सुरक्षित सर्वर पर सहेजा जाता है और इसे हटाया या ओवरराइट नहीं किया जा सकता। एकीकरण पैरामीटर को बदलने सहित प्रत्येक क्रिया को एक स्थायी, समय-मुहरयुक्त ऑडिट ट्रेल में स्वचालित रूप से रिकॉर्ड किया जाता है जिसे बदला नहीं जा सकता।
बख्शीश: “नेगेटिव टेस्टिंग” या “हॉस्टाइल ऑडिट” करके अपने सिस्टम को सक्रिय रूप से चुनौती दें। तकनीकी रूप से कुशल टीम सदस्य को जानबूझकर सिस्टम की डेटा अखंडता से समझौता करने का निर्देश दें। क्या वे विश्लेषण की तारीख को पीछे करने के लिए सिस्टम की घड़ी बदल सकते हैं? क्या वे ऑडिट ट्रेल दिखाए बिना किसी असफल परिणाम को हटा सकते हैं? क्या वे लॉगिन सिस्टम को बायपास कर सकते हैं? ये अभ्यास एक कुशल नियामक द्वारा की जाने वाली जांच के समान हैं और कमजोरियों को खोजने और ठीक करने का सबसे तेज़ तरीका हैं।
5. A Demonstrable Culture of Continuous Improvement
As its core, cGMP is not a static goal; it is a continuous journey. Regulators expect to see a formal system where data from all sources (process monitoring, deviations, complaints, internal audits) is actively collected, trended, and used to drive meaningful improvements to processes and systems.
The goal is to evolve and become more efficient and reliable over time.
Example of cGMP approach: a manufacturing line experiences a recurring minor alarm on a sealing machine. A basic GMP response would be to document the alarm and reset it each time. The cGMP response is that after the third occurrence, their PQS automatically triggers a formal CAPA. A cross-functional team investigates the trend, determines the root cause is a slight variation in the foil material from a supplier, and works with the supplier to tighten the material specification. They then monitor the alarm rate for the next six months to verify the solution was effective.
बख्शीश: अपने वार्षिक भुगतान से एक औपचारिक "फीडर" प्रणाली बनाएं उत्पाद समीक्षा अपने सतत सुधार कार्यक्रम में एपीआर (APR) या उत्पाद गुणवत्ता समीक्षा (PQR) को सीधे शामिल करें। पीक्यूआर को केवल अलमारी में पड़ा रहने वाला दस्तावेज़ न बनने दें। यह अनिवार्य करें कि प्रत्येक पीक्यूआर में आगामी वर्ष के लिए प्रक्रिया सुधार या जोखिम कम करने के कम से कम एक विशिष्ट, डेटा-आधारित अवसर की पहचान की जाए। यह नियामक अनुपालन को सक्रिय, दूरदर्शी प्रक्रिया संवर्धन से औपचारिक रूप से जोड़ता है।
GMP & cGMP Comparison
| जीएमपी | cGMP | |
| Core Principle & Goal | A comprehensive quality system to ensure products are consistently produced and controlled according to established standards. The fundamental goal is to build quality into the उत्पादन रूप and manufacturing process to minimize risks that cannot be eliminated by testing the final product alone. | |
| Key Emphasis | Establishes the foundational, internationally recognized minimum requirements for quality manufacturing. It is the baseline standard. | वर्तमान मानक के लिए "सी" कानूनी रूप से निर्माताओं को नवीनतम और अत्याधुनिक तकनीकों, प्रणालियों और वैज्ञानिक दृष्टिकोणों का उपयोग करने के लिए अनिवार्य बनाता है। यह एक सक्रिय और विकसित होने वाला मानक है। |
| Nature of Standards | Provides a stable, codified baseline. While updated periodically, the focus is on adherence to established, documented rules. | Dynamic and continuously evolving. Requires companies to actively monitor industry advancements and implement modern quality assurance systems to remain compliant. What was compliant yesterday may not be tomorrow. |
| Primary Regulations & Governing Bodies | This term is used globally, representing a harmonized international standard. | This specific term is the official legal standard enforced by the U.S. FDA. हालांकि, 'वर्तमान स्थिति के अनुरूप' रहने का सिद्धांत अधिकांश प्रमुख नियामक निकायों की अपेक्षा है। |
| European Union | यूरोपीय औषधि एजेंसी (ईएमए) यूड्रालेक्स® वॉल्यूम 4 के माध्यम से जीएमपी को लागू करती है, जो मानव और पशु चिकित्सा उपयोग के लिए औषधीय उत्पादों के लिए विस्तृत दिशानिर्देश प्रदान करता है। | हालांकि 'सीजीएमपी' शब्द का प्रयोग नहीं किया जाता है, लेकिन अद्यतन रहने की अपेक्षा यूड्रालेक्स में अंतर्निहित है और निरीक्षणों के दौरान इसे लागू किया जाता है। |
| United States | The U.S. Food and Drug Administration (FDA) uses the term cGMP to emphasize that the regulations are flexible and require current technologies. Key regulations include:
| |
| International Bodies | The World Health Organization (WHO) sets global GMP standards, often adopted by countries without their own extensive regulatory frameworks. The International Council for Harmonisation (ICH) develops guidelines (e.g., ICH Q7 for APIs) to harmonize standards between the EU, USA, and Japan. | These bodies promote the principles of continuous improvement and modern quality systems that are central to the cGMP philosophy. |
| Fields of Application |
| |
| Practical Implication for Companies | Focuses on having robust, documented systems in place: Standard Operating Procedures (SOPs), personnel training, equipment qualification, and meticulous record-keeping. | Requires everything under GMP, plus a proactive culture of continuous improvement. This includes implementing advanced process controls, modern analytical testing methods, robust Quality Risk Management (QRM), and a comprehensive Corrective and Preventive Action (CAPA) system. |
| Cost & Investment | Involves the standard, necessary cost of establishing and maintaining compliant quality systems, facilities, and personnel training. | Often requires a higher and more continuous investment in new technology, advanced analytical equipment, ongoing validation studies, and specialized training to ensure processes remain state-of-the-art. |
Detailed Manufacturing Example (Aseptic Filling) | Process: an older aseptic filling line in a conventional Grade A/B cleanroom. Operators, fully gowned, perform frequent manual interventions (e.g., loading stoppers, clearing jams). Environmental monitoring is done periodically via settle plates and air sampling at the start and end of the batch. Regulation: complies with the written letter of older GMP regulations (e.g., an earlier version of EudraLex Annex 1). Validation: the process was validated years ago with successful media fills; re-validation is performed on a fixed schedule (e.g., biannually) without a modern risk-based approach. दस्तावेज़ीकरण: meticulous paper-based batch records document all steps, interventions, and periodic monitoring results. (Could fail cGMP criteria due to high contamination risk from manual interventions and lack of continuous, real-time process data possible with current technologies) | Process: a modern aseptic filling line using a fully automated Restricted Access Barrier System (RABS) or isolator. Robotic systems handle all material transfers and interventions are made only via glove ports, minimizing human contact. Continuous, real-time particle monitoring systems are integrated, providing immediate alerts for any environmental deviations. Regulation: aligns with the current FDA expectations and the revised EudraLex Annex 1, which mandate risk-based approaches and use of advanced technology to ensure sterility. Validation: the process is validated based on a Quality Risk Management (QRM) assessment (ICH Q9) that proactively identifies and mitigates contamination risks. Process Analytical Technology (PAT) may be used to monitor critical parameters in real-time. दस्तावेज़ीकरण: compliant electronic batch records (21 CFR Part 11) automatically capture all process parameters and continuous monitoring data, providing a complete, real-time, and auditable data trail that demonstrates a constant state of control. |
निष्कर्ष
व्यवहार में, जीएमपी और सीजीएमपी के बीच का अंतर धुंधला हो जाता है, क्योंकि दोनों प्रणालियों का मूल लक्ष्य एक ही है: ऐसे उत्पाद बनाना जो लगातार सुरक्षित और प्रभावी हों। जीएमपी आवश्यक सिद्धांतों, यानी स्थायी नियमों को निर्धारित करता है। सीजीएमपी में 'सी' शब्द केवल इस बात को स्पष्ट करता है कि इन सिद्धांतों को अत्याधुनिक तकनीक और वैज्ञानिक समझ का उपयोग करके लागू किया जाना अनिवार्य है।
Documents in this field are easier to read with a list of manufacturing terms and acronyms such as GMP, cGMP and PQS at hand.
यह अब केवल अमेरिकी एफडीए की अवधारणा नहीं रह गई है। वैश्विक नियामक निकाय, भले ही उनके आधिकारिक ग्रंथों में केवल "जीएमपी" का उल्लेख हो, अब सार्वभौमिक रूप से इसका अर्थ वर्तमान अच्छी विनिर्माण प्रथा (जीएमपी) मानते हैं, और एक लेखा परीक्षक किसी अप्रचलित प्रक्रिया को स्वीकार नहीं करेगा, चाहे वह अपने समय के मानकों का कितना भी अनुपालन करती हो, बल्कि एक स्व-मूल्यांकन और सुधार वाली वास्तविक समय प्रक्रिया की मांग करेगा।
संक्षेप में, cGMP, GMP का ही एक गतिशील रूप है, जो यह सुनिश्चित करता है कि उत्पाद की सुरक्षा और गुणवत्ता आधुनिक विज्ञान के साथ तालमेल बनाए रखे।
अक्सर पूछे जाने वाले प्रश्न
एक व्यावहारिक ऑडिट में, निरीक्षक की 'सीजीएमपी' से अपेक्षा लिखित 'जीएमपी' विनियमों से किस प्रकार भिन्न होती है?
एक निरीक्षक न केवल यह देखना चाहता है कि आप लिखित प्रक्रियाओं (जीएमपी) का पालन करते हैं, बल्कि यह भी कि आपकी प्रक्रियाएं वर्तमान उद्योग की सर्वोत्तम प्रथाओं और प्रौद्योगिकी (सीजीएमपी) को दर्शाती हैं। वे सवाल करेंगे कि जब अधिक सटीक और विश्वसनीय विश्लेषण विधि अब मानक बन चुकी है, तो आप 20 साल पुरानी विधि का उपयोग क्यों कर रहे हैं, या स्वचालित इन-लाइन सत्यापन के आम होने के बावजूद आप मैन्युअल जांच पर क्यों निर्भर हैं। वे आधुनिक गुणवत्ता मानकों के प्रति आपकी जागरूकता और सक्रिय रूप से उन्हें अपनाने की आपकी क्षमता का ऑडिट कर रहे हैं।
क्या cGMP का अर्थ यह है कि हमें लगातार नवीनतम तकनीक में निवेश करना होगा, या क्या हम पुराने, प्रमाणित उपकरणों का उपयोग करना उचित ठहरा सकते हैं?
आप निश्चित रूप से पुराने उपकरणों का उपयोग करने को उचित ठहरा सकते हैं, लेकिन सबूत का बोझ आप पर है। आपका औचित्य दस्तावेजित और जोखिम-आधारित होना चाहिए। आपको मजबूत सत्यापन, कठोर रखरखाव, गहन निगरानी और प्रवृत्ति डेटा के माध्यम से यह प्रदर्शित करने की आवश्यकता है कि आपकी पुरानी प्रणाली गुणवत्ता आश्वासन का एक समान या बेहतर स्तर प्रदान करती है और प्रक्रिया नियंत्रण आधुनिक विकल्पों की तुलना में। यदि पुराने उपकरणों का उपयोग करने वाली आपकी प्रक्रिया में विचलन दर अधिक है, तो आप इसका बचाव नहीं कर पाएंगे।
ऑडिट ट्रेल्स के अलावा, नियामक किन सबसे आम "अदृश्य" डेटा अखंडता कमियों पर ध्यान केंद्रित कर रहे हैं?
नियामक जीएमपी गणनाओं के लिए उपयोग की जाने वाली अनियंत्रित स्प्रेडशीट, स्टैंडअलोन उपकरणों (जैसे तराजू या पीएच मीटर) पर साझा लॉगिन क्रेडेंशियल के उपयोग और विश्लेषणात्मक उपकरणों पर बिना किसी निशान के हटाए जा सकने वाले "परीक्षण रन" करने की क्षमता की गहन जांच कर रहे हैं। एक अन्य प्रमुख चिंता मेटाडेटा की अखंडता है - डेटा के बारे में डेटा, जैसे टाइमस्टैम्प और उपयोगकर्ता आईडी, जिसे मूल रिकॉर्ड से सुरक्षित रूप से जोड़ा जाना चाहिए।
आईसीएच क्यू10 के अंतर्गत फार्मास्युटिकल क्वालिटी सिस्टम (पीक्यूएस) एक मजबूत क्यूए विभाग होने से किस प्रकार भिन्न है?
एक सशक्त QA विभाग गुणवत्ता को लागू करता है; जबकि एक PQS इसे एक समग्र व्यावसायिक उद्देश्य के रूप में प्रबंधित करता है। मुख्य अंतर वरिष्ठ प्रबंधन की औपचारिक भागीदारी और प्रक्रिया प्रदर्शन तथा निरंतर सुधार पर केंद्रित होना है। एक PQS यह सुनिश्चित करता है कि गुणवत्ता मापदंड सीधे व्यावसायिक निर्णयों (जैसे संसाधन आवंटन और रणनीतिक योजना) को प्रभावित करें और प्रबंधन सक्रिय रूप से सिस्टम की प्रभावशीलता की समीक्षा करे और उसे आगे बढ़ाए, न कि गुणवत्ता संबंधी सभी मामलों को QA विभाग को सौंप दे।
प्रक्रिया सत्यापन (ASTM E2500 के अनुसार) के लिए "जीवनचक्र दृष्टिकोण" का वास्तव में एक इंजीनियर के लिए क्या अर्थ है?
इसका मतलब है कि सत्यापन अब “थ्री-एंड-डन” बैच अभ्यास नहीं है। यह एक सतत प्रक्रिया है। एक इंजीनियर के लिए, इसका मतलब है: चरण 1 (प्रक्रिया डिज़ाइन): एक मजबूत प्रक्रिया और उसके नियंत्रण स्थान को परिभाषित करने के लिए क्वालिटी बाय डिज़ाइन (QbD) का उपयोग करना। चरण 2 (प्रक्रिया योग्यता): सुविधा और उपकरण उद्देश्य के लिए उपयुक्त हैं और प्रक्रिया अपने परिभाषित स्थान (PPQ) के भीतर लगातार काम करती है, यह सत्यापित करना। चरण 3 (सतत प्रक्रिया सत्यापन): नियमित उत्पादन के दौरान प्रक्रिया को सक्रिय रूप से मॉनिटर करना उपयोग करके सांख्यिकीय प्रक्रिया नियंत्रण (SPC) यह सुनिश्चित करने के लिए कि यह अपने पूरे व्यावसायिक जीवन के लिए नियंत्रण की स्थिति में रहता है।
यूरोपीय संघ के जीएमपी (यूड्रालेक्स) और अमेरिकी सीजीएमपी के बीच सबसे महत्वपूर्ण व्यावहारिक अंतर क्या है?
सबसे महत्वपूर्ण अंतर यूरोपीय संघ में योग्य व्यक्ति (क्यूपी) की भूमिका में है। अमेरिका में, गुणवत्ता इकाई के पास बैच जारी करने का अधिकार होता है। यूरोपीय संघ में, जारी किए जाने से पहले, एक विशेष रूप से नामित क्यूपी को व्यक्तिगत रूप से प्रमाणित करना होता है कि प्रत्येक बैच का निर्माण और परीक्षण सभी नियमों और विपणन प्राधिकरण के अनुसार किया गया है। इससे एक व्यक्ति पर भारी व्यक्तिगत और कानूनी जिम्मेदारी आ जाती है।
हमारा CAPA सिस्टम नियमों के अनुरूप है, लेकिन समस्याएं अक्सर उत्पन्न होती रहती हैं। CAPA की प्रभावशीलता के लिए cGMP की क्या अपेक्षा है?
cGMP की अपेक्षा है कि आप अपने CAPA की कार्यप्रणाली को औपचारिक रूप से सत्यापित करें। इसके लिए CAPA प्रक्रिया में एक "प्रभावशीलता जांच" चरण शामिल करना आवश्यक है। CAPA लागू होने के कुछ सप्ताह या महीनों बाद की जाने वाली यह जांच, वस्तुनिष्ठ डेटा (जैसे, विचलन दरों का रुझान विश्लेषण, नए ऑडिट निष्कर्ष) प्रदान करती है जिससे यह सिद्ध हो सके कि मूल कारण का निवारण हो गया है और समस्या दोबारा नहीं हुई है। इस सत्यापन के बिना बंद किया गया CAPA लेखा परीक्षकों के लिए एक गंभीर चेतावनी है।
आपूर्तिकर्ता की योग्यता के लिए cGMP की अपेक्षाएं केवल आपूर्तिकर्ता का ऑडिट करने से आगे बढ़कर किस प्रकार विकसित हुई हैं?
ऑडिट अभी भी आवश्यक हैं, लेकिन cGMP अब अधिक डेटा-आधारित और जोखिम-आधारित दृष्टिकोण की अपेक्षा करता है। इसमें जिम्मेदारियों को परिभाषित करने वाले औपचारिक गुणवत्ता समझौतों की स्थापना, आपूर्तिकर्ताओं के प्रदर्शन की निगरानी मेट्रिक्स (जैसे, समय पर डिलीवरी, विचलन दरें, आने वाली सामग्री की गुणवत्ता) के माध्यम से करना और आपूर्तिकर्ता के विश्लेषण प्रमाणपत्र (CoA) को सत्यापित करने के लिए समय-समय पर कच्चे माल का परीक्षण करना शामिल है। आपको केवल एक बार की योग्यता जांच नहीं, बल्कि निरंतर निगरानी प्रदर्शित करनी होगी।
अनुलग्नक 1 के संशोधन के साथ, रोगाणु-मुक्त विनिर्माण में cGMP का सबसे बड़ा बदलाव क्या है?
सबसे बड़ा बदलाव औपचारिक, समग्र संदूषण नियंत्रण रणनीति (सीसीएस) की अनिवार्यता है। यह केवल मानक संचालन प्रक्रियाओं का संग्रह नहीं है, बल्कि एक व्यापक दस्तावेज़ है जो जोखिम प्रबंधन के आधार पर आपकी सुविधा के डिज़ाइन, प्रक्रियाओं और निगरानी कार्यक्रमों को उचित ठहराता है। यह आपको यह प्रदर्शित करने के लिए बाध्य करता है कि आपके सभी व्यक्तिगत नियंत्रण उपाय (गाउनिंग से लेकर एचवीएसी और प्रक्रिया डिज़ाइन तक) संदूषण को रोकने के लिए एक साथ कैसे काम करते हैं।
प्रोसेस एनालिटिकल टेक्नोलॉजी (पीएटी) को आधुनिक सीजीएमपी का एक स्तंभ क्यों माना जाता है?
क्योंकि पीएटी, सीजीएमपी के मूल सिद्धांत को समाहित करता है, जो गुणवत्ता को परीक्षण के बजाय प्रक्रिया में ही शामिल करने पर आधारित है। वास्तविक समय में, प्रक्रिया के दौरान डेटा प्रदान करके, पीएटी महत्वपूर्ण प्रक्रिया मापदंडों (सीपीपी) के सक्रिय नियंत्रण की अनुमति देता है ताकि महत्वपूर्ण गुणवत्ता विशेषताओं (सीक्यूए) को पूरा किया जा सके। इससे विनिर्माण एक कठोर, विधि-आधारित दृष्टिकोण से हटकर एक लचीले, विज्ञान-आधारित मॉडल की ओर बढ़ता है जो मामूली बदलावों को समायोजित कर सकता है और एक सुसंगत परिणाम की गारंटी देता है।
cGMP वातावरण में मानवीय त्रुटि को मूल कारण के रूप में कैसे माना जाना चाहिए?
एक परिपक्व cGMP प्रणाली में, मानवीय त्रुटि को अक्सर एक स्वीकार्य मूल कारण नहीं माना जाता है। यह आमतौर पर किसी दोषपूर्ण प्रक्रिया या प्रणाली का लक्षण होता है। त्रुटि होने पर, जांच को गहराई से पड़ताल करनी चाहिए: क्या प्रक्रिया भ्रामक थी? क्या प्रशिक्षण अपर्याप्त था? क्या कार्यक्षेत्र का डिज़ाइन खराब था (मानवीय कारक अभियांत्रिकी)? क्या ऑपरेटर अत्यधिक ओवरटाइम के कारण थका हुआ था? एक सुदृढ़ CAPA (कैपिटल एग्रीमेंटल परचेज़ एग्रीमेंट) अंतर्निहित प्रणालीगत विफलता का समाधान करेगा, न कि केवल व्यक्ति को पुनः प्रशिक्षित करेगा।
वार्षिक उत्पाद समीक्षा (पीक्यूआर) को अक्सर एक बोझिल कार्य के रूप में देखा जाता है। इसका इच्छित सीजीएमपी उद्देश्य क्या है?
इसका उद्देश्य निरंतर सुधार के लिए एक सक्रिय उपकरण के रूप में कार्य करना है। पीक्यूआर केवल पिछले वर्षों के डेटा का संग्रह मात्र नहीं होना चाहिए। यह एक औपचारिक अवसर है जिसमें एक वर्ष के डेटा (रुझान, विचलन, परिवर्तन, स्थिरता परिणाम) का विश्लेषण करके किसी प्रक्रिया की स्थिति और निरंतरता का आकलन किया जाता है। इसका सबसे महत्वपूर्ण परिणाम आगामी वर्ष के लिए अनुशंसित सीएपीए और प्रक्रिया सुधारों की सूची होनी चाहिए।
संबंधित पठन
पर बाहरी लिंक
अंतर्राष्ट्रीय मानक
(सामग्री का हमारा विवरण देखने के लिए लिंक पर होवर करें)
प्रयुक्त शब्दों की शब्दावली
American Society for Testing and Materials (ASTM): एक अंतर्राष्ट्रीय मानक संगठन जो विभिन्न उद्योगों में गुणवत्ता और सुरक्षा में सुधार लाने के उद्देश्य से सामग्री, उत्पादों, प्रणालियों और सेवाओं के लिए स्वैच्छिक सर्वसम्मति तकनीकी मानकों को विकसित और प्रकाशित करता है।
Application Programming Interface (API): नियमों और प्रोटोकॉल का एक सेट जो विभिन्न सॉफ्टवेयर अनुप्रयोगों को एक-दूसरे के साथ संवाद और बातचीत करने की अनुमति देता है, जिससे सिस्टम के बीच कार्यात्मकताओं और डेटा विनिमय का एकीकरण सक्षम होता है।
Attributable, Legible, Contemporaneous, Original, Accurate (ALCOA+): a set of principles ensuring data integrity in regulated environments, emphasizing that data must be traceable to its source, easily readable, recorded at the time of occurrence, in its original form, and precise in content.
Carbon Capture & Sequestration (CCS): एक ऐसी प्रक्रिया जो बिजली संयंत्रों और औद्योगिक प्रक्रियाओं जैसे स्रोतों से कार्बन डाइऑक्साइड उत्सर्जन को पकड़ती है, इसे भूमिगत भंडारण के लिए ले जाती है या विभिन्न अनुप्रयोगों में इसका उपयोग करती है, जिससे वायुमंडल में ग्रीनहाउस गैसों की सांद्रता कम हो जाती है।
Certificate of Analysis (CoA): किसी निर्माता या परीक्षण प्रयोगशाला द्वारा जारी किया गया एक दस्तावेज जो उत्पाद के विनिर्देशों, गुणवत्ता और नियामक मानकों के अनुपालन की पुष्टि करता है, जिसमें परीक्षण परिणामों और विश्लेषण के लिए उपयोग की जाने वाली विधियों का विवरण दिया गया होता है।
Code of Federal Regulations (CFR): संयुक्त राज्य अमेरिका में संघीय एजेंसियों द्वारा प्रकाशित सामान्य और स्थायी नियमों का एक संकलन, जिसे विषयवस्तु के आधार पर 50 शीर्षकों में व्यवस्थित किया गया है, जो संघीय विनियमों के लिए आधिकारिक कानूनी स्रोत के रूप में कार्य करता है।
Contamination Control Strategy (CCS): नियंत्रित वातावरणों में संदूषण को रोकने, पता लगाने और कम करने के लिए एक व्यवस्थित दृष्टिकोण, परिभाषित प्रक्रियाओं, निगरानी और जोखिम प्रबंधन प्रथाओं के माध्यम से उत्पाद की गुणवत्ता और सुरक्षा सुनिश्चित करना।
Corrective Action and Preventative Action (CAPA): गुणवत्ता प्रबंधन प्रणालियों में गैर-अनुरूपताओं और संभावित मुद्दों की पहचान करने, उनकी जांच करने और उन्हें संबोधित करने के लिए एक व्यवस्थित दृष्टिकोण, ताकि पुनरावृत्ति को रोका जा सके और नियामक मानकों का अनुपालन सुनिश्चित किया जा सके।
Corrective and Preventive Action (CAPA): अनियमितताओं की पहचान करने, उनकी जांच करने और उनका समाधान करने के लिए एक व्यवस्थित दृष्टिकोण अपनाना ताकि उनकी पुनरावृत्ति को रोका जा सके और संभावित समस्याओं को दूर किया जा सके, नियामक मानकों का अनुपालन सुनिश्चित किया जा सके और प्रक्रियाओं और उत्पादों में निरंतर सुधार किया जा सके।
Cost and Freight (CFR): एक ऐसा शिपिंग समझौता जिसमें विक्रेता माल को एक निर्दिष्ट बंदरगाह तक पहुंचाने के लिए परिवहन और माल ढुलाई शुल्क का भुगतान करता है, जबकि माल जहाज पर लाद दिए जाने के बाद खरीदार बीमा और लागतों के लिए जोखिम और जिम्मेदारी वहन करता है।
Critical Control Points (CCP): एक प्रक्रिया में विशिष्ट चरण जहाँ खाद्य सुरक्षा खतरों को स्वीकार्य स्तरों तक रोकने, समाप्त करने या कम करने के लिए नियंत्रण लागू किया जा सकता है। खाद्य उत्पादन प्रणालियों में प्रभावी खतरा विश्लेषण और महत्वपूर्ण नियंत्रण प्रबंधन के लिए इन बिंदुओं की पहचान करना आवश्यक है।
current Good Manufacturing Practice (cGMP): एक ऐसी प्रणाली जो यह सुनिश्चित करती है कि उत्पादों का उत्पादन और नियंत्रण गुणवत्ता मानकों के अनुसार लगातार किया जाए, जिसमें फार्मास्यूटिकल्स, खाद्य और अन्य विनियमित उद्योगों में सुरक्षा, गुणवत्ता और प्रभावशीलता सुनिश्चित करने के लिए विनिर्माण प्रक्रियाओं, सुविधाओं, उपकरणों और कर्मियों के लिए नियम और दिशानिर्देश शामिल हैं।
Design for Manufacturability (DFM): इंजीनियरिंग पद्धतियों का एक समूह जिसका उद्देश्य उत्पादों को इस तरह से डिजाइन करना है जिससे विनिर्माण प्रक्रिया को सरल और अनुकूलित किया जा सके, उत्पादन लागत को कम किया जा सके, गुणवत्ता में सुधार किया जा सके और डिजाइन चरण के दौरान विनिर्माण क्षमताओं और बाधाओं को ध्यान में रखते हुए बाजार में आने के समय को कम किया जा सके।
Device History Record (DHR): अभिलेखों का एक संकलन जो एक चिकित्सा उपकरण के उत्पादन इतिहास का दस्तावेजीकरण करता है, जिसमें विनिर्माण, गुणवत्ता नियंत्रण और परीक्षण डेटा शामिल है, नियामक आवश्यकताओं के अनुपालन को सुनिश्चित करता है और उपकरण के पूरे जीवनचक्र में ट्रेसबिलिटी की सुविधा प्रदान करता है।
Device Master Record (DMR): दस्तावेज़ों और विशिष्टताओं का एक संकलन जो एक चिकित्सा उपकरण के उत्पादन के लिए आवश्यक जानकारी प्रदान करता है, जिसमें डिज़ाइन विनिर्देश, उत्पादन प्रक्रियाएं, गुणवत्ता आश्वासन उपाय और लेबलिंग आवश्यकताएं शामिल हैं, नियामक मानकों के अनुपालन को सुनिश्चित करता है।
Failure Mode and Effects Analysis (FMEA): एक प्रणाली, प्रक्रिया या उत्पाद के भीतर संभावित विफलता मोड का मूल्यांकन करने, प्रदर्शन पर उनके प्रभावों का आकलन करने और सुधारात्मक कार्यों के माध्यम से विश्वसनीयता और सुरक्षा में सुधार के लिए जोखिमों को प्राथमिकता देने की एक व्यवस्थित विधि।
Food and Drug Administration (FDA): संयुक्त राज्य अमेरिका के स्वास्थ्य और मानव सेवा विभाग की एक संघीय एजेंसी जो वैज्ञानिक मूल्यांकन और अनुपालन मानकों के प्रवर्तन के माध्यम से सार्वजनिक स्वास्थ्य और सुरक्षा सुनिश्चित करने के लिए खाद्य सुरक्षा, फार्मास्यूटिकल्स, चिकित्सा उपकरणों, सौंदर्य प्रसाधनों और तंबाकू उत्पादों को विनियमित करने के लिए जिम्मेदार है।
Good Manufacturing Practice (GMP): एक प्रणाली जो यह सुनिश्चित करती है कि उत्पाद गुणवत्ता मानकों के अनुसार लगातार उत्पादित और नियंत्रित किए जाते हैं, जिससे फार्मास्युटिकल उत्पादन और संबंधित उद्योगों में शामिल जोखिम कम होते हैं। इसमें उत्पाद सुरक्षा और प्रभावकारिता सुनिश्चित करने के लिए विनिर्माण प्रक्रियाओं, सुविधा स्थितियों, कर्मियों की योग्यताओं और दस्तावेज़ प्रथाओं के लिए दिशानिर्देश शामिल हैं।
Hazard Analysis and Critical Control Points (HACCP): खाद्य सुरक्षा के लिए एक व्यवस्थित दृष्टिकोण जो खाद्य जनित बीमारियों को रोकने और उत्पाद सुरक्षा सुनिश्चित करने के लिए उत्पादन प्रक्रिया में महत्वपूर्ण बिंदुओं पर खतरों की पहचान करता है, उनका मूल्यांकन करता है और उन्हें नियंत्रित करता है।
Heating Ventilation and Air Conditioning (HVAC): यह एक ऐसी प्रणाली है जिसे हीटिंग, कूलिंग और वेंटिलेशन प्रक्रियाओं के माध्यम से तापमान, आर्द्रता और वायु गुणवत्ता को नियंत्रित करके घर के अंदर के वातावरण को विनियमित करने के लिए डिज़ाइन किया गया है। इसमें कुशल पर्यावरण प्रबंधन के लिए फर्नेस, एयर कंडीशनर, डक्टवर्क और थर्मोस्टेट जैसे घटक शामिल हैं।
Heating, Ventilation, and Air Conditioning (HVAC): एक ऐसी प्रणाली जिसे हीटिंग, कूलिंग और वेंटिलेशन प्रक्रियाओं के माध्यम से तापमान, आर्द्रता और वायु गुणवत्ता को नियंत्रित करके इनडोर जलवायु को विनियमित करने के लिए डिज़ाइन किया गया है, जिससे आवासीय, वाणिज्यिक और औद्योगिक वातावरण में आराम और सुरक्षा सुनिश्चित होती है।
High-Performance Liquid Chromatography (HPLC): एक ऐसी तकनीक जिसमें किसी मिश्रण के घटकों को अलग करने, पहचानने और उनकी मात्रा निर्धारित करने के लिए, तरल नमूने को उच्च दबाव में ठोस सोखने वाली सामग्री से भरे स्तंभ से गुजारा जाता है, और नमूने और स्थिर चरण के बीच परस्पर क्रिया में अंतर का उपयोग किया जाता है।
Installation Qualification (IQ): यह सत्यापित करने के लिए एक दस्तावेजी प्रक्रिया कि उपकरण या सिस्टम विनिर्देशों के अनुसार स्थापित किए गए हैं, जिसमें उपयोगिताओं, पर्यावरणीय स्थितियों और डिज़ाइन आवश्यकताओं के अनुपालन का आकलन शामिल है, जिससे परिचालन योग्यता के लिए तत्परता सुनिश्चित होती है।
International Organization for Standardization (ISO): एक गैर-सरकारी अंतर्राष्ट्रीय निकाय जो विभिन्न उद्योगों और क्षेत्रों में गुणवत्ता, सुरक्षा, दक्षता और अंतर-संचालनीयता सुनिश्चित करने के लिए मानक विकसित और प्रकाशित करता है, जो वैश्विक व्यापार और सहयोग को सुविधाजनक बनाता है। 1947 में स्थापित, इसमें सदस्य देशों के राष्ट्रीय मानकीकरण संगठन शामिल हैं।
Key Performance Indicator (KPI): a measurable value that demonstrates how effectively an organization is achieving key business objectives, often used to evaluate success at reaching targets.
Magnetic Resonance Imaging (MRI): एक चिकित्सा इमेजिंग तकनीक जो मजबूत चुंबकीय क्षेत्रों और रेडियो तरंगों का उपयोग करके आंतरिक शरीर संरचनाओं, विशेष रूप से नरम ऊतकों की विस्तृत छवियां उत्पन्न करती है, जो चुंबकीय क्षेत्र की उपस्थिति में हाइड्रोजन नाभिक से उत्सर्जित संकेतों का पता लगाकर करती है।
Operational Qualification (OQ): एक सत्यापन प्रक्रिया जो यह सुनिश्चित करती है कि उपकरण या सिस्टम परिभाषित सीमाओं के भीतर निर्दिष्ट आवश्यकताओं के अनुसार संचालित होते हैं, यह पुष्टि करते हुए कि वे अपने परिचालन वातावरण में इच्छित रूप से प्रदर्शन करते हैं।
Partial Differential Equation (PDE): एक गणितीय समीकरण जिसमें कई स्वतंत्र चर, एक अज्ञात फलन और उसके आंशिक व्युत्पन्न शामिल होते हैं। यह ऊष्मा चालन, द्रव प्रवाह और तरंग प्रसार जैसी घटनाओं का वर्णन करता है, और अक्सर हल के लिए विशिष्ट सीमा और प्रारंभिक स्थितियों की आवश्यकता होती है।
parts per million (ppm): माप की एक इकाई जो एक पदार्थ की सांद्रता को दूसरे के दस लाख भागों में दर्शाती है, जिसका उपयोग अक्सर हवा, पानी या मिट्टी में प्रदूषकों या दूषित पदार्थों की मात्रा निर्धारित करने के लिए किया जाता है। यह प्रति लीटर घोल में पदार्थ के मिलीग्राम या प्रति किलोग्राम सामग्री के बराबर है।
Performance Qualification (PQ): एक ऐसी प्रक्रिया जो यह सत्यापित करती है कि कोई प्रणाली या उपकरण वास्तविक दुनिया की परिस्थितियों में निर्दिष्ट आवश्यकताओं के अनुसार काम करता है, यह सुनिश्चित करते हुए कि यह पूर्व निर्धारित सीमाओं के भीतर लगातार अपना इच्छित कार्य करता है।
Product Lifecycle Management (PLM): उत्पाद के जीवनचक्र को उसकी शुरुआत से लेकर, इंजीनियरिंग डिजाइन और विनिर्माण, सेवा और निपटान तक प्रबंधित करने के लिए एक व्यवस्थित दृष्टिकोण, जो उत्पाद की गुणवत्ता में सुधार, बाजार में आने के समय को कम करने और हितधारकों के बीच सहयोग बढ़ाने के लिए लोगों, प्रक्रियाओं, डेटा और प्रौद्योगिकी को एकीकृत करता है।
Programmable Logic Controller (PLC): औद्योगिक प्रक्रियाओं के स्वचालन के लिए उपयोग किया जाने वाला एक डिजिटल कंप्यूटर, जिसमें निर्देशों को संग्रहीत करने के लिए एक प्रोग्राम करने योग्य मेमोरी, मशीनरी की निगरानी और नियंत्रण के लिए इनपुट/आउटपुट इंटरफेस और नियंत्रण एल्गोरिदम को निष्पादित करने के लिए एक प्रोसेसर होता है।
Qualified Person (QP): एक व्यक्ति जिसके पास तकनीकी दस्तावेजों की तैयारी और प्रस्तुति में नियामक आवश्यकताओं के अनुपालन की देखरेख और सुनिश्चित करने के लिए आवश्यक शिक्षा, अनुभव और अधिकार है, विशेष रूप से खनन और संसाधन क्षेत्रों में, जैसा कि प्रासंगिक उद्योग मानकों द्वारा परिभाषित किया गया है।
Root Cause Analysis (RCA): किसी समस्या या विफलता के मूल कारणों की पहचान करने की एक व्यवस्थित प्रक्रिया, जिसका उद्देश्य केवल लक्षणों का उपचार करने के बजाय अंतर्निहित मुद्दों को संबोधित करना और समाप्त करना है।
Standard Operating Procedure (SOP): यह चरणबद्ध निर्देशों का एक समूह है जिसे श्रमिकों को नियमित कार्यों को लगातार और कुशलतापूर्वक करने में मदद करने के लिए बनाया गया है, जिससे नियमों और गुणवत्ता मानकों का अनुपालन सुनिश्चित होता है।
Statistical Process Control (SPC): गुणवत्ता नियंत्रण की एक विधि जो एक प्रक्रिया की निगरानी और नियंत्रण के लिए सांख्यिकीय तकनीकों का उपयोग करती है, यह सुनिश्चित करती है कि यह भिन्नताओं की पहचान करके और निर्दिष्ट सीमाओं के भीतर लगातार आउटपुट बनाए रखकर अपनी पूरी क्षमता से संचालित होती है।