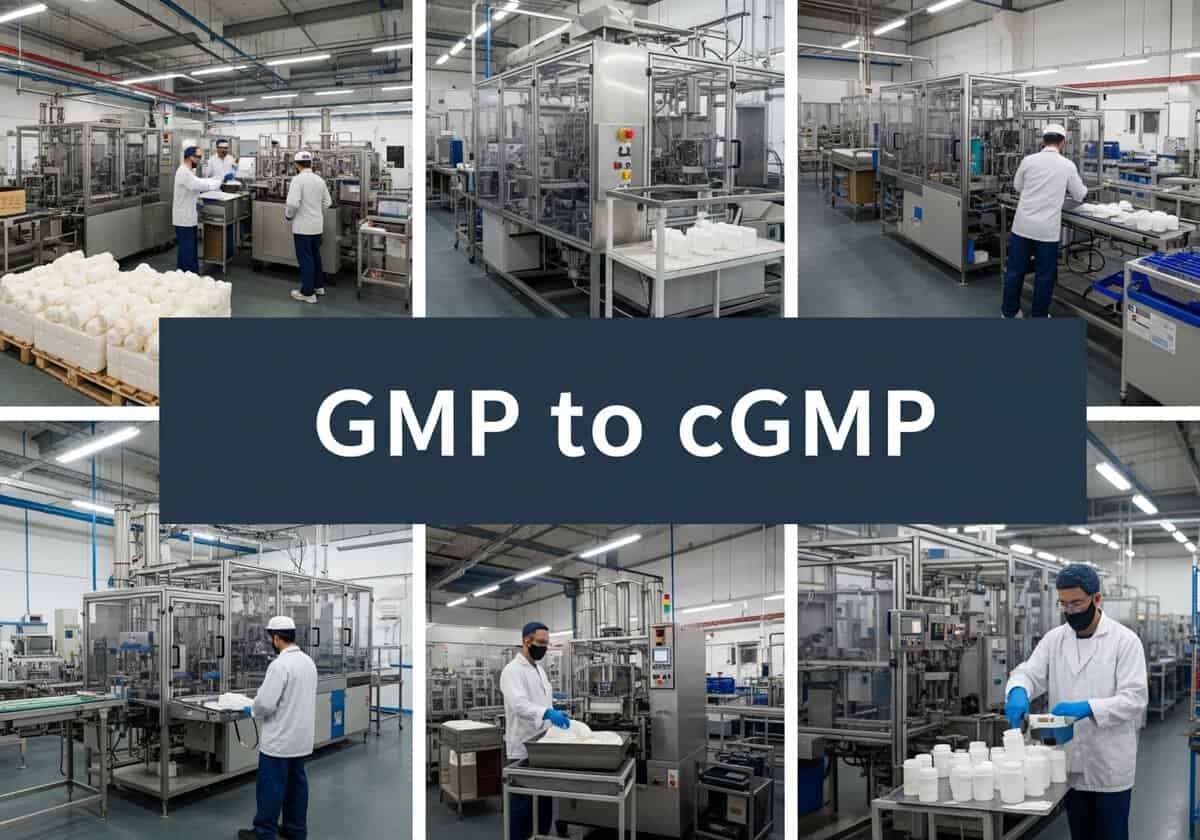
Good Manufacturing Practice, or GMP, is the universal standard for quality production. It is a set of rules to ensure that products like medicines, food, and medical devices are made consistently and safely, batch after batch. The central idea is simple: quality cannot be inspected into a product at the end of the line. Instead, it debe be built into every step of the manufacturing process, from the raw materials that arrive at the loading dock to the final package that leaves it.
La "c" de cGMP significa "Actual". Esta letra introduce un requisito crítico y dinámico. Si bien las BPM constituyen el reglamento fundamental, las cGMP obligan legalmente a los fabricantes a utilizar las tecnologías, los sistemas y los conocimientos científicos más actualizados disponibles en la actualidad. Un proceso que era perfectamente aceptable según las normas BPM hace una década podría no superar una inspección de cGMP ahora si desde entonces han surgido métodos mejores y más fiables. Esto obliga a las empresas a mejorar continuamente.
Conclusiones Clave
- La distinción entre GMP y cGMP es ahora académica; la expectativa es universal.
- La gestión de riesgos de calidad (QRM) es el motor, no el papeleo ni el PLM.
- La integridad de los datos es un foco principal de auditoría.
- El error humano es un síntoma, no la causa raíz. Atribuir una desviación a un error humano es una señal de alerta de un sistema de calidad deficiente.
- La Tecnología Analítica de Procesos (TAP) representa la transición de las pruebas a la garantía en tiempo real. La "c" de las buenas prácticas de fabricación actuales (cGMP) se ejemplifica con la TAP.
- La supervisión de los proveedores se basa en datos, no solo en auditorías.
- La Persona Cualificada (PC) representa una responsabilidad crítica específica de la UE.
- El Estrategia de control de la contaminación (CCS) is the new cornerstone of sterile manufacturing.
Los 10 principios básicos de las buenas prácticas de fabricación (BPF)
Las BPM no son solo un conjunto de normas, sino una mentalidad de calidad basada en diez principios fundamentales. Estos principios se combinan para crear un sistema sólido que garantiza la calidad integrada en cada etapa del producto, en lugar de simplemente evaluarse al final.
1. Redactar procedimientos e instrucciones de trabajo paso a paso
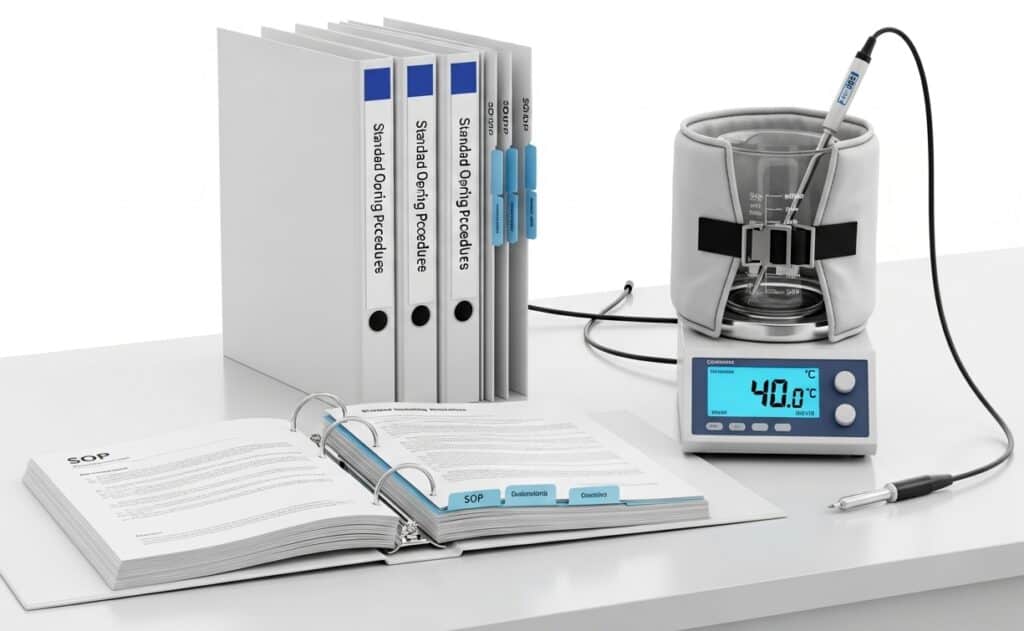
La base de las BPM es garantizar que todos los procesos estén claramente definidos y documentados. Este principio exige la creación de Procedimientos Operativos Estándar (POE) detallados e inequívocos para cada tarea crítica. El objetivo es garantizar que las operaciones se realicen de forma consistente y correcta en todo momento, independientemente de quién las realice. Esto elimina la ambigüedad y proporciona una referencia clara para la capacitación y la ejecución.
Ejemplo de aplicación: La empresa “PharmaBlend Inc.” fabrica un medicamento líquido sensible a la temperatura. Su POE para el “Control de Temperatura del Tanque de Preparación” (SOP-MFG-101) especifica no solo la temperatura objetivo (40 °C ± 2 °C), sino también la secuencia exacta para el encendido de la camisa de calentamiento, la velocidad de aumento de temperatura (sin superar los 5 °C por minuto), la sonda calibrada específica para la monitorización y las medidas a tomar si la temperatura sobrepasa los límites.
Consejo: En lugar de redactar POE monolíticos, utilice un enfoque modular. Cree POE "maestros" para procesos complejos que hagan referencia a documentos de instrucciones de trabajo más breves y específicos de cada tarea para cada paso (p. ej., calibrar un sensor específico, operar una válvula). Esto facilita las actualizaciones: si se reemplaza un solo equipo, solo necesita revisar una pequeña instrucción de trabajo en lugar de todo el POE del proceso, lo que reduce significativamente el tiempo de revisión y aprobación y minimiza el riesgo de introducir errores en secciones no relacionadas.
2. Siga los procedimientos e instrucciones meticulosamente
Tener procedimientos documentados no tiene sentido si no se siguen. Este principio exige un estricto cumplimiento de los POE escritos sin desviaciones. Si es necesario realizar una desviación, debe documentarse formalmente, justificarse y aprobarse mediante un proceso de control de cambios definido. Esto garantiza que cualquier desviación del estándar se controle, se evalúe su riesgo y se registre para su trazabilidad.
Consejo: Implementar una métrica de "correcto a la primera" (RFT) para la ejecución del procedimiento, que se rastrea durante la revisión del registro del lote. Cuando se producen desviaciones debido al incumplimiento, no se limite a volver a capacitar al operador. Realice un análisis de la causa raíz centrado en el procedimiento. usabilidad (Un enfoque de factores humanos). ¿La instrucción fue ambigua? ¿La secuencia fue ilógica? ¿Es difícil acceder a la herramienta necesaria? Mejorar el procedimiento en sí es una acción correctiva y preventiva (CAPA) a largo plazo más eficaz que simplemente culpar al error humano.
3. Documentar el trabajo con prontitud y precisión
Este es el principio de que "si no se escribió, no ocurrió". Todas las actividades, desde la recepción de las materias primas hasta el envío del producto final, deben documentarse en tiempo real. Esto incluye el registro de datos, firmas, fechas y cualquier observación. Una documentación precisa y actualizada proporciona un historial completo y trazable de un lote (conocido como Registro de Lote o Registro del Historial del Dispositivo), esencial para investigar desviaciones, solucionar problemas y comprobar el cumplimiento durante una auditoría.
Consejo: Al diseñar registros de lotes (en papel o electrónicos), incorpore comprobaciones de integridad de datos directamente en los campos. Por ejemplo, en lugar de un espacio en blanco para la "Hora de finalización", estructúrelo para que requiera una hora de inicio y una hora de finalización, con una comprobación automatizada o manual para garantizar que la duración sea coherente con el paso del proceso. Para entradas críticas, utilice la verificación por segunda persona, pero asegúrese de que el verificador esté capacitado para ello. volver a realizar el cálculo crítico o verificar la configuración, no solo “marcar la casilla”.
Diferencia entre DMR y DHR:
- El registro maestro del dispositivo, o DMR, es la receta maestra para un dispositivo médicoEs una compilación formal y controlada de todas las instrucciones, especificaciones y procedimientos necesarios para producir un producto consistente. El DMR contiene todo, desde los planos de diseño y las especificaciones de los materiales hasta las instrucciones detalladas de fabricación, los métodos de control de calidad, el etiquetado y los requisitos de embalaje. Considérelo como el plano completo; define exactamente cómo debe fabricarse el dispositivo, de principio a fin.
- El registro del historial del dispositivo, o DHR, Es la prueba de que un lote, lote o unidad individual se fabricó según la receta. Es el registro de producción completo. El DHR contiene las fechas específicas de fabricación, las cantidades producidas, los resultados de las pruebas de ese lote e información de trazabilidad, como los números de serie o de lote. Si bien el DMR es el manual de instrucciones aplicable a todas las unidades, el DHR es la evidencia histórica que demuestra que una producción específica siguió esas instrucciones y cumplió con todos los criterios de aceptación.
4. Valide su trabajo y proceso
La validación es la prueba documentada de que un proceso, sistema o equipo produce consistentemente el resultado esperado. Este principio exige que los fabricantes demuestren que sus procesos son fiables y están bajo control. Esto incluye la validación de los procesos de fabricación, los métodos de análisis, los procedimientos de limpieza y los sistemas informáticos para garantizar que sean adecuados para su propósito previsto.
En la práctica, IQ OQ PQ process validation is how a company produces that documented proof: installation, operational and performance checks of each system are signed off before routine production starts. Smaller sites often begin with IQ and OQ validation of new equipment, then complete the performance step during the first production batches.
Consejo: Adopte un enfoque de ciclo de vida para la validación basado en la norma ASTM E2500. En lugar de tratar la validación como un evento único, intégrela con la Calidad por Diseño (QbD). Defina un "espacio de control" durante el desarrollo del proceso y utilice el ejercicio de validación (Rendimiento del proceso Calificación (PPQ) no solo para confirmar el funcionamiento del proceso, sino también para verificar que se mantiene dentro de este estado de control. Esto cambia el enfoque de un simple evento de aprobado/reprobado a una demostración de comprensión y control continuos del proceso, algo muy valorado por los reguladores.
For this stage, we suggest our very complete reading on IQ OQ PQ Validación de procesos:
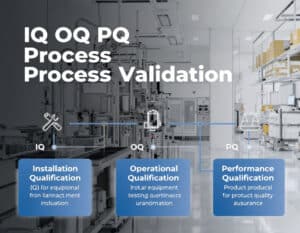
Consejo de experto: La validación se está convirtiendo en un ciclo de vida continuo, no en un evento único. La mentalidad de los “tres lotes exitosos” se está volviendo obsoleta. Las cGMP exigen un enfoque de ciclo de vida Para garantizar que el proceso permanezca en un estado de control durante toda su vida comercial:
- un diseño de proceso robusto (Etapa 1)
- cualificación formal (Etapa 2)
- y un programa de Verificación Continua del Proceso (Etapa 3)
5. Diseñar, construir y mantener adecuadamente las instalaciones y los equipos
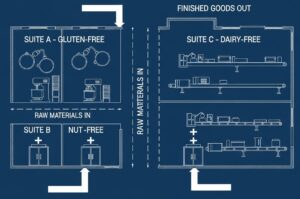
El entorno físico y las herramientas utilizadas son fundamentales para la calidad del producto. Este principio exige que las instalaciones estén diseñadas para evitar la contaminación cruzada y las confusiones. Los equipos deben estar diseñados para su uso previsto, ser fáciles de limpiar y estar correctamente calibrados y mantenidos.
La disposición, el flujo de aire y el flujo de materiales deben diseñarse lógicamente para proteger el producto, como por ejemplo, un flujo unidireccional para el personal y los materiales. Las materias primas entran por un extremo y se mueven a través de salas de procesamiento dedicadas con presión positiva de aire. presión Los productos diferenciales y los productos terminados salen por el otro extremo. No hay cruces entre las materias primas y los productos terminados, y el personal debe pasar por esclusas de aire para ingresar a las áreas de producción, lo que minimiza el riesgo de contaminación cruzada.
Consejo: Al diseñar una nueva instalación o modificar una antigua, utilice modelado 3D y recorridos de realidad virtual (RV) con un equipo multifuncional (que incluya operadores, mantenimiento y control de calidad) antes de que comience la construcción. Esto le permite identificar ergonómico Es preferible abordar los problemas, los flujos de materiales ineficientes y las áreas difíciles de limpiar (por ejemplo, tuberías inaccesibles, ubicación incómoda de los equipos) en la etapa de diseño, donde los cambios son económicos, en lugar de hacerlo después de que la instalación esté construida, cuando resultan prohibitivamente caros.
6. Mantener un buen orden y higiene
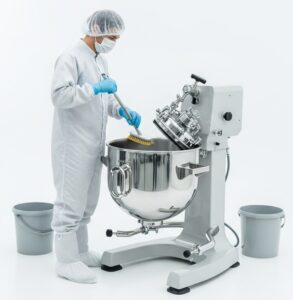
La contaminación es un riesgo importante en la fabricación. Este principio exige mantener un alto nivel de limpieza e higiene en toda la instalación. Esto incluye estándares de higiene personal para los empleados (por ejemplo, vestimenta adecuada), programas documentados de limpieza y desinfección de las instalaciones y los equipos, y programas de control de plagas. El objetivo es proteger el producto de la contaminación física, química y microbiano contaminantes.
Ejemplo de aplicación: El procedimiento de limpieza de un recipiente mezclador no se limita a un simple lavado con detergente. Es un proceso validado de varios pasos: preenjuague con agua purificada, lavado con una concentración específica de un agente de limpieza validado durante un tiempo determinado, enjuague final con agua para inyección (WFI) y, finalmente, una prueba de hisopado para detectar residuos químicos y microbianos que confirme la limpieza del recipiente antes de preparar el siguiente lote.
Nota: la limpieza es diferente a la desinfección. (consulte otros artículos sobre esto).
Consejo: Implemente un programa sólido de monitoreo ambiental (EM) que vaya más allá del muestreo rutinario. Utilice los datos de EM para crear gráficos de análisis de tendencias y mapas de calor de sus instalaciones. Un aumento repentino en los recuentos microbianos en un área no es solo una desviación que debe corregirse; es un punto de referencia. Utilice estos datos de forma proactiva para identificar puntos críticos, evaluar la eficacia de los procedimientos de limpieza a lo largo del tiempo y ajustar la frecuencia de las tareas de saneamiento en función del riesgo y los datos, en lugar de un programa fijo y arbitrario.
7. Incorporar la calidad a todo el ciclo de vida del producto
Este principio enfatiza que la calidad no es solo responsabilidad del departamento de Control de Calidad (CC). Debe integrarse en cada etapa, desde la investigación y el desarrollo, pasando por la obtención de materias primas (calificación de proveedores), la fabricación, el envasado y la distribución. Implica un enfoque holístico donde cada departamento comprende su función en el mantenimiento de la calidad del producto.
Ejemplo de aplicación: “Precision Pills LLC” está desarrollando una nueva tableta. Durante la fase de I+D (mucho antes de la fabricación), aplican los principios de Calidad por Diseño (QbD). Identifican Atributos Críticos de Calidad (ACC), como la dureza de la tableta y la velocidad de disolución. Posteriormente, realizan experimentos para comprender cómo los Parámetros Críticos de Proceso (PPC), como la velocidad de la torreta y la fuerza de compresión, afectan a estos ACC. Este conocimiento se transfiere posteriormente a la fabricación, garantizando un proceso sólido y bien comprendido desde el primer día.
Consejo: Establecer un equipo formal de Transferencia de Tecnología que actúe como puente entre I+D, Ingeniería y Fabricación. Este equipo debe gestionar un "paquete de transferencia de conocimiento" que incluya no solo los parámetros del proceso, sino también... razón fundamental Detrás de ellos (el "porqué"). Este paquete debe detallar los experimentos fallidos, los límites del proceso y la comprensión científica del producto. Esto evita que el departamento de fabricación trate el proceso como una "caja negra" y permite una resolución de problemas más eficaz y una mejora continua posterior.
8. Realizar controles de calidad y auditorías
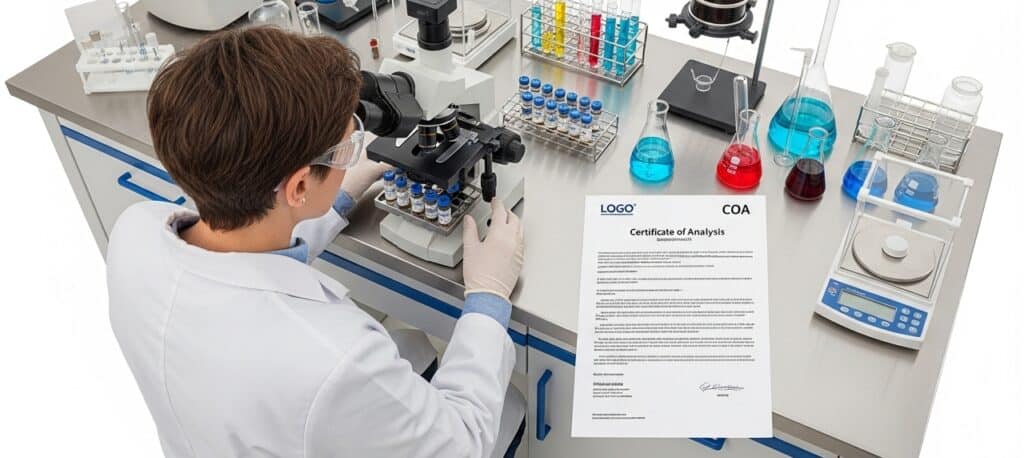
Es esencial contar con una unidad de Calidad independiente (que abarque los departamentos de Garantía de Calidad y Control de Calidad). Este principio garantiza la implementación de controles adecuados. Esto incluye el análisis de materias primas, muestras en proceso y productos terminados según especificaciones predefinidas. También implica la realización periódica de auditorías internas (autoinspecciones) para evaluar la eficacia del sistema de BPM y garantizar su correcta aplicación.
Ejemplo de aplicación: “SafeInjectables Corp.” recibe un envío de viales de un nuevo proveedor. Si bien el proveedor proporcionó un Certificado de Análisis (CoA) que demuestra que los viales cumplen con todas las especificaciones, el laboratorio interno de control de calidad realiza sus propias pruebas independientes de identidad y detección de defectos críticos (p. ej., grietas y dimensiones) en una muestra de los viales antes de que el envío se libere para su uso en producción. Esto verifica los datos del proveedor y protege contra posibles problemas de calidad.
Consejo: Estructure su programa de auditoría interna para que se base en procesos, no solo en departamentos. En lugar de auditar el "Departamento de Almacén", realice una auditoría del "Proceso de Control de Materiales", que seguiría el material desde la recepción, pasando por el almacenamiento en el almacén, la dispensación y la devolución al inventario. Este enfoque rompe los silos departamentales y proporciona una imagen mucho más clara de la salud y la eficiencia del sistema. de extremo a extremo proceso, que revela los riesgos que se producen en los puntos de transferencia entre departamentos.
9. Proteja los productos contra la contaminación
Este es un tema central que se superpone con otros principios, pero merece un enfoque específico. Implica el diseño de procesos e instalaciones para prevenir la contaminación del producto con cualquier sustancia extraña.
Esto incluye la prevención de la contaminación cruzada entre diferentes productos, la contaminación microbiana y la contaminación procedente del personal o del medio ambiente.
Medidas como sistemas de producción cerrados, vestimenta adecuada y manipulación controlada de materiales son aplicaciones clave de este principio.
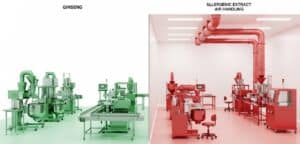
Ejemplo de aplicación: a facility, “MultiHerb Supplements,” produces both a ginseng supplement and a potent herbal extract known to be an allergen. To prevent cross-contamination, the allergenic extract is produced in a completely segregated suite with its own dedicated air handling system (HVAC) and equipment. All tools are color-coded red and are never allowed to leave the suite. This physical and procedural separation is critical to protecting other products.
Consejo: Vaya más allá de la segregación física e implemente una estrategia de "verificación de limpieza" para equipos compartidos basada en datos toxicológicos. Para cada producto, calcule el valor de Exposición Diaria Permitida (EDP). Utilice este EDP para establecer un límite de limpieza científicamente justificado y basado en la salud para los residuos del producto. Este enfoque basado en el riesgo es el estándar actual de la industria (promovido por la EMA) y es mucho más sólido que depender de límites antiguos y arbitrarios como "10 ppm" o "visiblemente limpio".
10. Capacitar y desarrollar personal competente
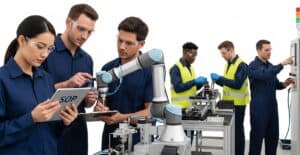
El factor humano suele ser el factor más crítico y variable en la fabricación. Este principio exige que todos los empleados estén debidamente capacitados para sus funciones específicas. La capacitación debe abarcar no solo los aspectos técnicos de su trabajo. trabajo (cómo operar el equipo), pero también los principios de las Buenas Prácticas de Fabricación (BPF) y las posibles consecuencias de no seguir los procedimientos. La competencia debe evaluarse y documentarse periódicamente.
Ejemplo de aplicación: Antes de que un operador de “CellTherapy Innovations” pueda trabajar de forma independiente en la etapa crítica de expansión del cultivo celular, debe completar un programa de calificación de varias etapas. Esto incluye la lectura de los POE, la observación de un operador cualificado, la realización de la tarea bajo supervisión directa y, finalmente, el procesamiento exitoso de varios lotes de prueba por su cuenta. Su supervisor y el departamento de control de calidad documentan y certifican su competencia en su expediente de capacitación oficial (obligatorio). en la mayoría de los sectores donde se aplican las BPM).
Consejo: Pasar de un sistema simple "basado en capacitación" a uno "basado en competencias". En lugar de simplemente documentar que un operador fue "capacitado" en un SOP, desarrollar una evaluación formal de competencias que les exija demostrar su habilidad y conocimiento. Esto podría incluir una prueba práctica (por ejemplo, "ensamblar correctamente y desmontar esta bomba de llenado («explíqueme los parámetros críticos de este paso y qué haría si se desviaran»). Esto crea un registro de cualificación mucho más sólido y garantiza una comprensión real, no solo la asistencia.
Alcance y aplicaciones de las BPM
El alcance de las BPM es amplio y abarca cualquier industria donde la calidad del producto pueda tener un impacto significativo en la salud y la seguridad del consumidor. La aplicación de los principios de las BPM se adapta a los riesgos específicos de cada industria.
1. Productos farmacéuticos y biotecnología Cubre la fabricación de todos los productos medicinales, incluidos los medicamentos recetados y los medicamentos de venta libre, vacunasy los ingredientes farmacéuticos activos (API). Esta es la aplicación más estricta de las BPM. Implica un control riguroso de las materias primas, el procesamiento aséptico (estéril) de los inyectables, una rigurosa validación del proceso, pruebas de estabilidad para determinar la vida útil y una "persona cualificada" en la UE responsable de certificar que cada lote cumple con todos los requisitos legales y de calidad antes de su liberación. Regulaciones como 21 CFR Parte 211 (EE. UU.) y EudraLex Volumen 4 (UE) rigen este sector. | 2. Dispositivos médicos Incluye todo, desde simples depresores de lengua hasta equipos complejos de soporte vital, como marcapasos y máquinas de resonancia magnética. La atención se centra en los controles de diseño, garantizando que el dispositivo esté diseñado para ser seguro y eficaz desde el principio. Las BPM para dispositivos médicos (a menudo denominadas Regulación del Sistema de Calidad o QSR) enfatizan la gestión de riesgos.ISO 14971), trazabilidad de componentes y mantenimiento de un Registro Maestro de Dispositivos (DMR) completo y un Registro de Historial de Dispositivos (DHR). La regulación clave en los EE. UU. es 21 CFR Parte 820. |
3. Alimentos y bebidas Cubre el procesamiento, envasado y almacenamiento de alimentos humanos. Las BPM en la industria alimentaria se centran en prevenir la contaminación y garantizar la seguridad alimentaria. Sus principales aplicaciones incluyen Análisis de peligros y puntos críticos de control Sistemas (HACCP) para identificar y controlar los riesgos de inocuidad alimentaria, programas de gestión de alérgenos para prevenir el contacto cruzado, procedimientos de saneamiento y control de plagas. La Ley de Modernización de la Inocuidad Alimentaria (Ley de Seguridad Alimentaria) en los EE.UU. incorpora en gran medida los principios cGMP. | 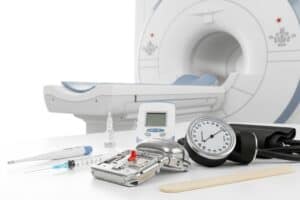 |
4. Cosméticos Incluye productos como maquillaje, lociones, champús y jabones. Aunque suelen ser menos estrictas que para los productos farmacéuticos, las BPM para cosméticos se centran en prevenir la contaminación microbiana, garantizar la estabilidad del producto y etiquetar correctamente los ingredientes. La norma ISO 22716 proporciona directrices específicas de BPM para la industria cosmética, que abarcan la producción, el control, el almacenamiento y el envío. | 5. Suplementos dietéticos Cubre vitaminas, minerales, hierbas y otros suplementos. Las BPM garantizan que los suplementos se produzcan sin contaminantes, estén etiquetados correctamente y contengan los ingredientes que afirman contener. Esto implica realizar pruebas de identidad de las materias primas, garantizar la correcta formulación y controlar la presencia de contaminantes como metales pesados y pesticidas. En EE. UU., esto se rige por el Título 21 del CFR, Parte 111. |
La Persona Calificada (QP)
En la Unión Europea, la Persona Cualificada (PC) actúa como el guardián final, legalmente obligado, de cada lote de medicamento.
Antes de que un lote pueda ser liberado para la venta o para su uso en un ensayo clínicoUn QP debe certificar personalmente que cumple con todos los requisitos reglamentarios. Esta certificación es una declaración formal de que el lote fue fabricado y probado de acuerdo con sus especificaciones. Marketing Autorización y los principios de las Buenas Prácticas de Fabricación (BPF). No se trata de una autorización corporativa, sino de una profunda responsabilidad personal y legal que recae sobre una persona designada, que debe ser un profesional colegiado, como un farmacéutico o químico, con amplia experiencia práctica.
Las responsabilidades del QP van mucho más allá de la revisión final de un registro de lote. Debe garantizar el correcto funcionamiento de todo el Sistema de Calidad Farmacéutica. Esto incluye verificar que todas las materias primas provengan de cadenas de suministro cualificadas, que los procesos de fabricación y análisis estén debidamente validados, que todas las desviaciones y cambios se hayan investigado y aprobado adecuadamente, y que se hayan realizado todas las auditorías necesarias.
El QP no realiza personalmente todas las tareas, pero es responsable, en última instancia, de los sistemas que las realizan. Debe tener un conocimiento exhaustivo de todo el proceso de fabricación y control, con autoridad para acceder a cualquier área o documento relevante y la facultad de detener una liberación si cualquier aspecto del cumplimiento está en duda.
Requisitos adicionales específicos de las cGMP
Basándose en los principios fundamentales de las BPM, las BPM actuales introducen un conjunto de requisitos más dinámicos, proactivos y tecnológicamente avanzados.
La “c” de “actual” no es meramente una sugerencia; es una expectativa legal y regulatoria de que los sistemas de un fabricante sean de última generación.
1. Gestión proactiva de riesgos de calidad (GRC)
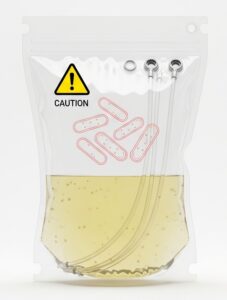
While basic GMP implicitly involves managing risk, cGMP mandates the use of a formal, systematic, and proactive process for managing risks to product quality throughout the ciclo de vida del producto. This is not just about reacting to failures but about anticipating and preventing them. This principle is heavily guided by the international standard ICH Q9.
Ejemplo de aplicación: la ficción “Productos biológicos de próxima generaciónLa empresa está desarrollando un nuevo anticuerpo monoclonal. Durante el desarrollo del proceso, realizan un análisis formal de modos y efectos de fallas (FMEA) en su proceso de biorreactor. Identifican la "contaminación bacteriana" como un modo de fallo crítico con una puntuación de alto riesgo. Para controlar este riesgo de forma proactiva, diseñan el proceso para utilizar bolsas de biorreactor desechables preesterilizadas en lugar de un reactor tradicional de acero inoxidable, que requeriría una validación de esterilización in situ (SIP) más compleja y arriesgada. Esta elección de diseño es resultado directo del proceso QRM (la eliminación de residuos plásticos no es el tema aquí).
Consejo: Integrate your QRM system directly into your Change Control and Deviation Management systems. For every change or deviation, require a documented Evaluación de riesgos that determines the scope of validation, testing, and regulatory action needed. This creates a scientifically sound and legally defensible rationale for your decisions, allowing you to justify why a minor change only required limited testing, while a major change required a full re-validation and submission to a regulatory agency.
2. Implementación de un Sistema de Calidad Farmacéutica (SFC)
Las cGMP exigen más que un simple conjunto de procedimientos de control de calidad. Exigen un sistema de gestión integral que conecte los principios de las BPM con los objetivos comerciales de la empresa para impulsar la mejora continua.
Guiados por ICH Pregunta 10El PQS garantiza que la alta dirección participe activamente y sea responsable de la calidad.
Consejo: Para demostrar la eficacia de su PQS a un auditor, vincule sus objetivos de calidad directamente con sus Indicadores Clave de Rendimiento (KPI). En lugar de simplemente registrar el "Número de Desviaciones", registre la "Tasa de Recurrencia de Desviaciones". Una tasa de recurrencia baja es un indicador poderoso. KPI que demuestra que su análisis de causa raíz y el sistema CAPA son efectivos en Previniendo problemas, que es el objetivo principal de un PQS maduro.
3. Uso de Tecnología Analítica de Procesos (PAT) y Control Avanzado de Procesos
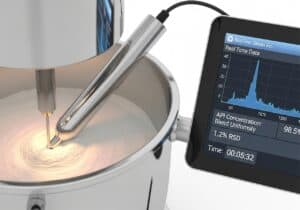
Esta es una piedra angular de la filosofía “Current”:
Las cGMP alientan y esperan cada vez más que los fabricantes dejen de depender únicamente del análisis de muestras de productos terminados. En su lugar, deberían utilizar tecnología moderna para supervisar y controlar el proceso de fabricación en tiempo real, garantizando así la calidad del producto en cada etapa.
Ejemplo de aplicación: while a traditional GMP process for tablet blending involves mixing powders for a fixed time (e.g., 20 minutes) and then taking a few samples to a lab for testing, the cGMP approach would use an in-line Near-Infrared (NIR) espectroscopia probe directly inside the blender. The probe continuously measures the blend’s uniformity in real-time. The blending process is stopped not based on time, but at the precise moment the NIR data confirms the blend has achieved the validated state of homogeneity, ensuring perfect results for every batch.
Consejo: Al implementar un nuevo instrumento PAT, utilice un enfoque de "sombra" para los primeros 10 a 20 lotes. Ejecute el sistema PAT y recopile los datos en tiempo real, pero continúe tomando todas las decisiones de calidad (p. ej., liberación de lotes) con base en su método fuera de línea validado y existente. Esto le permite construir un modelo de datos robusto y demostrar la confiabilidad del sistema PAT en un entorno de bajo riesgo antes de validarlo formalmente mediante el control de cambios para reemplazar el método anterior, menos eficiente.
4. Integridad de datos absoluta y cumplimiento de la norma 21 CFR Parte 11
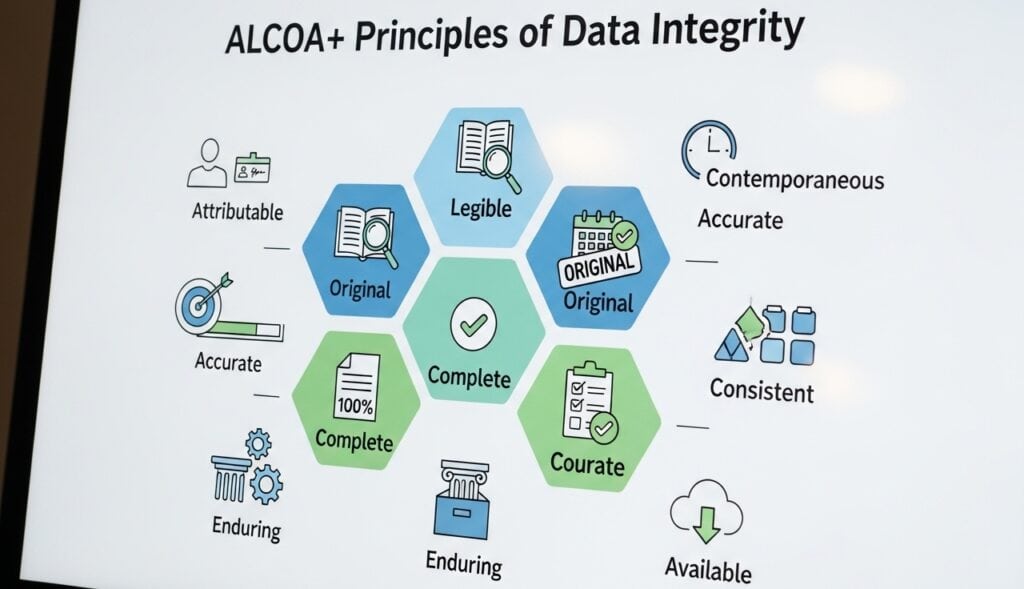
Si bien las GMP siempre han requerido registros precisos, las cGMP ponen un enfoque intenso en la integridad de electrónico datos. Con el auge de los sistemas informáticos,
Los reguladores exigen una garantía absoluta de que los datos estén protegidos contra alteraciones, eliminaciones o pérdidas accidentales o intencionadas durante todo su ciclo de vida. Esto suele resumirse en los principios ALCOA+ (Atribuible, Legible, Contemporáneo, Original, Preciso, Completo, Consistente, Duradero y Disponible).
Ejemplo de aplicación: Un laboratorio de “DataSecure Labs” utiliza un sistema de cromatografía (HPLC). Una configuración básica de BPM permite imprimir los resultados desde un ordenador independiente. La configuración conforme a las BPM actuales cuenta con el software de HPLC conectado en red y totalmente conforme con el Título 21 del Código de Regulaciones Federales (CFR), Parte 11. Un analista no puede iniciar sesión sin un nombre de usuario y una contraseña únicos. Todos los datos sin procesar se guardan directamente en un servidor seguro y no se pueden eliminar ni sobrescribir. Cada acción, incluido el cambio de un parámetro de integración, se registra automáticamente en un registro de auditoría permanente, con fecha y hora, que no se puede modificar.
Consejo: Desafíe activamente sus propios sistemas realizando "pruebas negativas" o una "auditoría hostil". Instruya a un miembro del equipo con conocimientos técnicos para que intente comprometer intencionalmente la integridad de los datos de un sistema. ¿Puede modificar la hora del sistema para retroceder un análisis? ¿Puede eliminar un resultado fallido sin que el registro de auditoría lo muestre? ¿Puede eludir el sistema de inicio de sesión? Estos ejercicios imitan lo que un regulador astuto podría investigar y son la forma más rápida de encontrar y corregir vulnerabilidades.
5. Una cultura demostrable de mejora continua
En esencia, las cGMP no son un objetivo estático, sino un proceso continuo. Los reguladores esperan un sistema formal donde los datos de todas las fuentes (monitoreo de procesos, desviaciones, quejas, auditorías internas) se recopilen, registren y utilicen activamente para impulsar mejoras significativas en los procesos y sistemas.
El objetivo es evolucionar y volverse más eficiente y confiable con el tiempo.
Ejemplo de enfoque cGMP: Una línea de fabricación experimenta una alarma leve recurrente en una máquina de sellado. Una respuesta básica de BPM sería documentar la alarma y reiniciarla cada vez. La respuesta de BPMc es que, tras la tercera ocurrencia, su PQS activa automáticamente una CAPA formal. Un equipo interdisciplinario investiga la tendencia, determina que la causa raíz es una ligera variación en el material de aluminio de un proveedor y trabaja con este para ajustar las especificaciones del material. Posteriormente, monitorean la frecuencia de alarmas durante los siguientes seis meses para verificar la eficacia de la solución.
Consejo: Cree un sistema de “alimentación” formal a partir de su Anual Reseña del producto (APR) o Revisión de Calidad del Producto (RQP) directamente en su programa de mejora continua. No permita que la RQP sea solo un documento archivado. Exija que cada RQP identifique al menos una oportunidad específica, basada en datos, para la mejora de procesos o la reducción de riesgos para el próximo año. Esto vincula formalmente el cumplimiento normativo con la mejora proactiva y prospectiva de procesos.
Comparación de GMP y cGMP
| BPF | cGMP | |
| Principio y objetivo fundamentales | A comprehensive quality system to ensure products are consistently produced and controlled according to established standards. The fundamental goal is to build quality into the diseño de producto and manufacturing process to minimize risks that cannot be eliminated by testing the final product alone. | |
| Énfasis clave | Establece los requisitos mínimos fundamentales, reconocidos internacionalmente, para la fabricación de calidad. Es el estándar de referencia. | La "c" de Actual exige legalmente que los fabricantes utilicen tecnologías, sistemas y enfoques científicos actualizados y de vanguardia. Es un estándar proactivo y en constante evolución. |
| Naturaleza de las normas | Proporciona una base estable y codificada. Si bien se actualiza periódicamente, se centra en el cumplimiento de las normas establecidas y documentadas. | Dinámico y en constante evolución. Requiere que las empresas monitoreen activamente los avances del sector e implementen sistemas modernos de control de calidad para mantener el cumplimiento normativo. Lo que ayer cumplía, mañana podría no cumplirlo. |
| Reglamentos primarios y órganos rectores | Este término se utiliza a nivel mundial y representa un estándar internacional armonizado. | Este término específico es el estándar legal oficial aplicado por la FDA de EE. UU. Sin embargo, el principio de estar “actualizado” es una expectativa de la mayoría de los principales organismos reguladores. |
| unión Europea | La Agencia Europea de Medicamentos (EMA) aplica las BPM a través de EudraLex – Volumen 4, que proporciona directrices detalladas para productos medicinales para uso humano y veterinario. | Si bien no se utiliza el término “cGMP”, la expectativa de estar actualizado está incorporada en EudraLex y se aplica durante las inspecciones. |
| Estados Unidos | La Administración de Alimentos y Medicamentos de los Estados Unidos (FDA) utiliza el término cGMP para enfatizar que las regulaciones son flexibles y requieren tecnologías actuales. Las regulaciones clave incluyen:
| |
| Organismos internacionales | La Organización Mundial de la Salud (OMS) establece normas globales de BPM, a menudo adoptadas por países que no cuentan con marcos regulatorios propios y amplios. El Consejo Internacional de Armonización (ICH) elabora directrices (p. ej., la ICH Q7 para API) para armonizar las normas entre la UE, EE. UU. y Japón. | Estos organismos promueven los principios de mejora continua y sistemas de calidad modernos que son fundamentales para la filosofía cGMP. |
| Campos de aplicación |
| |
| Implicación práctica para las empresas | Se centra en contar con sistemas sólidos y documentados: procedimientos operativos estándar (SOP), capacitación del personal, calificación de equipos y mantenimiento meticuloso de registros. | Requiere que todo esté bajo las BPM, además de una cultura proactiva de mejora continua. Esto incluye la implementación de controles de procesos avanzados, métodos de análisis modernos, una sólida Gestión de Riesgos de Calidad (GRC) y un sistema integral de Acciones Correctivas y Preventivas (ACP). |
| Costo e inversión | Implica el costo estándar y necesario de establecer y mantener sistemas de calidad, instalaciones y capacitación del personal que cumplan con las normas. | A menudo requiere una inversión mayor y más continua en nueva tecnología, equipos analíticos avanzados, estudios de validación continuos y capacitación especializada para garantizar que los procesos se mantengan a la vanguardia. |
Ejemplo detallado de fabricación (Llenado aséptico) | Proceso: Una línea de llenado aséptico antigua en una sala limpia convencional de grado A/B. Los operadores, vestidos con bata, realizan intervenciones manuales frecuentes (p. ej., carga de tapones, desatasco). El monitoreo ambiental se realiza periódicamente mediante placas de sedimentación y muestreo de aire al inicio y al final del lote. Regulación: cumple con la letra escrita de las regulaciones GMP más antiguas (por ejemplo, una versión anterior del Anexo 1 de EudraLex). Validación: El proceso se validó hace años con llenados de medios exitosos; la revalidación se realiza según un cronograma fijo (por ejemplo, cada dos años) sin un enfoque moderno basado en riesgos. Documentación: Los registros de lotes meticulosos en papel documentan todos los pasos, intervenciones y resultados del monitoreo periódico. (Podría no cumplir con los criterios cGMP debido al alto riesgo de contaminación por intervenciones manuales y la falta de datos de procesos continuos y en tiempo real posibles con las tecnologías actuales) | Proceso: Una moderna línea de llenado aséptico que utiliza un sistema de barrera de acceso restringido (RABS) o aislador totalmente automatizado. Los sistemas robóticos gestionan todas las transferencias de material y las intervenciones se realizan únicamente a través de puertos para guantes, minimizando así el contacto humano. Se integran sistemas de monitorización continua de partículas en tiempo real, que proporcionan alertas inmediatas ante cualquier desviación ambiental. Regulación: se alinea con las expectativas actuales de la FDA y el Anexo 1 revisado de EudraLex, que exigen enfoques basados en el riesgo y el uso de tecnología avanzada para garantizar la esterilidad. Validación: El proceso se valida mediante una evaluación de Gestión de Riesgos de Calidad (GRC) (ICH Q9) que identifica y mitiga proactivamente los riesgos de contaminación. La Tecnología Analítica de Procesos (TAP) puede utilizarse para monitorizar parámetros críticos en tiempo real. Documentación: Los registros electrónicos de lotes compatibles (21 CFR Parte 11) capturan automáticamente todos los parámetros del proceso y los datos de monitoreo continuo, brindando un registro de datos completo, en tiempo real y auditable que demuestra un estado constante de control. |
Conclusión
En la práctica, la distinción entre las BPM y las BPMc se difumina, ya que ambos sistemas comparten el mismo objetivo fundamental: fabricar productos que sean consistentemente seguros y eficaces. Las BPM establecen los principios esenciales, las reglas de juego permanentes. La «c» de las BPMc simplemente aclara la expectativa innegociable de que estos principios deben ejecutarse utilizando tecnología y conocimientos científicos de vanguardia.
Documents in this field are easier to read with a list of manufacturing terms and acronyms such as GMP, cGMP and PQS at hand.
Esto ya no es solo un concepto de la FDA estadounidense. Los organismos reguladores globales, incluso cuando sus textos oficiales solo mencionan "BPF", ahora lo interpretan universalmente como las Buenas Prácticas de Manufactura vigentes, y un auditor no aceptará un proceso obsoleto, independientemente de su cumplimiento con las normas de su época, sino que exigirá un proceso de autoevaluación y mejora en tiempo real.
En esencia, cGMP es GMP en acción, garantizando que la seguridad y la calidad del producto se mantengan al ritmo de la ciencia moderna.
Preguntas frecuentes
En una auditoría práctica, ¿en qué se diferencian las expectativas de un inspector sobre las “cGMP” de las regulaciones “GMP” escritas?
Un inspector espera comprobar no solo que usted siga sus procedimientos escritos (BPM), sino también que estos reflejen las mejores prácticas y la tecnología actuales de la industria (BPMc). Se preguntarán por qué utiliza un método analítico de hace 20 años cuando uno más preciso y fiable es ahora el estándar, o por qué confía en comprobaciones manuales cuando la verificación automatizada en línea es común. Auditan su conocimiento y adopción proactiva de los estándares de calidad modernos.
¿CGMP significa que debemos invertir constantemente en la tecnología más nueva o podemos justificar el uso de equipos más antiguos y validados?
Puede justificar sin duda el uso de equipos antiguos, pero la carga de la prueba recae sobre usted. Su justificación debe estar documentada y basada en el riesgo. Debe demostrar mediante una validación sólida, un mantenimiento riguroso, una monitorización intensiva y datos de tendencias que su sistema antiguo proporciona un nivel de garantía de calidad equivalente o superior. control de procesos En comparación con las alternativas modernas, si su proceso con equipos antiguos presenta una mayor tasa de desviación, no podrá defenderlo.
Más allá de los registros de auditoría, ¿cuáles son las brechas de integridad de datos “ocultas” más comunes en las que se centran los reguladores?
Los organismos reguladores están examinando rigurosamente las hojas de cálculo no controladas que se utilizan para los cálculos de BPM, el uso de credenciales de inicio de sesión compartidas en equipos independientes (como balanzas o medidores de pH) y la posibilidad de realizar pruebas en equipos analíticos que pueden eliminarse sin dejar rastro. Otro aspecto importante es la integridad de los metadatos: la información sobre los datos, como las marcas de tiempo y los identificadores de usuario, que debe estar vinculada de forma segura al registro original.
¿En qué se diferencia un Sistema de Calidad Farmacéutica (PQS) según la ICH Q10 de simplemente tener un departamento de control de calidad sólido?
Un departamento de control de calidad sólido garantiza la calidad; un sistema de gestión de la calidad del proceso (PQS, por sus siglas en inglés) la gestiona como un objetivo empresarial integral. La diferencia clave radica en la integración formal de la alta dirección y en el enfoque en el rendimiento de los procesos y la mejora continua. Un PQS asegura que las métricas de calidad influyan directamente en las decisiones empresariales (como la asignación de recursos y la planificación estratégica) y que la dirección revise e impulse activamente la eficacia del sistema, en lugar de delegar todos los asuntos de calidad al departamento de control de calidad.
¿Qué significa realmente un “enfoque de ciclo de vida” para la validación de procesos (según ASTM E2500) para un ingeniero?
Esto significa que la validación ya no es un ejercicio por lotes de "tres y listo". Es un proceso continuo. Para un ingeniero, esto significa: Etapa 1 (Diseño del proceso): usar Calidad por Diseño (QbD) para definir un proceso robusto y su espacio de control. Etapa 2 (Calificación del proceso): verificar que las instalaciones y el equipo sean adecuados para el propósito y que el proceso funcione de manera consistente dentro de su espacio definido (PPQ). Etapa 3 (Verificación continua del proceso): monitorear activamente el proceso durante la producción rutinaria usando control estadístico de procesos (SPC) to ensure it remains in a state of control for its entire commercial life.
¿Cuál es la diferencia práctica más significativa entre las BPM de la UE (EudraLex) y las BPM de EE. UU.?
La diferencia más significativa radica en la función de la Persona Cualificada (PC) en la UE. En EE. UU., la Unidad de Calidad tiene la autoridad para liberar un lote. En la UE, una PC designada específicamente debe certificar personalmente que cada lote se ha fabricado y probado de conformidad con todas las regulaciones y la autorización de comercialización antes de que pueda liberarse. Esto implica una enorme responsabilidad personal y legal para una sola persona.
Nuestro sistema CAPA cumple con las normas, pero los problemas suelen repetirse. ¿Cuál es la expectativa de las buenas prácticas de fabricación actuales (cGMP) para la eficacia de CAPA?
La expectativa de las cGMP es que verifique formalmente el funcionamiento de sus CAPA. Esto requiere incorporar una verificación de eficacia en su procedimiento CAPA. Esta verificación, realizada semanas o meses después de la implementación de la CAPA, debe proporcionar datos objetivos (p. ej., análisis de tendencias de las tasas de desviación, nuevos hallazgos de auditoría) para demostrar que se eliminó la causa raíz y que el problema no ha vuelto a ocurrir. Un CAPA cerrado sin esta verificación es una señal de alerta importante para los auditores.
¿Cómo ha evolucionado la expectativa de cGMP para la calificación de proveedores más allá de simplemente auditar al proveedor?
Las auditorías siguen siendo necesarias, pero las cGMP ahora exigen un enfoque más basado en datos y riesgos. Esto incluye el establecimiento de Acuerdos de Calidad formales que definan responsabilidades, la supervisión del desempeño del proveedor mediante métricas (p. ej., entrega puntual, tasas de desviación, calidad del material entrante) y la realización de análisis periódicos de materias primas para verificar el Certificado de Análisis (CoA) del proveedor. Debe demostrar una supervisión continua, no solo una certificación puntual.
Con la revisión del Anexo 1, ¿cuál es el cambio más grande en las cGMP en la fabricación estéril?
El cambio más importante es la exigencia de una Estrategia de Control de la Contaminación (ECC) formal e integral. Esta no se trata solo de un conjunto de POE, sino de un documento único e integral que justifica el diseño, los procesos y los programas de monitoreo de sus instalaciones con base en la gestión de riesgos. Le obliga a demostrar cómo todas sus medidas de control individuales (desde el uso de batas hasta la climatización y el diseño de procesos) funcionan en conjunto para prevenir la contaminación.
¿Por qué la Tecnología Analítica de Procesos (PAT) se considera un pilar de las cGMP modernas?
Porque PAT encarna el principio fundamental de las cGMP de incorporar la calidad, en lugar de probarla. Al proporcionar datos en tiempo real durante el proceso, PAT permite el control activo de los Parámetros Críticos del Proceso (PPC) para garantizar el cumplimiento de los Atributos Críticos de Calidad (ACC). Esto transforma la fabricación de un enfoque rígido y basado en recetas a un modelo flexible y basado en la ciencia, capaz de adaptarse a pequeñas variabilidades y garantizar un resultado consistente.
¿Cómo se debe tratar el “error humano” como causa raíz en un entorno de cGMP?
En un sistema cGMP maduro, el "error humano" rara vez es una causa raíz aceptable. Suele ser síntoma de un proceso o sistema defectuoso. Cuando ocurre un error, la investigación debe profundizar: ¿Fue confuso el procedimiento? ¿Fue inadecuada la capacitación? ¿El espacio de trabajo estaba mal diseñado (ingeniería de factores humanos)? ¿El operador estaba fatigado debido al exceso de horas extra? Un CAPA sólido abordará la falla subyacente del sistema, no solo volverá a capacitar al individuo.
La Revisión Anual de Producto (RPP) suele considerarse una tarea ardua. ¿Cuál es su propósito en las buenas prácticas de fabricación actuales?
Su propósito es ser una herramienta proactiva para la mejora continua. El PQR no debe ser simplemente un volcado de datos retrospectivo. Es una oportunidad formal para analizar los datos de un año (tendencias, desviaciones, cambios, resultados de estabilidad) para evaluar el estado y la consistencia de un proceso. Su resultado más importante debe ser una lista de CAPA recomendadas y mejoras de proceso para el año siguiente.
Related Readings
Enlaces externos en
Normas internacionales
- ISO 22716:2007 Buenas Prácticas de Fabricación (BPF) - Directrices sobre Buenas Prácticas de Fabricación
- FDA 21 CFR Partes 210 y 211: Buenas prácticas de fabricación actuales en la fabricación, procesamiento, envasado o almacenamiento de medicamentos
- ISO 13485:2016 Productos sanitarios - Sistemas de gestión de calidad - Requisitos para fines reglamentarios
(Pase el cursor sobre el enlace para ver nuestra descripción del contenido)
Glosario de términos utilizados
American Society for Testing and Materials (ASTM): una organización internacional de normalización que desarrolla y publica normas técnicas de consenso voluntario para materiales, productos, sistemas y servicios, destinadas a mejorar la calidad y la seguridad en diversas industrias.
Application Programming Interface (API): un conjunto de reglas y protocolos que permite que diferentes aplicaciones de software se comuniquen e interactúen entre sí, posibilitando la integración de funcionalidades y el intercambio de datos entre sistemas.
Attributable, Legible, Contemporaneous, Original, Accurate (ALCOA+): a set of principles ensuring data integrity in regulated environments, emphasizing that data must be traceable to its source, easily readable, recorded at the time of occurrence, in its original form, and precise in content.
Carbon Capture & Sequestration (CCS): un proceso que captura las emisiones de dióxido de carbono procedentes de fuentes como centrales eléctricas y procesos industriales, transportándolo para su almacenamiento subterráneo o utilizándolo en diversas aplicaciones, reduciendo así las concentraciones de gases de efecto invernadero en la atmósfera.
Certificate of Analysis (CoA): un documento emitido por un fabricante o laboratorio de pruebas que confirma las especificaciones, la calidad y el cumplimiento de un producto con las normas reglamentarias, detallando los resultados de las pruebas y los métodos utilizados para el análisis.
Code of Federal Regulations (CFR): una recopilación de las normas generales y permanentes publicadas por las agencias federales de los Estados Unidos, organizadas por tema en 50 títulos, que sirve como fuente legal oficial para las regulaciones federales.
Contamination Control Strategy (CCS): un enfoque sistemático para prevenir, detectar y mitigar la contaminación en entornos controlados, garantizando la calidad y seguridad del producto mediante procedimientos definidos, monitoreo y prácticas de gestión de riesgos.
Corrective Action and Preventative Action (CAPA): un enfoque sistemático para identificar, investigar y abordar no conformidades y problemas potenciales para prevenir su recurrencia y garantizar el cumplimiento de las normas regulatorias en los sistemas de gestión de calidad.
Corrective and Preventive Action (CAPA): Un enfoque sistemático para identificar, investigar y abordar las no conformidades con el fin de prevenir su recurrencia y eliminar posibles problemas, garantizando el cumplimiento de las normas reglamentarias y la mejora continua de los procesos y productos.
Cost and Freight (CFR): un contrato de transporte marítimo en el que el vendedor paga los gastos de transporte y flete para entregar la mercancía en un puerto específico, mientras que el comprador asume el riesgo y la responsabilidad del seguro y los costes una vez que la mercancía se carga en el buque.
Critical Control Points (CCP): Etapas específicas de un proceso donde se puede aplicar control para prevenir, eliminar o reducir los riesgos para la inocuidad alimentaria a niveles aceptables. Identificar estos puntos es esencial para un análisis de riesgos eficaz y la gestión de controles críticos en los sistemas de producción de alimentos.
current Good Manufacturing Practice (cGMP): un sistema que garantiza que los productos se produzcan y controlen de manera consistente de acuerdo con estándares de calidad, abarcando regulaciones y pautas para procesos de fabricación, instalaciones, equipos y personal para garantizar la seguridad, la calidad y la eficacia en las industrias farmacéutica, alimentaria y otras industrias reguladas.
Design for Manufacturability (DFM): Conjunto de prácticas de ingeniería destinadas a diseñar productos para simplificar y optimizar el proceso de fabricación, reduciendo los costes de producción, mejorando la calidad y minimizando el tiempo de comercialización, teniendo en cuenta las capacidades y limitaciones de fabricación durante la fase de diseño.
Device History Record (DHR): una compilación de registros que documenta el historial de producción de un dispositivo médico, incluidos los datos de fabricación, control de calidad y pruebas, garantizando el cumplimiento de los requisitos reglamentarios y facilitando la trazabilidad durante todo el ciclo de vida del dispositivo.
Device Master Record (DMR): una recopilación de documentos y especificaciones que proporcionan la información necesaria para producir un dispositivo médico, incluidas las especificaciones de diseño, los procesos de producción, las medidas de garantía de calidad y los requisitos de etiquetado, garantizando el cumplimiento de las normas regulatorias.
Failure Mode and Effects Analysis (FMEA): un método sistemático para evaluar modos de falla potenciales dentro de un sistema, proceso o producto, evaluar sus efectos sobre el desempeño y priorizar los riesgos para mejorar la confiabilidad y la seguridad a través de acciones correctivas.
Food and Drug Administration (FDA): una agencia federal del Departamento de Salud y Servicios Humanos de los Estados Unidos responsable de regular la seguridad alimentaria, los productos farmacéuticos, los dispositivos médicos, los cosméticos y los productos de tabaco para garantizar la salud y la seguridad públicas a través de la evaluación científica y la aplicación de las normas de cumplimiento.
Good Manufacturing Practice (GMP): Un sistema que garantiza la producción y el control constantes de los productos según los estándares de calidad, minimizando así los riesgos inherentes a la producción farmacéutica y las industrias afines. Abarca directrices para los procesos de fabricación, las condiciones de las instalaciones, la cualificación del personal y las prácticas de documentación para garantizar la seguridad y la eficacia de los productos.
Hazard Analysis and Critical Control Points (HACCP): un enfoque sistemático de la seguridad alimentaria que identifica, evalúa y controla los peligros en puntos críticos del proceso de producción para prevenir enfermedades transmitidas por los alimentos y garantizar la seguridad del producto.
Heating Ventilation and Air Conditioning (HVAC): Un sistema diseñado para regular el clima interior mediante el control de la temperatura, la humedad y la calidad del aire mediante procesos de calefacción, refrigeración y ventilación. Incluye componentes como hornos, aires acondicionados, conductos y termostatos para una gestión ambiental eficiente.
Heating, Ventilation, and Air Conditioning (HVAC): Un sistema diseñado para regular el clima interior controlando la temperatura, la humedad y la calidad del aire mediante procesos de calefacción, refrigeración y ventilación, garantizando así el confort y la seguridad en entornos residenciales, comerciales e industriales.
High-Performance Liquid Chromatography (HPLC): Técnica para separar, identificar y cuantificar los componentes de una mezcla haciendo pasar una muestra líquida a través de una columna rellena de material adsorbente sólido a alta presión, aprovechando las diferencias en la interacción entre la muestra y la fase estacionaria.
Installation Qualification (IQ): un proceso documentado para verificar que los equipos o sistemas estén instalados de acuerdo con las especificaciones, incluyendo la evaluación de los servicios públicos, las condiciones ambientales y el cumplimiento de los requisitos de diseño, garantizando la preparación para la calificación operativa.
International Organization for Standardization (ISO): Organismo internacional no gubernamental que desarrolla y publica normas para garantizar la calidad, la seguridad, la eficiencia y la interoperabilidad en diversas industrias y sectores, facilitando el comercio y la cooperación a nivel mundial. Fundado en 1947, está compuesto por organizaciones nacionales de normalización de los países miembros.
Key Performance Indicator (KPI): un valor medible que demuestra la eficacia con la que una organización está logrando objetivos comerciales clave, a menudo utilizado para evaluar el éxito en el logro de metas.
Magnetic Resonance Imaging (MRI): una técnica de imágenes médicas que utiliza fuertes campos magnéticos y ondas de radio para generar imágenes detalladas de las estructuras internas del cuerpo, particularmente de los tejidos blandos, mediante la detección de las señales emitidas por los núcleos de hidrógeno en presencia de un campo magnético.
Operational Qualification (OQ): un proceso de validación que garantiza que los equipos o sistemas funcionen de acuerdo con requisitos específicos dentro de límites definidos, confirmando que funcionan según lo previsto en su entorno operativo.
Partial Differential Equation (PDE): Una ecuación matemática que involucra múltiples variables independientes, una función desconocida y sus derivadas parciales. Describe fenómenos como la conducción de calor, el flujo de fluidos y la propagación de ondas, y a menudo requiere condiciones iniciales y de contorno específicas para su solución.
parts per million (ppm): Unidad de medida que representa la concentración de una sustancia en un millón de partes de otra, a menudo utilizada para cuantificar contaminantes en el aire, el agua o el suelo. Equivale a miligramos de sustancia por litro de solución o por kilogramo de material.
Performance Qualification (PQ): un proceso que verifica que un sistema o equipo funciona de acuerdo con requisitos específicos en condiciones del mundo real, garantizando que realiza consistentemente su función prevista dentro de límites predeterminados.
Product Lifecycle Management (PLM): un enfoque sistemático para gestionar el ciclo de vida de un producto desde su inicio, pasando por el diseño de ingeniería y la fabricación, hasta el servicio y la eliminación, integrando personas, procesos, datos y tecnología para mejorar la calidad del producto, reducir el tiempo de comercialización y mejorar la colaboración entre las partes interesadas.
Programmable Logic Controller (PLC): Un ordenador digital utilizado para la automatización de procesos industriales, que consta de una memoria programable para almacenar instrucciones, interfaces de entrada/salida para supervisar y controlar la maquinaria y un procesador para ejecutar algoritmos de control.
Qualified Person (QP): una persona con la educación, la experiencia y la autoridad necesarias para supervisar y garantizar el cumplimiento de los requisitos reglamentarios en la preparación y presentación de documentos técnicos, en particular en los sectores de minería y recursos, según lo definen las normas industriales pertinentes.
Root Cause Analysis (RCA): Un proceso sistemático para identificar los factores fundamentales que conducen a un problema o fracaso, con el objetivo de abordar y eliminar los problemas subyacentes en lugar de limitarse a tratar los síntomas.
Standard Operating Procedure (SOP): un conjunto de instrucciones paso a paso creadas para ayudar a los trabajadores a realizar operaciones rutinarias de manera consistente y eficiente, garantizando el cumplimiento de las regulaciones y los estándares de calidad.
Statistical Process Control (SPC): un método de control de calidad que emplea técnicas estadísticas para supervisar y controlar un proceso, garantizando que funcione a su máximo potencial identificando variaciones y manteniendo una producción constante dentro de límites específicos.