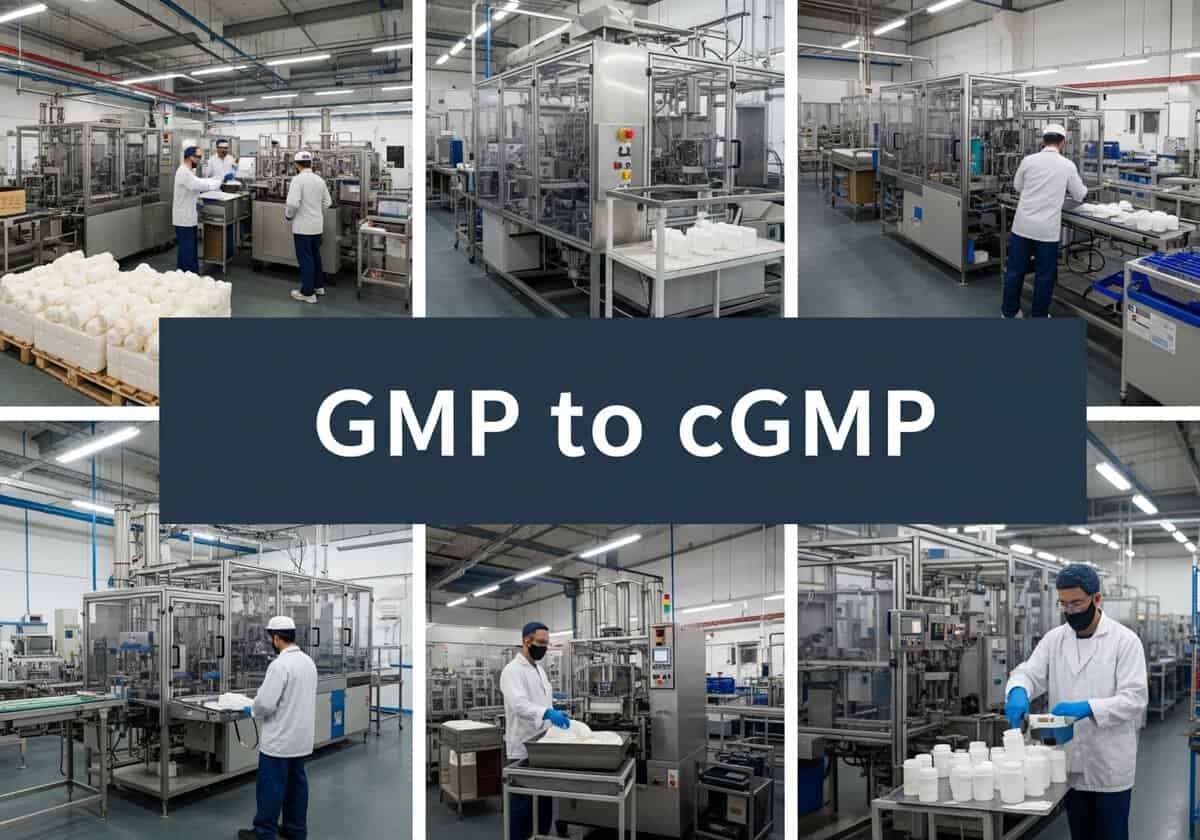
Good Manufacturing Practice, or GMP, is the universal standard for quality production. It is a set of rules to ensure that products like medicines, food, and medical devices are made consistently and safely, batch after batch. The central idea is simple: quality cannot be inspected into a product at the end of the line. Instead, it 必须 be built into every step of the manufacturing process, from the raw materials that arrive at the loading dock to the final package that leaves it.
cGMP 中的“c”代表“现行”(Current)。这个字母代表着一项关键且动态的要求。GMP 提供了基础规则,而 cGMP 则在法律上要求制造商使用当今最先进的技术、系统和科学知识。十年前完全符合 GMP 标准的生产流程,如果现在出现了更好、更可靠的方法,就可能无法通过 cGMP 检查。这迫使企业不断改进。
关键要点
- GMP 和 cGMP 的区别现在只是学术性的;期望是普遍的。
- 质量风险管理 (QRM) 是引擎,而不是文书工作或 PLM。
- 数据完整性是主要的审计重点。
- “人为错误”只是一种表象,而非根本原因。将偏差归咎于“人为错误”是质量体系薄弱的危险信号。
- 过程分析技术 (PAT) 体现了从测试到实时保证的转变。cGMP 中的“c”就是 PAT 的典型代表。
- 供应商监督是数据驱动的,而不仅仅是审计驱动的。
- 合格人员 (QP) 代表着欧盟特有的关键责任。
- 这 Contamination Control Strategy (CCS) is the new cornerstone of sterile manufacturing.
良好生产规范(GMP)的10项核心原则
GMP不仅仅是一套规则,更是一种建立在十项基本原则之上的质量理念。这些原则共同构成了一个强大的体系,确保产品质量在每个阶段都得到充分体现,而不仅仅是在产品最终阶段进行测试。
1. 编写分步程序和工作说明
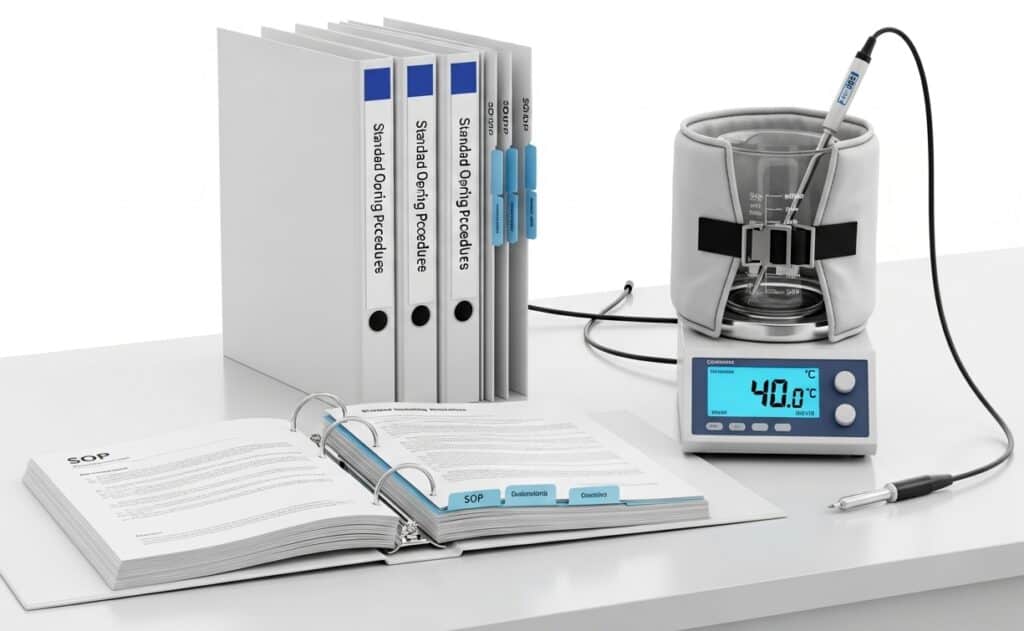
GMP 的基础是确保所有流程都清晰定义并记录在案。这一原则要求为每一项关键任务制定详细、明确的标准操作程序 (SOP)。目标是确保无论由谁执行任务,每次操作都能一致且正确地执行。这消除了歧义,并为培训和执行提供了清晰的参考。
应用示例: PharmaBlend Inc. 公司生产一种对温度敏感的液体药物。其“配制罐温度控制”标准操作规程 (SOP-MFG-101) 不仅规定了目标温度 (40°C ± 2°C),还规定了加热套的启动顺序、升温速率(每分钟不超过 5°C)、用于监测的特定校准探头,以及温度超调时应采取的措施。
提示: 与其编写单一的SOP,不如采用模块化方法。为复杂流程创建“主”SOP,其中每个步骤(例如,校准特定传感器、操作单个阀门)都引用较小的、针对特定任务的“工作指导”文档。这样可以更轻松地进行更新——如果更换了一件设备,只需修改一条小型工作指导,而无需修改整个流程SOP,从而显著减少审核和批准时间,并最大限度地降低将错误引入无关部分的风险。
2. 严格遵守程序和指示
如果不遵守书面程序,那么即使有记录也毫无意义。这一原则要求严格遵守书面标准操作程序 (SOP),不得有任何偏差。如有必要,必须通过既定的变更控制流程进行正式记录、论证和批准。这确保任何偏离标准的行为都得到控制、风险评估和记录,以便追溯。
提示: 实施“一次性成功”(RFT)指标来衡量流程执行情况,并在批次记录审核期间进行跟踪。当因不遵守流程而出现偏差时,不要仅仅重新培训操作员,而应进行以流程为重点的根本原因分析。 可用性 (人因工程方法)。指令是否含糊不清?操作顺序是否不合逻辑?所需工具是否难以获取?改进流程本身比简单地归咎于人为错误更为有效,是一种长期的纠正和预防措施 (CAPA)。
3. 及时准确地记录工作
这就是“没有记录,就等于没有发生”的原则。从原材料接收到最终产品运输,所有活动都必须实时记录。这包括记录数据、签名、日期和任何观察结果。准确、同步的记录提供了完整且可追溯的批次历史记录(称为批次记录或设备历史记录),这对于调查偏差、解决问题以及在审计期间证明合规性至关重要。
提示: 在设计批次记录(纸质或电子版)时,应将“数据完整性检查”直接纳入字段。例如,不要只在“结束时间”处留空,而应将其设计为要求填写开始时间和结束时间,并通过自动或手动检查来确保持续时间符合流程步骤的逻辑。对于关键条目,应使用“第二人验证”的签核方式,但要确保验证员接受过相关培训,能够 重新表演 关键计算或检查设置,而不仅仅是“勾选方框”。
DMR和DHR之间的区别:
- 设备主记录(DMR), 是 医疗器械它是一份正式的、受控的汇编,涵盖了生产一致产品所需的所有说明、规格和程序。DMR 包含从设计图纸和材料规格到详细制造说明、质量控制测试方法、标签和包装要求的所有内容。您可以将其视为完整的蓝图;它精确定义了设备从始至终的制造流程。
- 设备历史记录(DHR), 是特定批次、批号或单个单元实际按照该配方生产的证明。它是完整的生产记录。DHR 包含具体的生产日期、生产数量、该批次的测试结果以及序列号或批号等可追溯性信息。DMR 是适用于所有单元的说明手册,而 DHR 则是历史证据,证明某一特定生产运行遵循了这些说明并符合所有验收标准。
4.验证你的工作和流程
验证是指以文件形式证明某个流程、系统或设备始终如一地产生预期结果。该原则要求制造商证明其流程可靠且受控。这包括验证制造流程、分析测试方法、清洁程序和计算机化系统,以确保其符合预期用途。
实际上, IQ OQ PQ process validation is how a company produces that documented proof: installation, operational and performance checks of each system are signed off before routine production starts. Smaller sites often begin with IQ and OQ validation of new equipment, then complete the performance step during the first production batches.
提示: 采用基于 ASTM E2500 的生命周期验证方法。不要将验证视为一次性事件,而应将其与质量源于设计 (QbD) 相结合。在工艺开发过程中定义“控制空间”,并使用验证练习 (工艺性能 确认(PPQ)不仅要确认流程有效,还要验证其是否始终处于受控状态。这将重点从简单的“通过/失败”事件转移到展示对流程的持续理解和控制,而这正是监管机构高度重视的。
For this stage, we suggest our very complete reading on IQ OQ PQ Process Validation:
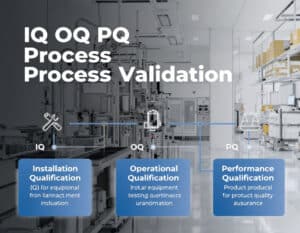
专家提示: 验证正在成为一个持续的生命周期,而不是一次性事件。 “三个成功批次”的思维模式已经过时了。 cGMP 要求生命周期方法 确保该过程在整个商业生命周期内保持受控状态:
- 稳健的流程设计(第一阶段)
- 正式资格(第二阶段)
- 以及持续过程验证程序(第 3 阶段)
5. 妥善设计、建造和维护设施和设备
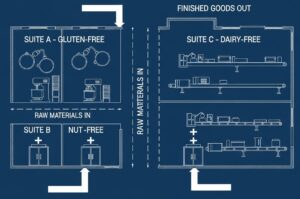
物理环境和所使用的工具对产品质量至关重要。这一原则要求设施的设计必须能够防止交叉污染和混淆。设备必须设计得符合其预期用途,易于清洁,并经过适当的校准和维护。
布局、气流和物料流都应经过合理设计,以保护产品,例如人员和物料的单向流动。原材料从一端进入,在正压通风的专用加工间内流动。 压力 差异物料从另一端排出,成品则从另一端排出。原材料和成品之间没有交叉路径,人员必须通过气闸才能进入生产区域,从而最大限度地降低了交叉污染的风险。
提示: 在设计新设施或改造旧设施时,施工开始前,应与跨职能团队(包括操作人员、维护人员和质量保证人员)一起使用 3D 建模和虚拟现实 (VR) 漫游。这有助于您识别问题。 人类工程学的 在设计阶段就应该发现问题,例如物料流动效率低下、难以清洁的区域(例如,难以接近的管道、不便的设备放置),此时修改成本较低,而不是在设施建成后再进行修改,因为那时修改成本会非常高昂。
6. 保持良好的家务和卫生
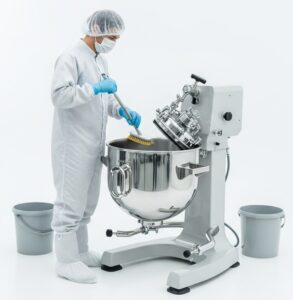
污染是生产制造中的一项重大风险。这一原则要求在整个生产设施内保持高度的清洁和卫生。这包括员工的个人卫生标准(例如,正确穿着防护服)、设施和设备的清洁消毒计划以及虫害控制方案。其目标是保护产品免受物理、化学和环境污染。 微生物 污染物。
应用示例: 混合容器的清洁程序不仅仅是“用清洁剂清洗”。它是一个经过验证的多步骤过程:用纯净水预冲洗,用特定浓度的经过验证的清洁剂清洗一段时间,用注射用水 (WFI) 进行最后冲洗,最后用拭子测试化学和微生物残留物,以证明容器在进行下一批生产之前确实干净。
注意:清洁不同于消毒 (请参阅有关此内容的其他文章)。
提示: 实施超越常规采样的强大环境监测 (EM) 计划。使用 EM 数据创建设施的趋势分析图表和热图。某个区域的微生物数量激增不仅仅是需要消除的偏差,而是一个数据点。主动利用这些数据识别“热点”,评估清洁程序随时间推移的有效性,并根据风险和数据调整消毒频率,而不是采用固定的、随意的时间表。
7. 将质量融入整个产品生命周期
这一原则强调,质量不仅仅是质量控制 (QC) 部门的职责。它必须融入到从研发到原材料采购(供应商资格认证)、制造、包装和分销的每个阶段。它需要一种整体方法,让每个部门都了解其在维护产品质量方面的作用。
应用示例: “Precision Pills LLC” 正在开发一款新型药片。在研发阶段(远早于生产阶段),他们运用质量源于设计 (QbD) 原则。他们确定关键质量属性 (CQA),例如药片硬度和溶出度。然后,他们进行实验,以了解关键工艺参数 (CPP),例如转盘转速和压制力,如何影响这些 CQA。这些知识随后被转移到生产环节,确保从第一天起就拥有一个稳健且易于理解的工艺流程。
提示: 建立一个正式的技术转移团队,作为研发、工程和制造之间的桥梁。该团队应该管理一个“知识转移包”,其中不仅包括工艺参数,还包括 基本原理 背后的原因(“为什么”)。这份文件包应该详细说明失败的实验、工艺界限以及对产品的科学理解。这可以防止制造部门将工艺流程视为“黑匣子”,并有助于更有效地进行故障排除并在后期持续改进。
8. 执行质量控制和审核
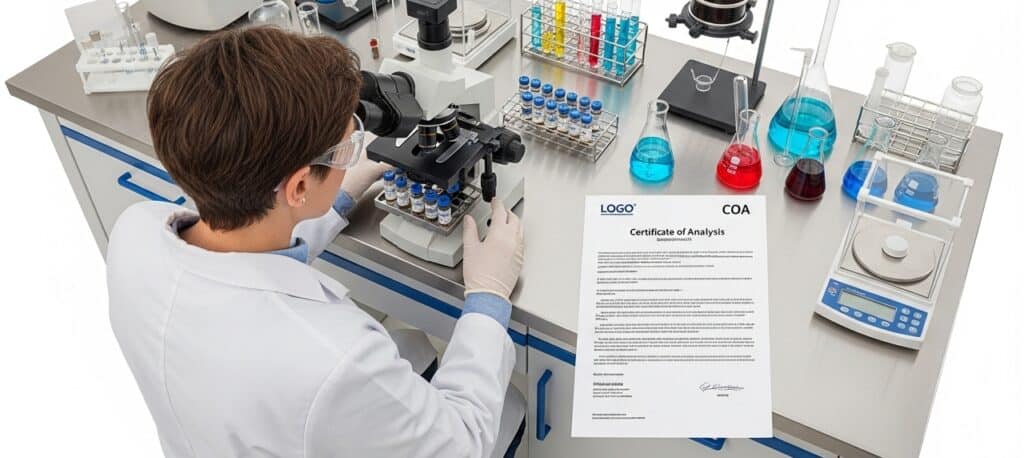
设立独立的质量部门(包括质量保证和质量控制)至关重要。这一原则确保实施适当的控制措施。这包括根据预先设定的规格测试原材料、生产过程中的样品和成品。此外,还涉及定期进行内部审核(自检),以评估 GMP 体系的有效性并确保其得到正确遵循。
应用示例: “SafeInjectables Corp.”从一家新供应商处收到一批小瓶。尽管供应商提供了分析证书 (CoA),证明小瓶符合所有规格,但其内部质量控制实验室在放行用于生产之前,仍对小瓶样品进行了独立的鉴别和关键缺陷测试(例如,裂纹和尺寸)。 这可以验证供应商的数据并防止潜在的质量问题。
提示: 将内部审计计划构建成基于流程而非仅仅基于部门的模式。与其审计“仓库部门”,不如审计“物料控制流程”,该流程将跟踪物料从接收、仓储、发放到退货的整个过程。这种方法打破了部门壁垒,能够更清晰地展现物料控制流程的运行状况和效率。 端到端 流程,揭示部门交接点出现的风险。
9. 保护产品免受污染
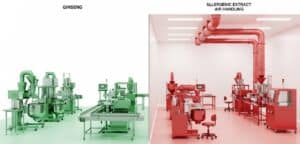
这是一个与其他原则重叠但值得单独关注的核心主题。它涉及设计流程和设施,以防止产品受到任何异物污染。
这包括防止不同产品之间的交叉污染、微生物污染以及人员或环境的污染。
封闭的生产系统、适当的防护服和受控的材料处理等措施是这一原则的关键应用。
应用示例: a facility, “MultiHerb Supplements,” produces both a ginseng supplement and a potent herbal extract known to be an allergen. To prevent cross-contamination, the allergenic extract is produced in a completely segregated suite with its own dedicated air handling system (HVAC) and equipment. All tools are color-coded red and are never allowed to leave the suite. This physical and procedural separation is critical to protecting other products.
提示: 超越简单的物理隔离,对共享设备实施基于毒理学数据的“清洁验证”策略。针对每种产品,计算其每日允许暴露量 (PDE) 值。利用该 PDE 值,建立科学合理、以健康为导向的产品残留清洁限值。这种基于风险的方法是目前的行业标准(由 EMA 推广),远比依赖“10 ppm”或“目测清洁”等过时的、武断的限值更为可靠。
10. 培养和发展高素质人才
在制造业中,人的因素往往是最关键且最不稳定的因素。这一原则要求所有员工都必须接受与其岗位相匹配的适当培训。培训内容不仅应涵盖技术方面,还应包括其他方面。 工作 (如何操作设备),以及GMP原则和不遵守程序可能造成的后果。必须定期评估并记录员工的能力。
应用示例: 在“CellTherapy Innovations”的操作员获准独立进行关键的细胞培养扩增步骤之前,他们必须完成一个多阶段的资格认证项目。这包括阅读标准操作规程 (SOP)、观察合格操作员、在直接监督下执行任务,以及最终成功独立处理多个“测试”批次。他们的资质将由其主管和质量保证部门记录并认证在其官方培训档案中(强制性 在大多数适用 GMP 的行业中)。
提示: 从简单的“基于培训”的系统转向“基于能力”的系统。与其仅仅记录操作员接受过标准操作程序 (SOP) 的“培训”,不如制定正式的能力评估,要求他们展示自己的技能和知识。这可能包括一项实际操作测试(例如,“正确组装和使用”)。 拆卸 这套灌装泵操作流程包括视频演示(“请向我解释一下这一步骤的关键参数,以及如果出现偏差您会怎么做”)。这样可以建立更完善的资格认证记录,确保考生真正理解操作步骤,而不仅仅是出席。
GMP的范围和应用
GMP 的范围非常广泛,涵盖了所有产品质量可能对消费者健康和安全产生重大影响的行业。GMP 原则的应用会根据每个行业的具体风险进行量身定制。
1. 制药和生物技术 涵盖所有药品的生产,包括处方药、非处方药等。 疫苗以及活性药物成分(API)。 这是GMP最严格的应用。它涉及对原材料的严格控制、注射剂的无菌处理、严格的工艺验证、稳定性测试以确定保质期,以及由欧盟的“合格人员”负责认证每批产品在放行前是否符合所有法律和质量要求。 21 CFR Part 211(美国)和 EudraLex Volume 4(欧盟)等法规管辖该行业。 | 2.医疗器械 包括从简单的压舌板到复杂的维持生命设备(如起搏器和核磁共振机器)的所有设备。 重点在于设计控制,确保设备从一开始就设计得安全有效。医疗器械良好生产规范 (GMP)(通常称为质量体系规范或 QSR)强调风险管理(ISO 14971)、组件的可追溯性,并维护完整的设备主记录 (DMR) 和设备历史记录 (DHR)。 美国的关键法规是 21 CFR Part 820。 |
3. 食品和饮料 涵盖人类食品的加工、包装和保存。 食品行业的GMP注重预防污染,确保食品安全。主要应用包括 危害分析和关键控制点 危害分析与关键控制点(HACCP)系统用于识别和控制食品安全危害,过敏原管理计划用于防止交叉接触,卫生程序和病虫害控制。《食品安全现代化法案》(食品安全现代化法案) 在美国大量采用了 cGMP 原则。 |  |
4.化妆品 包括化妆品、乳液、洗发水和肥皂等产品。 化妆品GMP通常不如药品GMP严格,但其重点在于防止微生物污染、确保产品稳定性以及准确标注成分。ISO 22716标准为化妆品行业提供了具体的GMP指南,涵盖生产、控制、储存和运输。 | 5.膳食补充剂 涵盖维生素、矿物质、草药和其他补充剂。 GMP 确保补充剂在生产过程中不含任何污染物,标签准确,并含有其声称的成分。这包括原材料的鉴别检测、确保配方正确以及重金属和农药等污染物的控制。 在美国,这受 21 CFR Part 111 管辖。 |
合资格人士(QP)
在欧盟,合格人员 (QP) 是每批药品的最终、法定看门人。
在一批产品可以上市销售或用于生产之前 临床试验合格人员(QP)必须亲自证明其符合所有监管要求。此证明正式确认该批次产品是按照其特定标准进行生产和测试的。 营销 授权和良好生产规范 (GMP) 原则。这不是公司签发的证书,而是赋予指定个人的重大个人和法律责任。该指定个人必须是注册专业人士,例如药剂师或化学家,并拥有丰富的实践经验。
质量授权人 (QP) 的职责远不止批次记录的最终审核。他们必须确保整个药品质量体系正常运行。这包括验证所有起始物料是否来自合格的供应链、生产和测试流程是否经过适当验证、所有偏差和变更是否已得到适当调查和批准,以及所有必要的审核是否已执行。
质量专业人员并非亲自执行每一项任务,但他们最终要对执行这些任务的系统负责。他们必须全面了解整个生产和控制流程,有权访问任何相关区域或文件,并在任何合规性方面存在疑问时有权暂停放行。
特定于 cGMP 的附加要求
在 GMP 基本原则的基础上,cGMP 引入了一套更具活力、主动性和技术更先进的要求。
“c”代表“Current”,这不仅仅是一个建议;它是法律和监管部门对制造商系统达到最先进水平的期望。
1.主动质量风险管理(QRM)
While basic GMP implicitly involves managing risk, cGMP mandates the use of a formal, systematic, and proactive process for managing risks to product quality throughout the 产品生命周期. This is not just about reacting to failures but about anticipating and preventing them. This principle is heavily guided by the international standard ICH Q9.
应用示例: 虚构的“NextGen Biologics该公司正在开发一种新的单克隆抗体。在工艺开发过程中,他们进行了正式的失效模式及影响分析(失效模式及影响分析在他们的生物反应器工艺中,他们将“细菌污染”认定为高风险的关键失效模式。为了主动控制这一风险,他们将工艺设计为使用一次性预灭菌生物反应器袋,而非传统的、需要复杂且风险更高的原位蒸汽灭菌(SIP)验证的不锈钢反应器。这一设计选择是质量风险管理(QRM)工艺的直接结果(此处不讨论消除塑料废弃物的问题)。
提示: Integrate your QRM system directly into your Change Control and Deviation Management systems. For every change or deviation, require a documented 风险评估 that determines the scope of validation, testing, and regulatory action needed. This creates a scientifically sound and legally defensible rationale for your decisions, allowing you to justify why a minor change only required limited testing, while a major change required a full re-validation and submission to a regulatory agency.
2. 实施药品质量体系(PQS)
cGMP 不仅仅要求一套质量控制程序,它还需要一个全面、集成的管理系统,将 GMP 原则与公司的业务目标相结合,以推动持续改进。
遵循ICH指南 Q10PQS 确保高级管理层积极参与并对质量负责。
提示: 为了向审核员证明您的PQS的有效性,请将您的质量目标直接与关键绩效指标(KPI)挂钩。不要仅仅追踪“偏差数量”,而要追踪“偏差重复率”。低重复率是强有力的 关键绩效指标 这证明你的根本原因分析和 CAPA 系统在 预防 问题,这是成熟的PQS的核心目标。
3. 使用过程分析技术(PAT)和先进过程控制
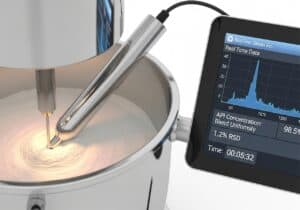
这是“当前”哲学的基石:
cGMP鼓励并日益要求制造商摆脱单纯依赖成品样品检测的模式。相反,他们应该运用现代技术实时监测和控制生产过程,确保产品质量贯穿于产品的每个环节。
应用示例: while a traditional GMP process for tablet blending involves mixing powders for a fixed time (e.g., 20 minutes) and then taking a few samples to a lab for testing, the cGMP approach would use an in-line Near-Infrared (NIR) 光谱学 probe directly inside the blender. The probe continuously measures the blend’s uniformity in real-time. The blending process is stopped not based on time, but at the precise moment the NIR data confirms the blend has achieved the validated state of homogeneity, ensuring perfect results for every batch.
提示: 实施新的 PAT 仪器时,前 10-20 个批次应采用“影子”方法。运行 PAT 系统并收集实时数据,但所有质量决策(例如批次放行)仍应基于现有且已验证的离线方法。这使您能够构建一个稳健的数据模型,并在低风险环境中证明 PAT 系统的可靠性,然后再通过变更控制正式验证 PAT 系统,以取代效率较低的老旧方法。
4. 确保数据完整性并符合 21 CFR 第 11 部分
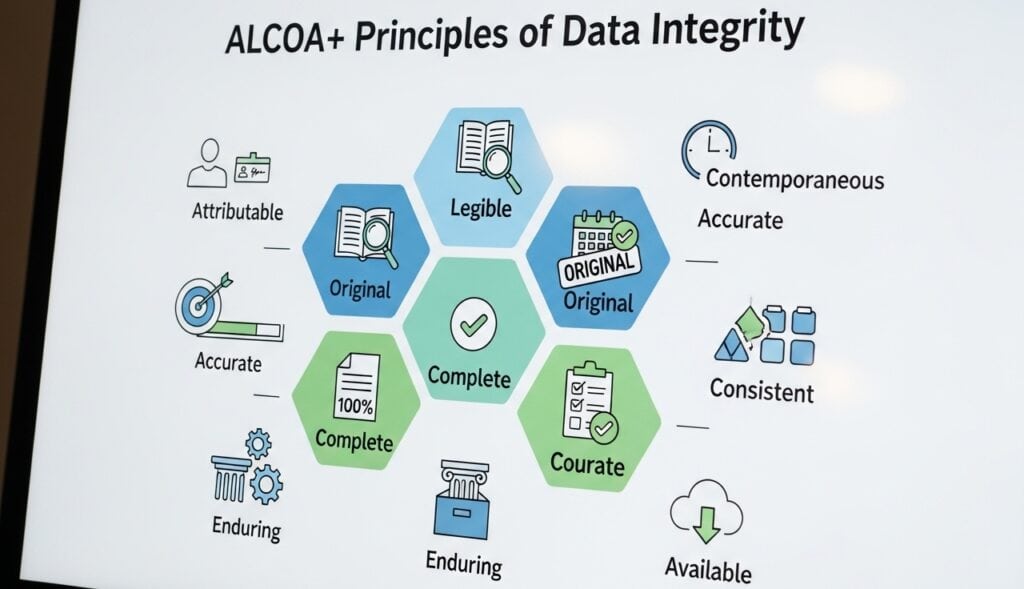
虽然 GMP 始终要求记录准确,但 cGMP 非常注重记录的完整性 电子的 数据。随着计算机系统的兴起,
监管机构要求绝对保证数据在其整个生命周期内免受意外或故意的更改、删除或丢失。这通常可以用 ALCOA+ 原则来概括(可归因、清晰、同期、原始、准确、完整、一致、持久和可用)。
应用示例: “DataSecure Labs” 的实验室使用色谱系统 (HPLC)。基本的 GMP 设置可能从独立 PC 打印结果。符合 cGMP 标准的设置将 HPLC 软件联网,并完全符合 21 CFR Part 11 的规定。分析人员必须使用唯一的用户名和密码才能登录。所有原始数据都直接保存到安全服务器,无法删除或覆盖。每个操作,包括更改积分参数,都会自动记录在永久的、带有时间戳的审计跟踪中,并且无法更改。
提示: 通过进行“负面测试”或“敌意审计”,积极挑战您自己的系统。指导一位精通技术的团队成员故意尝试破坏系统的数据完整性。他们能更改系统时钟来回溯分析结果吗?他们能在不留下审计线索的情况下删除失败的结果吗?他们能绕过登录系统吗?这些练习模拟了精明的监管机构可能会调查的情况,是发现和修复漏洞的最快方法。
5. 持续改进的显著文化
作为其核心,cGMP 并非一个静态的目标,而是一个持续的旅程。监管机构期望看到一个正式的系统,能够主动收集来自所有来源(流程监控、偏差、投诉、内部审计)的数据,并对其进行趋势分析,以推动流程和系统的切实改进。
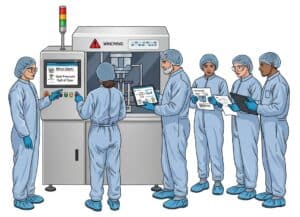
目标是随着时间的推移而发展并变得更加高效和可靠。
cGMP方法示例: 一条生产线的封口机反复出现轻微警报。基本的 GMP 响应是记录警报并在每次发生时重置。而 cGMP 的响应是,在警报发生第三次后,其 PQS 将自动触发正式的 CAPA。一个跨职能团队会调查趋势,确定根本原因是供应商提供的铝箔材料存在轻微差异,并与供应商合作,严格材料规格。然后,他们会在接下来的六个月内监控警报发生率,以验证解决方案的有效性。
提示: 从你的年度 产品评论 将年度绩效评估 (APR) 或产品质量评审 (PQR) 直接纳入您的持续改进计划。不要让 PQR 只是一份束之高阁的文件。要求每份 PQR 都必须识别至少一个具体的、数据驱动的、用于来年流程改进或降低风险的机会。这将正式将法规合规性与积极主动、具有前瞻性的流程改进联系起来。
GMP 与 cGMP 比较
| 良好生产规范 | 环鸟苷酸 | |
| 核心原则和目标 | A comprehensive quality system to ensure products are consistently produced and controlled according to established standards. The fundamental goal is to build quality into the 产品设计 and manufacturing process to minimize risks that cannot be eliminated by testing the final product alone. | |
| 重点 | 制定国际认可的优质制造基础最低要求,是基准标准。 | “c”代表“当前”,法律规定制造商必须使用最新、最先进的技术、系统和科学方法。这是一个积极主动且不断发展的标准。 |
| 标准的性质 | 提供稳定、规范的基准。虽然会定期更新,但重点在于遵守既定的、记录在案的规则。 | 充满活力且不断发展。要求企业积极监测行业发展,并实施现代化的质量保证体系,以保持合规。昨天合规的,明天可能就不再合规。 |
| 主要法规和管理机构 | 该术语在全球范围内使用,代表统一的国际标准。 | 此特定术语是美国FDA强制执行的官方法律标准。 然而,“与时俱进”的原则是大多数主要监管机构的期望。 |
| 欧洲联盟 | 欧洲药品管理局 (EMA) 通过 EudraLex – 第 4 卷执行 GMP,该卷为人类和兽医用药品提供了详细的指南。 | 虽然没有使用“cGMP”一词,但对当前的期望已嵌入EudraLex中并在检查期间得到强制执行。 |
| 美国 | 美国食品药品监督管理局 (FDA) 使用 cGMP 这一术语来强调其法规的灵活性,并要求采用当前技术。主要法规包括:
| |
| 国际机构 | 世界卫生组织 (WHO) 制定了全球 GMP 标准,许多缺乏自身完整监管框架的国家也纷纷效仿。国际协调会 (ICH) 则制定指南(例如,针对原料药的 ICH Q7),以协调欧盟、美国和日本之间的标准。 | 这些机构提倡持续改进和现代质量体系的原则,而这些原则正是 cGMP 理念的核心。 |
| 应用领域 |
| |
| 对公司的实际意义 | 专注于建立强大的、有记录的系统:标准操作程序 (SOP)、人员培训、设备鉴定和细致的记录保存。 | 要求所有环节均符合 GMP 标准,并建立积极主动的持续改进文化。这包括实施先进的流程控制、现代化的分析测试方法、强大的质量风险管理 (QRM) 以及全面的纠正和预防措施 (CAPA) 系统。 |
| 成本与投资 | 涉及建立和维护符合标准的质量体系、设施和人员培训所需的标准、必要成本。 | 通常需要对新技术、先进的分析设备、持续的验证研究和专业培训进行更高和更持续的投资,以确保流程保持最先进的水平。 |
详细制造示例 (无菌灌装) | 过程: 传统的A/B级洁净室中,有一条老式无菌灌装线。操作员全副武装,频繁进行手动操作(例如,装瓶塞、清除堵塞物)。环境监测通过沉降盘和空气采样定期进行,分别在批次开始和结束时进行。 规定: 符合旧版 GMP 法规的书面规定(例如,EudraLex Annex 1 的早期版本)。 验证: 该流程多年前就已通过成功的培养基灌装进行了验证;重新验证是按照固定的时间表(例如每两年一次)进行的,没有采用现代的基于风险的方法。 文档: 详细的纸质批次记录记录了所有步骤、干预措施和定期监测结果。 (由于人工干预造成的高污染风险以及当前技术无法提供的连续、实时过程数据,可能不符合 cGMP 标准) | 过程: 一条现代化的无菌灌装线,采用全自动限制访问屏障系统 (RABS) 或隔离器。所有物料转移均由机器人系统完成,操作人员仅通过手套端口进行干预,最大限度地减少人为接触。该生产线集成了连续实时颗粒监测系统,可对任何环境偏差发出即时警报。 规定: 符合当前 FDA 的期望和修订后的 EudraLex 附件 1,其中要求采用基于风险的方法并使用先进技术来确保无菌。 验证: 该工艺基于质量风险管理 (QRM) 评估 (ICH Q9) 进行验证,可主动识别并降低污染风险。过程分析技术 (PAT) 可用于实时监测关键参数。 文档: 符合电子批次记录(21 CFR Part 11)会自动捕获所有过程参数和连续监测数据,提供完整、实时且可审计的数据跟踪,以证明持续的控制状态。 |
结论
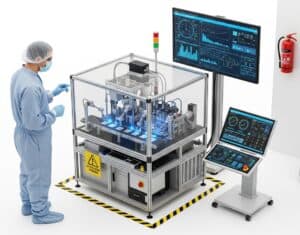
在实践中,GMP 和 cGMP 之间的区别并不明显,因为这两个体系有着完全相同的基本目标:生产始终安全有效的产品。GMP 阐述了基本原则,即永恒的游戏规则。cGMP 中的“c”仅仅阐明了不可动摇的期望,即这些原则必须使用当前最先进的技术和科学理解来执行。
Documents in this field are easier to read with a list of manufacturing terms and acronyms such as GMP, cGMP and PQS at hand.
这已不再仅仅是美国FDA的概念。全球监管机构,即使其官方文本中只提及“GMP”,如今也普遍将其解释为现行良好生产规范 (CMP)。审核员不会接受过时的流程,无论其如何符合当时的标准,而是要求其具备自我评估和实时改进的流程。
从本质上讲,cGMP 是动态的 GMP,确保产品安全和质量与现代科学保持同步。
常问问题
在实际审计中,检查员对“cGMP”的期望与书面的“GMP”规定有何不同?
检查员不仅希望看到您遵循书面程序(GMP),还希望看到您的程序本身体现了当前的行业最佳实践和技术(cGMP)。他们会质疑,既然现在有更准确、更可靠的分析方法已成为标准,为什么您还在使用已有20年历史的分析方法;或者,既然自动化在线验证已经很普遍,为什么您还在依赖人工检查。他们审核的是您对现代质量标准的认知和主动采用。
cGMP 是否意味着我们必须不断投资于最新技术,或者我们是否可以证明使用旧的、经过验证的设备是合理的?
您完全可以证明使用旧设备的合理性,但举证责任在您。您的理由必须有记录并基于风险。您需要通过可靠的验证、严格的维护、密集的监控和趋势数据来证明,您的旧系统能够提供同等或更优的质量保证和 过程控制 与现代替代方案相比,您的流程更安全。如果您使用旧设备,偏差率更高,您将无法维护它。
除了审计跟踪之外,监管机构关注的最常见的“看不见的”数据完整性漏洞是什么?
监管机构正在严格审查用于 GMP 计算的不受控制的电子表格、在独立设备(如天平或 pH 计)上使用共享登录凭据的情况,以及在分析设备上执行可不留痕迹删除的“测试运行”的能力。另一个重点是元数据的完整性——关于数据的数据,例如时间戳和用户 ID,必须将其安全地链接到原始记录。
ICH Q10 下的药品质量体系 (PQS) 与仅仅拥有强大的 QA 部门有何不同?
强大的质量保证部门负责确保质量;流程质量体系则将质量作为一项全公司范围的目标进行管理。关键区别在于,流程质量体系正式纳入了高层管理,并专注于流程绩效和持续改进。流程质量体系确保质量指标直接影响业务决策(例如资源分配和战略规划),并且管理层积极审查和推动体系的有效性,而不是将所有质量事务都委托给质量保证部门。
对于工程师来说,过程验证的“生命周期方法”(根据 ASTM E2500)实际上意味着什么?
这意味着验证不再是“三步走”式的批量操作,而是一个持续的过程。对于工程师而言,这意味着:第一阶段(工艺设计):运用质量源于设计 (QbD) 来定义一个稳健的工艺及其控制范围。第二阶段(工艺确认):验证设施和设备是否符合用途,以及工艺是否在其定义的控制范围内持续运行 (PPQ)。第三阶段(持续工艺验证):在日常生产过程中,使用以下方法主动监控工艺: 统计过程控制 (SPC) 以确保其在整个商业寿命期间始终处于受控状态。.
欧盟 GMP(EudraLex)和美国 cGMP 之间最显著的实际区别是什么?
最显著的区别在于欧盟合格人员 (QP) 的职责。在美国,质量部门有权放行某一批次产品。而在欧盟,必须由一位指定的合格人员亲自证明,每批产品均已按照所有法规和上市许可进行生产和测试,方可放行。这给每位合格人员带来了巨大的个人和法律责任。
我们的CAPA系统合规,但问题经常重复出现。cGMP对“CAPA有效性”的要求是什么?
cGMP 要求您正式验证您的 CAPA 是否有效。这需要在 CAPA 程序中加入“有效性检查”步骤。该检查通常在 CAPA 实施数周或数月后进行,必须提供客观数据(例如偏差率趋势分析、新的审计发现),以证明根本原因已消除且问题未再次发生。未经此验证就关闭 CAPA 的行为,对审计员来说是一个重大危险信号。
除了审核供应商之外,cGMP 对供应商资质的要求有何变化?
审计依然必要,但 cGMP 现在更注重数据驱动和基于风险的方法。这包括建立正式的质量协议来明确责任,通过指标(例如准时交货率、偏差率、来料质量)监控供应商的绩效,以及定期进行原材料测试以验证供应商的分析证书 (CoA)。您必须证明监管持续有效,而不仅仅是一次性的资质认证。
随着附件 1 的修订,无菌生产中最大的 cGMP 变化是什么?
最大的转变是强制要求制定正式、全面的污染控制策略 (CCS)。这不仅仅是一系列标准操作规程 (SOP),而是一个单一、全面的文件,能够基于风险管理来论证您的设施设计、流程和监控方案的合理性。它要求您证明所有单独的控制措施(从防护服到暖通空调系统 (HVAC) 再到工艺设计)如何协同工作以防止污染。
为什么过程分析技术 (PAT) 被认为是现代 cGMP 的支柱?
因为 PAT 体现了 cGMP 的核心原则,即质量构建于生产过程,而非测试于生产过程。通过提供实时的在制品数据,PAT 可以主动控制关键工艺参数 (CPP),确保满足关键质量属性 (CQA)。这将使生产方式从僵化的、基于配方的模式转变为灵活的、基于科学的模式,能够适应细微的差异,并确保结果的一致性。
在 cGMP 环境中应如何将“人为错误”视为根本原因?
在成熟的 cGMP 系统中,“人为错误”很少被视为可接受的根本原因。它通常是流程或系统存在缺陷的症状。当错误发生时,调查必须深入挖掘:流程是否混乱?培训是否不足?工作空间设计是否不良(人因工程)?操作员是否因过度加班而疲劳?完善的 CAPA 能够解决潜在的系统故障,而不仅仅是对人员进行再培训。
年度产品评审(PQR)通常被视为一项繁琐的程序。它的预期cGMP目的是什么?
其预期目的是成为持续改进的主动工具。PQR 不应仅仅是回顾性数据的转储。它是一个正式的机会,可以分析一年的数据(趋势、偏差、变化、稳定性结果),以评估流程的健康状况和一致性。其最重要的输出应该是一份针对下一年度的 CAPA 和流程改进建议清单。
相关阅读
外部链接
国际标准
(将鼠标悬停在链接上即可查看内容描述)
常用术语表
American Society for Testing and Materials (ASTM): 一个国际标准组织,负责制定和发布材料、产品、系统和服务的自愿共识技术标准,旨在提高各个行业的质量和安全。
Application Programming Interface (API): 一组允许不同软件应用程序相互通信和交互的规则和协议,实现系统之间的功能集成和数据交换。
Carbon Capture & Sequestration (CCS): 该过程可捕获发电厂和工业过程等来源的二氧化碳排放,将其输送到地下储存或用于各种用途,从而降低大气中的温室气体浓度。
Certificate of Analysis (CoA): 由制造商或测试实验室出具的文件,用于确认产品的规格、质量和是否符合监管标准,详细说明测试结果和用于分析的方法。
Code of Federal Regulations (CFR): 汇编了美国联邦机构发布的通用和永久性规则,按主题分为 50 个标题,作为联邦法规的官方法律来源。
Contamination Control Strategy (CCS): 一种在受控环境中预防、检测和减轻污染的系统方法,通过定义的程序、监控和风险管理实践确保产品质量和安全。
Corrective Action and Preventative Action (CAPA): 一种系统的方法来识别、调查和解决不符合项和潜在问题,以防止再次发生并确保遵守质量管理体系的监管标准。
Corrective and Preventive Action (CAPA): 采用系统的方法识别、调查和处理不合格项,以防止再次发生并消除潜在问题,确保符合监管标准,并不断改进流程和产品。
Cost and Freight (CFR): a shipping agreement where the seller pays for transportation and freight charges to deliver goods to a specified port, while the buyer assumes risk and responsibility for insurance and costs once the goods are loaded onto the vessel.
Critical Control Points (CCP): 生产过程中可实施控制措施以预防、消除或将食品安全危害降低至可接受水平的特定阶段。识别这些环节对于食品生产系统中有效的危害分析和关键控制管理至关重要。
current Good Manufacturing Practice (cGMP): 确保产品始终按照质量标准进行生产和控制的系统,涵盖制造流程、设施、设备和人员的规定和指南,以确保制药、食品和其他受监管行业的安全、质量和功效。
Design for Manufacturability (DFM): 一套旨在通过在设计阶段考虑制造能力和限制来设计产品,从而简化和优化制造过程、降低生产成本、提高质量并最大限度地缩短上市时间的工程实践。
Device History Record (DHR): 记录医疗器械生产历史的记录汇编,包括制造、质量控制和测试数据,确保符合监管要求并促进整个器械生命周期的可追溯性。
Device Master Record (DMR): 提供生产医疗器械所需信息的文件和规范的汇编,包括设计规范、生产流程、质量保证措施和标签要求,确保符合监管标准。
Failure Mode and Effects Analysis (FMEA): 一种系统方法,用于评估系统、流程或产品中的潜在故障模式,评估其对性能的影响,并确定风险的优先顺序,以通过纠正措施提高可靠性和安全性。
Food and Drug Administration (FDA): 美国卫生与公众服务部的一个联邦机构,负责监管食品安全、药品、医疗器械、化妆品和烟草产品,通过科学评估和执行合规标准来确保公众健康和安全。
Good Manufacturing Practice (GMP): 确保产品始终按照质量标准进行生产和控制的体系,最大限度地降低药品生产及相关行业的风险。该体系涵盖生产流程、设施条件、人员资质和文件规范的指南,以确保产品的安全性和有效性。
Hazard Analysis and Critical Control Points (HACCP): 一种系统的食品安全方法,识别、评估和控制生产过程中关键点的危害,以防止食源性疾病并确保产品安全。
Heating Ventilation and Air Conditioning (HVAC): 通过加热、冷却和通风过程控制温度、湿度和空气质量,调节室内气候的系统。它包含炉子、空调、管道系统和恒温器等组件,以实现高效的环境管理。
Heating, Ventilation, and Air Conditioning (HVAC): 该系统旨在通过供暖、制冷和通风过程来控制温度、湿度和空气质量,从而调节室内气候,确保住宅、商业和工业环境的舒适性和安全性。
High-Performance Liquid Chromatography (HPLC): 一种利用样品与固定相之间相互作用的差异,将液体样品在高压下通过装有固体吸附剂材料的柱子,从而分离、识别和定量混合物中各组分的技术。
Installation Qualification (IQ): 一个记录的过程,用于验证设备或系统是否按照规范安装,包括对公用设施、环境条件和符合设计要求的评估,确保准备好进行操作鉴定。
International Organization for Standardization (ISO): 一个非政府国际机构,致力于制定和发布标准,确保各行各业的质量、安全、效率和互操作性,促进全球贸易与合作。该机构成立于1947年,由各成员国的国家标准化组织组成。
Key Performance Indicator (KPI): 一个可衡量的值,表明组织实现关键业务目标的效率,通常用于评估实现目标的成功程度。
Magnetic Resonance Imaging (MRI): 一种医学成像技术,利用强磁场和无线电波通过检测磁场下氢核发射的信号来生成身体内部结构(特别是软组织)的详细图像。
Operational Qualification (OQ): 验证过程确保设备或系统在规定的限制内按照指定的要求运行,确认它们在其运行环境中按预期运行。
Partial Differential Equation (PDE): 包含多个自变量、未知函数及其偏导数的数学方程。它描述了热传导、流体流动和波传播等现象,通常需要特定的边界条件和初始条件才能求解。
parts per million (ppm): 一种测量单位,表示一种物质相对于另一种物质的百万分之一的浓度,常用于量化空气、水或土壤中的污染物。它相当于每升溶液或每千克材料中物质的毫克数。
Performance Qualification (PQ): 验证系统或设备在实际条件下按照指定要求运行的过程,确保其在预定限制内始终执行其预期功能。
Product Lifecycle Management (PLM): 一种系统的方法,用于管理产品从开始到工程设计和制造、再到服务和处置的生命周期,整合人员、流程、数据和技术,以提高产品质量、缩短上市时间并加强利益相关者之间的协作。
Programmable Logic Controller (PLC): 一种用于工业过程自动化的数字计算机,由用于存储指令的可编程存储器、用于监控和控制机器的输入/输出接口以及用于执行控制算法的处理器组成。
Qualified Person (QP): 拥有必要的教育、经验和权力来监督和确保遵守相关行业标准所定义的技术文件(特别是在采矿和资源领域)的准备和提交的监管要求的个人。
Root Cause Analysis (RCA): 一种系统性的过程,用于识别导致问题或失败的根本因素,旨在解决和消除潜在问题,而不是仅仅治疗症状。
Standard Operating Procedure (SOP): 一套分步说明,旨在帮助工人持续高效地执行日常操作,确保遵守法规和质量标准。
Statistical Process Control (SPC): 一种质量控制方法,采用统计技术来监视和控制过程,通过识别变化并在指定的限制内保持一致的输出来确保其充分发挥其潜力。