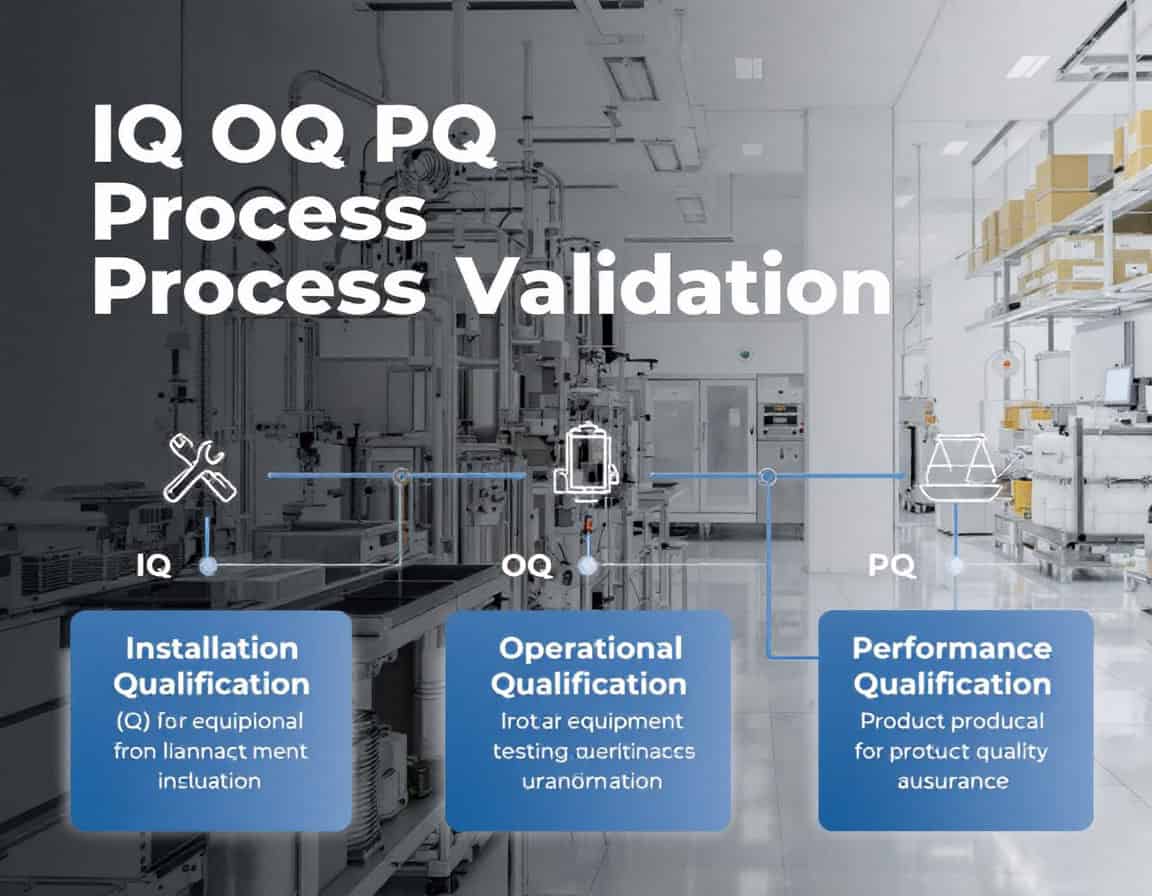
La metodologia di validazione del processo IQ OQ PQ, acronimo di Qualificazione dell'Installazione (IQ), Qualificazione Operativa (OQ) e Qualificazione delle Prestazioni (PQ), costituisce il quadro di riferimento consolidato per la validazione dei processi, fungendo da sistematica generazione di prove documentate che un processo produttivo sia sotto controllo. Questa metodologia segue una progressione deliberata e logica, iniziando con la verifica statica e documentata della corretta installazione delle apparecchiature (IQ), passando alla conferma dinamica del funzionamento affidabile delle apparecchiature entro i limiti specificati (OQ), e culminando nella dimostrazione che il processo integrato produce costantemente un prodotto che soddisfa tutti gli attributi di qualità (PQ).
L'intera sequenza è progettata per fornire una prova oggettiva e tracciabile che il processo sia solido, riproducibile e idoneo allo scopo previsto prima dell'uso commerciale.
Questa metodologia è un prerequisito normativo non negoziabile nei settori regolati da cGMP, come i prodotti farmaceutici, biologici e dispositivo medico produzione, dove la coerenza del processo è direttamente correlata alla sicurezza del paziente. La sua applicazione non è rivolta alla ricerca iniziale, ma alla fase critica di convalida condotta dopo il completamento dello sviluppo del processo e prima che il processo venga approvato per la produzione commerciale di routine.
Punti Chiave
- L'output della convalida è una prova, non un prodotto.
- I test OQ nel “caso peggiore” comportano fattori di stress combinati.
- PQ convalida il processo integrato, non solo l'attrezzatura.
- La regola dei “tre lotti” dimostra la riproducibilità.
- Il successo del PQ è determinato dalla costanza, non dal semplice superamento delle specifiche.
- The protocol is a contract; deviations dovere be justified and well-documented.
- Sfrutta la documentazione del fornitore (FAT/SAT), ma non sostituire il tuo OQ
- La convalida definisce l'inizio del ciclo di vita, non la fine di un progetto.
- Ogni modifica “simile” richiede una giustificazione.
- La formazione del personale è un prerequisito per OQ e PQ
Qualifica di installazione (IQ)
La Qualificazione dell'Installazione (IQ) è la fase iniziale e fondamentale della metodologia di convalida del processo IQ OQ PQ. Si tratta di un processo formale e documentato che verifica e conferma che apparecchiature, sistemi e componenti ausiliari siano stati consegnati, installati e configurati in completa conformità con le raccomandazioni del produttore e le specifiche di progettazione dell'utente.
Il principio fondamentale dell'IQ è fornire prove documentate che l'installazione sia corretta e crei un ambiente adatto e sicuro per le successive fasi di qualificazione.
Lo scopo e l'importanza del QI: L'obiettivo principale dell'IQ è stabilire una base di riferimento per la convalida dell'apparecchiatura. Prima di iniziare qualsiasi test operativo, è fondamentale assicurarsi che l'apparecchiatura sia fisicamente presente, correttamente assemblata e situata in un ambiente appropriato. Questa fase riduce i rischi associati a un'installazione non corretta, che potrebbe altrimenti causare malfunzionamenti dell'apparecchiatura, problemi di qualità del prodotto e rischi per la sicurezza.
Fasi e attività chiave nella qualificazione dell'installazione
Il processo di QI è sistematico e prevede diverse fasi dettagliate, solitamente gestite tramite un protocollo e una checklist pre-approvati.
1. Pre-installazione e pianificazione
Prima ancora che l'attrezzatura arrivi o venga ordinata, il processo IQ inizia con un'attenta pianificazione. Questo include:
- Verifica dell'idoneità del sito: assicurarsi che il luogo designato sia predisposto per la nuova apparecchiatura. Ciò implica la verifica di uno spazio adeguato, del supporto strutturale e della disponibilità dei servizi necessari nei punti di allacciamento corretti.
- Condizioni ambientali: verificando che l'ambiente di installazione soddisfi le specifiche del produttore in termini di temperatura, umidità e pulizia.
- Raccolta della documentazione: raccogliere tutti i documenti essenziali, come l'ordine di acquisto, i manuali del produttore, le specifiche di progettazione, i disegni tecnici e i certificati di calibrazione per tutti gli strumenti di misura integrati.
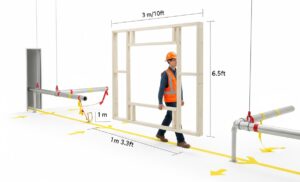
Mancia: Percorri il percorso e modella il volume. Non limitarti a guardare una planimetria 2D. I guasti IQ più comuni e costosi si verificano qui. Percorri letteralmente il percorso pianificato dalla banchina di carico al punto di installazione finale con i tuoi principali stakeholder (impianti, ingegneria e il project manager del fornitore). Utilizza un semplice telaio in legno o PVC costruito secondo le dimensioni massime di altezza, larghezza e lunghezza della macchina. Trasporta fisicamente questo telaio "fantasma" lungo l'intero percorso. Questo rivelerà problemi di spazio con porte, tubi bassi, angoli stretti e capacità degli ascensori che spesso non vengono rilevati nei disegni. Verificare inoltre la capacità di carico del pavimento non solo nel punto finale, ma lungo l'intero percorso di transito.
2. Ricezione e verifica dell'attrezzatura
Una volta consegnata l'attrezzatura, viene effettuata un'ispezione approfondita:
- Verifica dei componenti: gli articoli consegnati vengono controllati meticolosamente rispetto alla lista di imballaggio e all'ordine di acquisto per confermare che tutti i componenti, incluso il software, siano stati ricevuti e siano del modello e della versione corretti ordinati.
- Ispezione per danni: viene effettuata un'ispezione visiva per garantire che non si siano verificati danni durante la spedizione e la movimentazione.
Nota: Nella maggior parte dei settori che adottano la metodologia IQ OQ PQ, le apparecchiature devono essere corredate dai relativi certificati di conformità (marcature CE, FDA, ecc.), eventualmente da altri certificati e, possibilmente, dai risultati di alcuni test interni al produttore. Questi documenti devono essere considerati allo stesso modo e con la stessa importanza dei beni materiali stessi. Infatti, una consegna dovrebbe essere rifiutata se questi documenti non sono inclusi o ricevuti in anticipo (almeno in zona di quarantena).
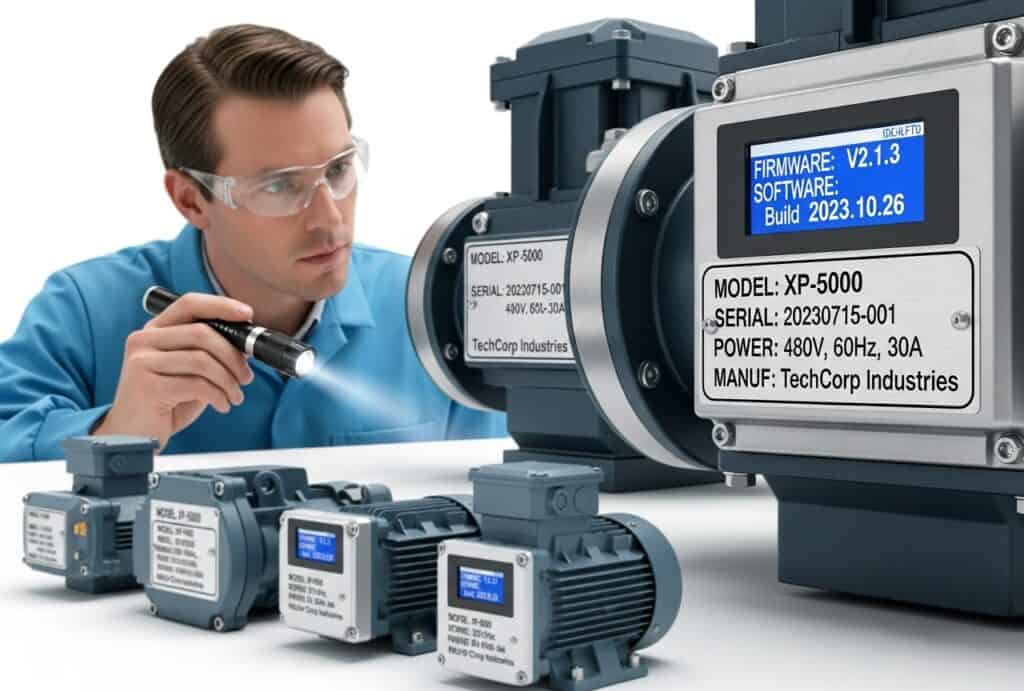
Suggerimento correlato: Fidatevi, ma verificate il firmware. La lista di imballaggio è il minimo indispensabile. La vostra vera attenzione dovrebbe essere rivolta ai componenti critici e, soprattutto, alle versioni di software e firmware. Un fornitore potrebbe spedire una versione più recente e "migliore" che non è stata convalidata per il vostro processo. Prima che l'autista parta e prima di firmare qualsiasi documento di spedizione, scattate foto ad alta risoluzione delle targhette di tutti i componenti critici (motori, pompe, controller) e della targhetta dell'apparecchiatura principale. Se possibile, accendete l'unità di controllo solo per verificare la versione del firmware/software sulla schermata di avvio. Confrontatela con la versione specificata nelle vostre Specifiche dei Requisiti Utente (URS) o nell'ordine di acquisto. Rifiutare la spedizione alla porta è molto più semplice che gestire la discrepanza in un secondo momento.
3. Installazione e verifica della connessione
Questo è il fulcro del processo IQ, in cui l'installazione fisica viene esaminata attentamente:
- Montaggio e posizionamento corretti: verificare che l'attrezzatura sia assemblata e posizionata secondo le istruzioni del produttore e i disegni tecnici.
- Collegamenti di utilità: Si tratta di un passaggio fondamentale che prevede la conferma di tutte le connessioni ai servizi essenziali. Ciò include la verifica che:
- Elettrico: che l'alimentatore corrisponda alla tensione e alla fase richieste e che siano presenti circuiti di messa a terra e di sicurezza adeguati.
- Idraulica: i collegamenti per l'acqua, il vapore o lo scarico siano installati correttamente, privi di perdite e realizzati con materiali appropriati.
- Gas e aria compressa: che tutte le linee pneumatiche e del gas siano collegate correttamente e che il sistema pressione e la qualità sono conformi alle specifiche.
- Attrezzatura ausiliaria: assicurandosi che anche tutte le apparecchiature di supporto o periferiche siano installate e collegate correttamente.
- Installazione del software: per i sistemi controllati da computer, si tratta di verificare che il software sia installato correttamente, comunicazione con l'hardware e sono stati predisposti i controlli di accesso.
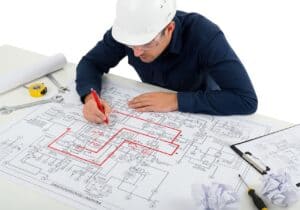
Mancia: Ripassate i disegni in tempo reale. Non date mai per scontato che il P&ID (Piping and Instrumentation Diagram) o gli schemi elettrici siano rappresentazioni accurate al 100% dell'installazione finale. L'installatore del fornitore apporterà sempre piccole modifiche pratiche in loco. Assegnate a uno dei vostri ingegneri o tecnici qualificati il compito di affiancare l'installatore del fornitore con una serie di disegni ufficiali e una penna rossa. Mentre l'installatore effettua i collegamenti, il vostro ingegnere dovrebbe tracciare fisicamente ogni linea (tubo, condotto, cavo) e contrassegnare qualsiasi deviazione dal disegno direttamente sulla stampa. Questo disegno "as-built" con le linee rosse è un documento di inestimabile valore. Alla fine dell'IQ, scannerizzate questa versione con le linee rosse come documento ufficiale dell'installazione effettiva, che è prezioso per la risoluzione dei problemi, la manutenzione e gli audit futuri.
4. Documentazione e tenuta dei registri
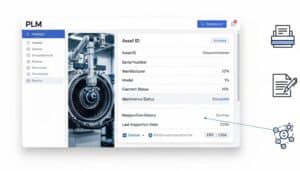
Durante tutto il processo di valutazione dell'intelligenza artificiale, la documentazione meticolosa è fondamentale. Questa include:
- Registrazione dei numeri di serie: documentando i numeri di serie e i numeri di modello dell'attrezzatura principale e di tutti i componenti critici.
- Compilazione di un pacchetto di documentazione: creazione di un raccoglitore o di una cartella elettronica contenente tutti i documenti rilevanti, quali manuali, disegni, registrazioni di calibrazione e il protocollo IQ compilato.
- Definizione di programmi di manutenzione e calibrazione: impostare e documentare i programmi di manutenzione ordinaria e di calibrazione come raccomandato dal produttore.
Mancia: il tuo obiettivo principale è stabilire la cartella permanente dell'attrezzatura o la registrazione digitale all'interno del tuo Ciclo di vita del prodotto Gestione della Qualità (PLM) o Sistema di Gestione della Qualità (QMS), rendendolo l'unica fonte di verità. Prima dell'inizio della verifica della qualità, create un record univoco per le apparecchiature presenti nel sistema. Ogni volta che viene generato un documento, dai certificati dei fornitori alle pagine di protocollo firmate, scansionatelo e caricatelo immediatamente, collegandolo direttamente a questo record centrale. Questa pratica va oltre la semplice archiviazione, creando un archivio controllato e autorevole. gemello digitale della documentazione dell'apparecchiatura fin dal suo inizio. Inviare il pacchetto IQ finale per la revisione e l'approvazione utilizzando i flussi di lavoro di firma elettronica del sistema, che forniscono un audit trail sicuro e conforme. Ancora più importante, creare un modello relazionale collegando la documentazione IQ ad altri sistemi aziendali.
5. Rapporto finale sul QI e approvazione
Niente di troppo elaborato per questo tipo di settori: al termine di tutti i controlli, viene generato un rapporto finale di IQ. Questo rapporto riassume le attività svolte, presenta le prove documentate, descrive in dettaglio eventuali deviazioni o discrepanze riscontrate e come sono state risolte, e stabilisce se l'apparecchiatura ha superato la Qualifica di Installazione. Questo rapporto viene quindi esaminato e formalmente approvato dal personale competente, come il reparto di garanzia della qualità, concludendo ufficialmente la fase di IQ e consentendo l'inizio della Qualifica Operativa (OQ).
Mancia: treat deviations as evidence of a robust System, not as a failure. The goal of IQ is not to have a “perfect” run with no deviations. The goal is to truthfully document the as-installed state. A well-managed deviation is a sign of a healthy and transparent quality system. When a discrepancy is found, document it immediately as a planned deviation within the IQ protocol. Then, lead a formal valutazione del rischio. Could it be creating a corrective action to replace the part before OQ begins or different approach? Documenting this entire process in the final IQ report shows auditors that your system is meticulous, risk-based, and in control.
Qualifica Operativa (OQ)
Moving from the static verification of Installation Qualification, we now enter the dynamic testing phase of Operational Qualification (OQ). It is a formal, documented series of tests designed to prove that the equipment and its subsystems operate as intended throughout their specified operating ranges.
Dove IQ conferma che l'attrezzatura è installato correttamente, OQ lo conferma opere correttamente.
Questa fase è fondamentale per fornire prove documentate che le funzioni del sistema siano affidabili e sotto controllo prima di introdurre il prodotto effettivo o processi di produzione complessi.
Scopo e importanza dell'OQ: L'obiettivo principale dell'OQ è testare e verificare singolarmente ogni funzione critica dell'apparecchiatura. Questo test sistematico garantisce che tutti i controlli, gli allarmi, gli indicatori e i meccanismi operativi funzionino secondo le specifiche di progettazione. Testando le capacità dell'apparecchiatura ai limiti dei suoi parametri operativi (ad esempio, velocità massima/minima, temperatura massima/minima), l'OQ stabilisce un robusto involucro operativo. Un OQ riuscito fornisce un'elevata sicurezza che l'apparecchiatura stessa non sia fonte di variabilità e che funzionerà in modo prevedibile, il che è un prerequisito prima di valutare l'intero processo di produzione nella fase di Qualificazione delle Prestazioni (PQ).
Fasi e attività chiave nella qualificazione operativa
L'OQ è basato su un protocollo di test dettagliato e pre-approvato. Questo protocollo descrive ogni caso di test, il metodo di esecuzione e i criteri di accettazione predefiniti che determinano il superamento o il fallimento del test.
1. Sviluppo del protocollo di prova

Prima di iniziare qualsiasi test, viene redatto un protocollo OQ completo, che viene approvato dalle principali parti interessate (ad esempio, Ingegneria, Validazione, Garanzia della Qualità e il proprietario del sistema). Questo documento include:
- Un riferimento al QI completato con successo.
- Un elenco di tutte le funzioni critiche da testare.
- Procedure di test passo dopo passo.
- Criteri di accettazione specifici, misurabili e inequivocabili per ciascun test.
- Elenco delle apparecchiature di prova calibrate richieste (ad esempio, tachimetro certificato, sonde di temperatura calibrate).
Mancia: Collaborate con l'operatore e raggruppate i test in modo logico. Non scrivete il protocollo OQ in un ambiente tecnico isolato. La persona che utilizzerà quotidianamente l'apparecchiatura possiede una conoscenza preziosa e approfondita. Rivolgetevi a un operatore esperto e rivedete il vostro piano di test. Individuerà rapidamente i test poco pratici, fuori sequenza o che mancano di un passaggio critico nel mondo reale. Inoltre, strutturate il protocollo non per componente, ma per funzione. Raggruppate tutti i test di navigazione dello schermo HMI, tutti motore test di avvio/arresto/velocità insieme e tutti i test di conferma allarme insieme.
2. Test del sistema funzionale e di controllo

Questo costituisce il nucleo dell'esecuzione di OQ. Ogni funzione viene testata individualmente per confermarne il corretto funzionamento. Alcuni esempi includono:
- Controlli: verifica che ogni pulsante, interruttore e comando dell'interfaccia uomo-macchina (HMI) esegua l'azione prevista (ad esempio, premendo "Start" si avvia il ciclo, regolando un'impostazione di velocità sull'HMI si modificano con precisione i giri al minuto del motore).
- Motori e attuatori: test delle sequenze di avvio/arresto, controlli di velocità e controlli direzionali.
- Riscaldatori, refrigeratori e sensori: verificare che il sistema possa raggiungere e mantenere con precisione temperatura, pressione o altri setpoint critici. Spesso ciò comporta l'utilizzo di sensori esterni calibrati per verificare il display dell'apparecchiatura.
Mancia: Non fidatevi dello schermo; portate con voi i vostri strumenti calibrati. L'errore più comune nell'OQ è considerare il display dell'apparecchiatura come la fonte della verità. Lo schermo HMI che mostra "150,0 °C" non è una prova della temperatura; è la prova che il controller sta richiedendo quella temperatura. Lo scopo dell'OQ è verificare la realtà fisica. Utilizzate sempre strumenti di misura esterni e calibrati in modo indipendente per verificare i parametri critici.
3. Verifica dell'allarme e dell'interblocco

Questo è un passaggio fondamentale per garantire entrambi controllo di processo e la sicurezza dell'operatore. Ogni allarme e funzione di sicurezza viene attivata deliberatamente per verificarne il funzionamento.
- Allarmi: simulazione di una condizione di guasto (ad esempio, apertura di una porta durante il funzionamento, creazione di una condizione di sovratemperatura) per confermare che gli allarmi visivi e acustici corrispondenti si attivino correttamente.
- Interblocchi di sicurezza: test di funzionalità come gli arresti di emergenza (E-stop) per garantire che interrompano immediatamente e in sicurezza il funzionamento dell'apparecchiatura. Verifica che gli interblocchi delle porte di protezione impediscano il funzionamento della macchina quando una porta di sicurezza è aperta.
Mancia: Verificate le conseguenze, non solo l'innesco. Un principiante verifica se una spia di allarme si accende. Un esperto verifica che l'allarme esegua l'azione protettiva prevista e che il sistema entri in uno stato sicuro e prevedibile. Non limitatevi ad aprire una porta di sicurezza per vedere se suona una sirena; verificate che l'alimentazione del motore di azionamento venga interrotta immediatamente e che non possa essere riavviata finché la porta non viene chiusa e il sistema non viene formalmente resettato.
4. Test del “caso peggiore” o di limite dell’intervallo

L'OQ non consiste solo nel testare i normali setpoint operativi. Implica anche spingere l'apparecchiatura ai limiti definiti dei suoi parametri operativi, come avverrà in condizioni di produzione reali.
Esempio: per un miscelatore a velocità variabile, il test verrebbe eseguito non solo alla tipica velocità di 100 giri/min, ma anche alla velocità minima specificata (ad esempio, 20 giri/min) e alla velocità massima specificata (ad esempio, 500 giri/min). Ciò dimostra che l'apparecchiatura è efficiente e stabile nell'intero intervallo di velocità convalidato. Questo test è spesso definito "sfidando l'inviluppo operativo“.
Mancia: Combina i parametri e verifica la stabilità del tempo di permanenza. Il "caso peggiore" raramente si verifica con un singolo parametro al limite. Il vero test del caso peggiore consiste nel sottoporre il sistema a una combinazione di condizioni e mantenerlo a tale valore. Non limitarti a testare la temperatura massima del riscaldatore. Testa la temperatura massima mentre il motore principale funziona alla massima velocità e mantieni tali condizioni per un periodo prolungato (ad esempio, 30-60 minuti). È così che si individuano i veri punti di rottura.
È qui che, in qualsiasi IQ OQ PQ, un esperto di convalida si guadagna davvero da vivere, progettando test che individuano i punti di rottura di un sistema in modo controllato.
Un principiante testa i singoli parametri al limite; un esperto sa che le vere modalità di guasto si manifestano spesso all'intersezione di più fattori di stress.
Di seguito sono riportati esempi di combinazioni di parametri "peggiori" per OQ in vari processi e tipi di apparecchiature. Questi sono solo esempi tipici; il tuo caso deve essere adattato in base al prodotto esatto, all'uso, alle condizioni... Per ogni macchina, è probabile che ci sia più di un caso estremo, nonostante i nostri esempi.
Sterilizzazione in autoclave Densità di carico massima consentita (ad esempio, camera riempita con i kit di strumenti chirurgici più densi) + Impostazione della temperatura più bassa convalidata + Tempo di ciclo convalidato più lungo. This doesn’t just test if the chamber can get hot. It challenges the system’s ability to achieve heat penetration into the most difficult-to-sterilize load. It also puts maximum sustained stress on the chamber, plumbing, and steam generator, revealing potential weaknesses in thermal stability or component fatigue that a short, empty cycle would miss. | Centro di lavorazione CNC Hardest specified workpiece lega (e.g., Inconel) + Maximum spindle RPM + Maximum tool feed rate + A toolpath program with the highest density of rapid directional changes. This combination creates the highest possible stress on the entire machine. It tests for motor torque sag, spindle bearing vibration, ball screw accuracy under extreme load, and the controller’s ability to process a dense block of Codice G without stuttering. It’s a test of mechanical rigidity and computational power simultaneously. |
 | Linea di riempimento liquidi ad alta velocità Fastest line speed + Tallest and narrowest container type (most unstable) + Product at its lowest specified viscosità (most likely to splash or foam). Ciò mette a dura prova la tempistica e la stabilità dell'intero sistema integrato. Mette alla prova la precisione di taglio degli ugelli di riempimento per evitare gocciolamenti, la capacità delle ruote a stella e delle guide di gestire contenitori instabili senza ribaltarsi, e la capacità della bilancia di controllo e della stazione di espulsione di funzionare con precisione alla massima produttività. |
Braccio robotico per prelievo e posizionamento Peso massimo del carico utile + Punti di massima portata orizzontale e verticale (braccio di momento massimo) + Valori massimi di accelerazione e decelerazione programmati. This tests the system under the highest possible inertial load. It’s designed to reveal servo motor overshoot, arm deflection (whipping), vibration at the endpoint, and the positional accuracy of the encoders when the mechanical system is under the most sottoporre a tensione. | Skid cromatografico per biofarmaci Portata massima specificata + Soluzione tampone con la viscosità più elevata + Esecuzione della variazione di gradiente più ripida possibile (ad esempio, dallo 0% al 100% del tampone B nel tempo minimo possibile). Ciò crea uno scenario di "shock di pressione". Mette alla prova la capacità delle pompe di mantenere un flusso accurato nonostante un improvviso aumento della contropressione del sistema e verifica che le valvole di proporzionamento del gradiente possano rispondere istantaneamente e accuratamente alla massima pressione differenziale. Trova punti deboli in pompa guarnizioni e membrane delle valvole. |
Camera di stabilità ambientale Velocità di incremento della temperatura e dell'umidità più rapida possibile (ad esempio, da -20°C/10% RH a +70°C/95% RH) + un carico completo di placebo del prodotto. Questo mette alla prova i limiti assoluti della capacità dei sistemi di refrigerazione, riscaldamento e umidificazione. Il pieno carico agisce come un reattore termico, rendendo più difficile per la camera raggiungere la sua velocità di rampa. Questo test rivela se il sistema può funzionare sotto carico, non solo a vuoto, e testa la capacità del controller di gestire i setpoint senza sovraccarichi significativi. |  |
Pressa per compresse Velocità massima della torretta + Forza massima di compressione principale + Utilizzo di una formulazione placebo nota per essere "appiccicosa" o avere scarse caratteristiche di flusso. Questo simula lo scenario di produzione più impegnativo. Mette alla prova la capacità dell'alimentatore di mantenere un riempimento uniforme della matrice con polvere difficile, la capacità della frizione di gestire picchi di forza senza slittamenti e la resistenza all'usura delle teste dei punzoni e delle camme sotto sforzo massimo. Mette inoltre alla prova il sistema di prelievo e scarto delle compresse per garantirne il funzionamento impeccabile ad alta velocità. | Sistema di ispezione visiva computerizzata Velocità massima di avanzamento del trasportatore/pezzo + Pezzi contenenti il difetto più piccolo consentito + Condizioni di illuminazione più basse consentite. Questo test mette a dura prova la fotocamera, l'obiettivo e il software, verificando se la velocità dell'otturatore della fotocamera è sufficientemente elevata da evitare sfocature da movimento, se l'apertura dell'obiettivo riesce a raccogliere abbastanza luce nel peggiore dei casi e se l'algoritmo di elaborazione è sufficientemente veloce e robusto da individuare il minimo difetto alla massima velocità. |
 | Liofilizzatore (freeze dryer) Un carico completo di fiale contenente il volume di riempimento più elevato + la rampa di congelamento più rapida + la riduzione del vuoto più rapida durante l'essiccazione primaria. This creates the maximum possible water vapor load on the system. It challenges the refrigeration system’s ability to keep the condenser coils cold against a massive influx of sublimated ice and tests the vacuum pump’s capacity to maintain deep vacuum under the highest possible gas load, which is the primary bottleneck of any liofilizzazione cycle. |
Centrifuga RPM massimo + Squilibrio massimo consentito specificato dal produttore (utilizzando un carico di prova deliberatamente sbilanciato) + Impostazione del tempo di funzionamento più lungo possibile. Si tratta di un test di tortura meccanica. Verifica che il sistema di rilevamento degli squilibri intervenga alla soglia corretta senza falsi allarmi. Inoltre, sottopone il mandrino, i cuscinetti e il motore al massimo stress, testandone la stabilità termica e l'integrità meccanica per un periodo prolungato di stress elevato. | Circuito di distribuzione dell'acqua per preparazioni iniettabili (WFI) Lowest validated operating temperature (where microbico growth is a higher risk) + Opening all points-of-use simultaneously to create maximum flow demand. Questo test verifica la capacità della pompa di circolazione principale di mantenere un flusso turbolento (un fattore chiave per prevenire la formazione di biofilm) lungo l'intero circuito, anche nel punto più distante, durante un periodo di massima richiesta del sistema. Verifica che il sistema sia bilanciato idraulicamente e che la pompa sia dimensionata correttamente. |
Macchina confezionatrice blister Maximum cycles per minute + Thickest, hardest-to-form polymer film + Deepest draw blister pocket design. Questa combinazione sottopone le stazioni di formatura e sigillatura a uno stress massimo. Verifica se i riscaldatori sono in grado di fornire energia sufficiente per ammorbidire il film più spesso ad alta velocità, se il sistema ad aria compressa è in grado di fornire una pressione sufficiente per un'imbutitura profonda e se la stazione di sigillatura ha un tempo di permanenza e una pressione sufficienti per creare una sigillatura perfetta in queste condizioni difficili. |  |
5. Verifica dei sistemi informatizzati e dell'integrità dei dati

Per le attrezzature moderne, questa è una parte non negoziabile dell'OQ e fa parte dei requisiti legali in alcuni settori.
- Controllo dell'accesso utente: verifica che i diversi livelli utente (ad esempio, Operatore, Supervisore, Amministratore) abbiano le autorizzazioni corrette e che gli utenti non autorizzati non possano eseguire funzioni critiche.
- Tracce di controllo: conferma che il sistema registra accuratamente tutte le azioni critiche, le modifiche ai punti di regolazione e gli allarmi, registrando l'utente, la data e l'ora (come richiesto da normative come la 21 CFR Parte 11).
- Gestione dei dati: test delle funzioni di backup, ripristino e archiviazione dei dati per garantire che i dati di processo siano sicuri e non possano essere persi o alterati.
Mancia: Sii l'utente malintenzionato e verifica il "Prima e Dopo" negli audit trail. Non limitarti a seguire la strada giusta. Cerca attivamente di violare la logica del sistema. Utilizza un login a livello di operatore e prova a eseguire una funzione a livello di amministratore. Prova a inserire lettere in un campo solo numerico. Per gli audit trail, il gold standard non è solo verificare che una voce sia stata creata, ma che contenga il contesto critico: Parametro, Valore Originale, Nuovo Valore, ID Utente e Timestamp.
6. Rapporto OQ finale e approvazione
Per quanto riguarda la Qualifica Operativa (IQ), dopo l'esecuzione di tutti i test, viene redatto un rapporto finale di Qualifica Operativa (OQ). Questo rapporto riassume i risultati, indicando esplicitamente se ogni test ha superato o meno i criteri di accettazione. Eventuali deviazioni riscontrate durante i test vengono documentate, analizzate e risolte con una chiara motivazione. La conclusione del rapporto contiene una dichiarazione definitiva: l'apparecchiatura ha superato con successo la Qualifica Operativa (Operational Qualification) ed è ora pronta per passare alla fase finale, la Qualifica delle Prestazioni (PQ). Questo rapporto viene formalmente esaminato e approvato, chiudendo ufficialmente la fase di Qualifica Operativa (OQ).
Qualificazione delle prestazioni (PQ)
La Qualificazione delle Prestazioni (PQ) è la fase finale della metodologia di convalida IQ OQ PQ. Si tratta del processo documentato che dimostra che un processo di produzione, operando entro i parametri stabiliti, produce in modo coerente e riproducibile un prodotto che soddisfa tutte le specifiche di qualità predeterminate. La PQ va oltre le singole apparecchiature e mette alla prova l'intero sistema integrato, combinando apparecchiature qualificate, materie prime, procedure approvate e personale qualificato, in condizioni di produzione reali e di routine.
L'obiettivo finale del PQ è rispondere alla domanda definitiva: "Possiamo realizzare un prodotto di qualità in modo costante?“
Mentre OQ ha dimostrato il attrezzatura funziona, PQ dimostra il processo funziona.
Questa fase fornisce la prova definitiva e tangibile, richiesta dalle agenzie di regolamentazione come la FDA, che il processo di produzione sia solido, sotto controllo e in grado di fornire in modo affidabile un prodotto sicuro ed efficace. Un PQ di successo è il coronamento dello sforzo di convalida e rappresenta il passaggio finale prima che un processo venga approvato per la produzione commerciale. Fornisce i dati di base che verranno utilizzati per il monitoraggio continuo del processo durante l'intero ciclo di vita del prodotto.
Fasi chiave e attività nella qualificazione delle prestazioni
La PQ viene eseguita in base a un protocollo completo e pre-approvato che descrive in dettaglio l'intero piano, dal numero di esecuzioni agli attributi di qualità specifici da testare.
1. Sviluppo del protocollo PQ
Il protocollo PQ è il piano generale per l'attività di convalida. Si tratta di un documento dettagliato che deve essere approvato dal team di convalida interfunzionale (ad esempio, Qualità, Produzione, Ingegneria, Ricerca e Sviluppo) prima dell'esecuzione. I contenuti principali includono:
- Riferimento a IQ/OQ: una dichiarazione che conferma il completamento con successo dei prerequisiti IQ e OQ per tutte le apparecchiature pertinenti.
- Numero e dimensione dei lotti: specifies the number of consecutive, successful production runs required. The industry standard is typically three, as this demonstrates reproducibility and ensures a single successful run wasn’t an anomaly. The batch size must be representative of the intended commercial scale.
- Parametri critici di processo (CPP): elenca tutti i parametri di processo che sono critici per la qualità del prodotto (ad esempio, tempo di miscelazione, temperatura, forza di compressione) e i loro intervalli accettabili comprovati, stabiliti durante lo sviluppo del processo e l'OQ.
- Attributi critici di qualità (CQA): Definisce tutti gli attributi fisici, chimici, biologici e microbiologici del prodotto finale che devono essere controllati per garantire la qualità desiderata. Ciò include i metodi di prova e i loro rigorosi criteri di accettazione (specifiche).
- Piano di campionamento: un piano dettagliato che delinea cosa verrà campionato, come verrà campionato, quanti campioni verranno prelevati e da dove e quando durante il processo (ad esempio, inizio, metà, fine di un lotto; parte superiore, metà, parte inferiore di un frullatore).
2. Esecuzione di cicli di produzione (lotti PQ)

Questa è la fase di esecuzione pratica, in cui il processo viene eseguito in condizioni il più possibile vicine a quelle della produzione di routine.
Condizioni del mondo reale: PQ deve utilizzare le versioni finali e approvate di tutti gli input:
- Materie prime: da fornitori qualificati, che soddisfano tutte le specifiche di rilascio.
- Personale: eseguiti da operatori di produzione completamente formati, non solo da ingegneri o scienziati.
- Documentazione: utilizzando le Procedure Operative Standard (SOP) definitive e approvate e i Master Batch Records.
- Ambiente: effettuato presso l'impianto di produzione effettivo con servizi qualificati.
(vedi sotto il capitolo dedicato alla regola dei “Tre Batch”)
3.vTest intensivi in corso d'opera e sul prodotto finale

Durante e dopo ogni ciclo di PQ, il prodotto viene sottoposto a un livello di controllo molto più elevato rispetto a quello che avviene durante il controllo di qualità di routine.
- Controlli in corso di lavorazione (IPC): I parametri critici vengono testati nelle fasi intermedie del processo (ad esempio, uniformità della miscela, contenuto di umidità dei granuli, durezza della compressa) per garantire che il processo rimanga sotto controllo.
- Test del prodotto finale: Un gran numero di campioni di ciascun lotto viene testato rispetto a tutti i CQA. Per una compressa farmaceutica, questo potrebbe includere test di aspetto, identità, dosaggio (potenza), uniformità del contenuto, dissoluzione, purezza (impurità) e limiti microbici. L'obiettivo è dimostrare sia la coerenza inter-lotto (i risultati dei lotti 1, 2 e 3 sono molto simili) sia l'uniformità intra-lotto (i risultati all'inizio, a metà e alla fine di un singolo lotto sono molto simili).
4. Monitoraggio dei processi e raccolta dati
Durante ogni ciclo di PQ, tutti i CPP identificati vengono meticolosamente monitorati e registrati per dimostrare che siano stati mantenuti entro i limiti specificati per l'intera durata del processo. Ciò fornisce il collegamento diretto tra i parametri di processo controllati e il prodotto di alta qualità risultante.
5. Analisi dei dati e valutazione statistica
I dati delle esecuzioni PQ vengono compilati e analizzati statisticamente. Non è sufficiente che ogni risultato "superi" le specifiche. L'analisi deve dimostrare un elevato grado di coerenza e una bassa variabilità. Strumenti statistici come media, deviazione standard e deviazione standard relativa (RSD) vengono utilizzati per quantificare la stabilità e la capacità del processo. Questa evidenza statistica è una potente testimonianza della robustezza del processo.
6. Rapporto PQ finale e approvazione
Una volta completate tutte le analisi e analizzati i dati, viene redatto un rapporto PQ finale. Questo rapporto:
- Riepiloga i risultati di ogni lotto PQ.
- Presenta tutti i dati grezzi e le analisi statistiche in un formato chiaro.
- Documenta eventuali deviazioni verificatesi, l'indagine sulla loro causa principale e le azioni correttive intraprese. Una deviazione significativa e inspiegabile in un lotto di PQ può invalidare l'esecuzione e richiederne la ripetizione.
- Si conclude con un'affermazione definitiva: il processo è stato convalidato con successo ed è ritenuto in grado di produrre costantemente un prodotto che soddisfa le specifiche prestabilite.
Dopo la revisione formale e l'approvazione di questo rapporto, il processo è ora ufficialmente convalidato e rilasciato per la produzione commerciale di routine.
Focus: la regola dei “tre lotti”
La “regola dei tre lotti” è il cuore della pratica di convalida rispetto alla teoria normativa.
Si tratta di una convenzione di settore consolidata e di lunga data per la fase di Qualificazione delle Prestazioni (PQ) della convalida del processo. Si riferisce alla pratica di produrre tre lotti consecutivi e di successo su scala commerciale di un prodotto per dimostrare che il processo di produzione è controllato, coerente e riproducibile.
La norma si applica specificamente alla PQ perché questa è la fase in cui l'intero processo integrato – attrezzature qualificate (IQ/OQ), materie prime approvate, personale qualificato e procedure finali (SOP) – viene messo alla prova in condizioni reali. Un singolo lotto con esito positivo potrebbe essere un caso fortuito; due potrebbero essere una coincidenza. Tre successi consecutivi forniscono il livello minimo di evidenza oggettiva necessaria per dimostrare che il processo è affidabile e produrrà costantemente un prodotto che soddisfa tutti gli attributi qualitativi predeterminati. È qui che entrano in gioco le sfumature:
- NON è un "optional": è considerato un punto di riferimento fondamentale per la convalida dei processi nei settori regolamentati.
- NON è esplicitamente una “Legge Regolamentare”: Non troverete l'espressione "tre lotti di convalida" scritta alla lettera nel Codice dei Regolamenti Federali della FDA (ad esempio, 21 CFR 211). Le normative sono basate sulle prestazioni, affermando che è necessario disporre di prove documentate che il processo sia in "stato di controllo" e possa essere "riprodotto". Le normative saggiamente non prescrivono il numero esatto, poiché ciò potrebbe soffocare l'innovazione e gli approcci basati sul rischio.
- È uno standard di settore e un'aspettativa normativa "obbligatori": La regola dei "tre lotti" è diventata il metodo universalmente accettato e più facile da difendere per soddisfare il requisito normativo di dimostrazione della coerenza. Un revisore di qualsiasi agenzia importante (FDA, EMA, ecc.) si aspetta di vedere i dati di tre lotti di PQ con esito positivo.
In pratica è obbligatorio. Sebbene non si tratti di una legge letterale, deviare da questo standard comporta un attento esame da parte degli ispettori. Per convalidare un processo con meno di tre lotti, sarebbe necessaria una giustificazione basata sul rischio eccezionalmente solida, pre-approvata e scientificamente valida. Si tratta di una convenzione consolidata che è di fatto diventata il requisito predefinito. Scegliere di eseguire meno di tre lotti rappresenta un rischio significativo per l'azienda e la conformità, che deve essere formalmente difeso.
Quando potresti deviare? | |
| Più di tre lotti: per processi altamente complessi o ad alto rischio (ad esempio, prodotti biologici sterili, terapie cellulari) o processi con elevata variabilità nota, un'azienda può decidere proattivamente di eseguire cinque o più lotti per generare un set di dati più robusto. | Meno di tre lotti: Questo è estremamente raro e viene preso in considerazione solo in situazioni specifiche e ben giustificate, come nel caso di farmaci orfani con una produzione annuale molto ridotta o per processi molto semplici e a basso rischio. Questo approccio deve essere documentato in una valutazione formale del rischio e concordato nel piano generale di convalida. |
Metodologie alternative al QI OQ PQ
Sebbene IQ OQ PQ sia il gold standard negli ambienti regolamentati da GxP, altri settori utilizzano metodologie diverse, altrettanto rigorose, per raggiungere lo stesso obiettivo: garantire che un processo sia efficiente e sotto controllo. A titolo puramente informativo, di seguito sono riportate altre cinque metodologie di convalida dei processi utilizzate come alternative:
ASTM E2500 – Un approccio basato sul rischioQuesto standard definisce un quadro normativo moderno, principalmente per l'industria farmaceutica e biofarmaceutica, incentrato su un approccio alla verifica basato sul ciclo di vita e sul rischio. Sottolinea che apparecchiature e sistemi devono essere "idonei all'uso previsto". Instead of a rigid, sequential checklist, it starts with a risk assessment to identify Critical Quality Attributes (CQAs) and Critical Process Parameters (CPPs). Verification activities are then tailored to mitigate the identified risks. It heavily leverages supplier documentation and the knowledge of Subject Matter Experts (PMI), promoting continuous verification throughout the equipment’s lifecycle rather than treating validation as a one-time event. | Messa in servizio e qualificazione (C&Q) con FAT/SATC&Q è una metodologia ingegneristica mirata a verificare che tutti i sistemi e i componenti di un impianto o di un processo siano installati, testati e funzionino secondo i requisiti di progettazione. Include il Factory Acceptance Test (FAT) presso il sito del fornitore e il Site Acceptance Test (SAT) dopo l'installazione. La fase C&Q è più ampia e spesso precede o incorpora IQ/OQ. Una parte significativa dei test (FAT) viene anticipata ed eseguita prima ancora che l'apparecchiatura venga spedita, il che è più efficiente per individuare e risolvere i problemi. La fase SAT spesso copre gli stessi argomenti di IQ e OQ, ma è inquadrata in un contesto di project management e di passaggio di consegne ingegneristico. Questo è lo standard nell'industria pesante, nell'energia e nella costruzione di impianti su larga scala. |
 | Processo di approvazione delle parti di produzione (PPAP)PPAP is the standardized framework required by the automotive and aerospace industries to ensure a supplier’s production process can consistently produce parts that meet the customer’s engineering design records and specifications. PPAP is an external-facing validation focused on the supplier-customer relationship. It is a comprehensive submission package containing 18 specific elements, including Failure Mode and Effects Analysis (Analisi FMEA), Measurement System Analysis (MSA), Control Plans, and initial capacità di processo studi (Cpk, Ppk). Si tratta di un "raccoglitore di prove" molto più prescrittivo e olistico per approvare formalmente un fornitore per la produzione di massa.
|
Metodologia Six Sigma (DMAIC/DMADV)DMAIC or DMADV are highly data-driven and statistical methodology for process improvement and validation. DMAIC (Define, Measure, Analyze, Improve, Control) is used for existing processes, while DMADV (Define, Measure, Analyze, Design, Verify) is used for new ones. Where IQ OQ PQ confirms a process meets a pre-defined state, Sei Sigma aims to optimize that state to a specific statistical level of quality (e.g., less than 3.4 defects per million opportunities). It is a continuous improvement framework rather than a discrete validation event. The “Control” phase of DMAIC is analogous to the ongoing monitoring that follows a successful PQ, but it is defined by controllo statistico di processo (SPC) charts. | Metodologie agili con integrazione continua/distribuzione continua (CI/CD)CI/CD è lo standard per lo sviluppo software moderno. Invece di un unico grande evento di convalida finale, la convalida è automatizzata e integrata in ogni piccola modifica del codice. Questo è l'antitesi dell'approccio lineare "a cascata" di IQ OQ PQ. Ogni volta che uno sviluppatore invia nuovo codice, una pipeline automatizzata compila il software ed esegue una serie di test (di unità, di integrazione, di regressione). Ciò significa che il "processo" di creazione del software viene convalidato continuamente in cicli brevi e rapidi, garantendo che il sistema rimanga sempre in uno stato di convalida. |
Conclusione

Nei settori regolamentati come quello farmaceutico e dei dispositivi medici, la sequenza IQ OQ PQ rappresenta l'esecuzione pratica della convalida di processo. L'IQ stabilisce la base documentata per la corretta installazione delle apparecchiature, l'OQ fornisce la prova che le singole funzioni delle apparecchiature funzionano in modo affidabile nei rispettivi intervalli operativi e la fase finale, PQ, riunisce tutti gli elementi – apparecchiature qualificate, materiali approvati e operatori qualificati – per dimostrare che l'intero processo produce in modo coerente e riproducibile un prodotto che soddisfa tutte le specifiche.
Il completamento con successo di questa sequenza fornisce la prova oggettiva che il processo è in uno stato di controllo, un prerequisito non negoziabile per la produzione commerciale in cui la qualità del prodotto ha un impatto diretto sulla sicurezza del paziente.
Questa sequenza di convalida non è un evento una tantum; dovrebbe essere formalmente rieseguita in tutto o in parte ogni volta che vengono apportate modifiche significative alle apparecchiature, ai materiali o ai parametri di processo, garantendo che il sistema rimanga in uno stato di convalida continua per tutto il suo ciclo di vita.
Letture correlate
- Piano generale di convalida (VMP): il documento strategico di alto livello che definisce la filosofia di convalida complessiva dell'azienda, la portata, le responsabilità e i sistemi e i processi specifici da convalidare.
- Specifiche dei requisiti utente (URS): il documento fondamentale che descrive in dettaglio cosa ci si aspetta che l'attrezzatura o il processo facciano dal punto di vista dell'utente finale e della qualità, costituendo la base per tutti i test successivi.
- Test di accettazione in fabbrica (FAT) e test di accettazione in loco (SAT): test preliminari guidati dall'ingegneria, spesso eseguiti con il fornitore, per verificare la funzionalità dell'apparecchiatura prima della spedizione (FAT) e dopo l'installazione (SAT), che possono essere sfruttati per semplificare IQ/OQ.
- Validazione del sistema informatico (CSV): una disciplina di convalida specializzata che funziona parallelamente a IQ OQ PQ, concentrandosi sull'integrità, la sicurezza e l'affidabilità del software e dei sistemi computerizzati che controllano le apparecchiature.
- Conformità alla Parte 11 del 21 CFR: l'insieme specifico di normative FDA che regolano i record elettronici e le firme elettroniche, una componente fondamentale del CSV per garantire l'integrità dei dati, le piste di controllo e il controllo degli accessi.
- Convalida della pulizia: un processo di convalida a volte separato ma correlato eseguito sulla stessa apparecchiatura per dimostrare che una procedura di pulizia può rimuovere in modo efficace e coerente i residui di prodotto, gli agenti pulenti e la contaminazione microbica (si consiglia vivamente di includerlo nel protocollo IQ OQ PQ, poiché lo stato di pulizia è parte integrante delle prestazioni del prodotto e del processo).
- Analisi del sistema di misura (MSA) / R&R del calibro: la metodologia statistica utilizzata per convalidare i *metodi di prova* stessi, garantendo che il sistema di misurazione utilizzato per giudicare la qualità del prodotto sia accurato, preciso, ripetibile e riproducibile.
- Validazione basata sul rischio (utilizzando FMEA/HACCP): la metodologia per identificare potenziali modalità di guasto e rischi per la qualità del prodotto, consentendo di concentrare gli sforzi di convalida sui parametri di processo più critici (CPP).
- Attributi critici di qualità (CQA) e parametri critici di processo (CPP): le caratteristiche specifiche e definite del prodotto (CQA) e le variabili di processo (CPP) che devono essere controllate per garantire la qualità desiderata del prodotto, che costituiscono i criteri di accettazione per la PQ.
- Analisi della capacità del processo (Cpk/Ppk): l'analisi statistica eseguita sui dati PQ per quantificare quanto un processo sia centrato entro i suoi limiti di specifica e quanta variabilità abbia, fornendo un punteggio numerico della sua "capacità".
- Verifica del processo continuo (CPV): la moderna “Fase 3” di convalida del processo, che prevede il monitoraggio continuo dei parametri di processo e degli attributi di qualità durante la produzione di routine per garantire che il processo rimanga in un costante stato di controllo.
- Gestione del controllo delle modifiche: la procedura formale del sistema di qualità per valutare, documentare e approvare qualsiasi modifica proposta a un sistema o processo convalidato per garantire che non esca involontariamente dal suo stato convalidato.
- Gestione delle deviazioni e CAPA: Il sistema per investigare, determinare la causa principale e implementare azioni correttive e preventive per eventuali eventi o guasti imprevisti che si verificano durante o dopo la convalida.
- Validazione retrospettiva: un approccio di convalida obsoleto, ormai raramente accettabile, basato sull'analisi dei dati di produzione storici di un processo esistente e non convalidato per tentare di dimostrare che ha funzionato in uno stato di controllo.
- Rapporto di sintesi della convalida (VSR): il documento finale e conclusivo che riassume l'intero sforzo di convalida (IQ OQ PQ), presenta i risultati chiave, affronta eventuali deviazioni e dichiara formalmente il sistema o il processo come convalidato e idoneo all'uso commerciale.
Domande frequenti
Qual è la differenza tra QI, QO e QP?
La qualificazione dell'installazione (IQ) dimostra che l'apparecchiatura è stata consegnata, installata e collegata come specificato. La qualificazione operativa (OQ) dimostra che funziona correttamente entro i suoi intervalli operativi specificati. La qualificazione delle prestazioni (PQ) dimostra che l'intero processo, con materiali, operatori e procedure reali, produce costantemente un prodotto che soddisfa le specifiche.
In quale ordine vengono eseguiti IQ, OQ e PQ?
In quest'ordine, poiché ogni fase dipende dalla precedente: OQ inizia una volta approvata IQ, PQ una volta approvata OQ. Per apparecchiature semplici, protocolli combinati come un unico documento IQ e OQ sono accettati quando giustificati, purché vengano comunque eseguiti tutti i controlli richiesti.
IQ OQ PQ è richiesto dalla FDA?
La convalida è obbligatoria, ma le etichette IQ, OQ e PQ non lo sono. Le linee guida sulla convalida dei processi della FDA del 2011 utilizzano tre fasi (progettazione del processo, qualificazione del processo, verifica continua del processo) e il termine PPQ. GMP L'allegato 15 nomina DQ, IQ, OQ e PQ. I produttori di dispositivi medici seguono il QMSR della FDA, in vigore dal 2 febbraio 2026, che si basa su ISO 13485.
Per la qualificazione del processo (PQ) sono necessari tre lotti?
Nessuna normativa fissa il numero a tre. Le linee guida della FDA richiedono dati sufficienti a dimostrare la significatività statistica, sulla base del rischio. Tre lotti consecutivi di successo rappresentano la convenzione consolidata nel settore e la più facile da giustificare in caso di audit.
Qual è la differenza tra OQ e PQ?
OQ testa autonomamente le apparecchiature in tutto il loro intervallo operativo, inclusi limiti e allarmi, solitamente con materiale di prova. PQ gestisce l'intero processo con materiali di produzione, operatori qualificati e procedure approvate, e verifica che il prodotto finale soddisfi gli attributi di qualità richiesti.
Che cos'è un URS e perché viene prima?
La specifica dei requisiti utente (o equivalente) definisce cosa deve fare l'apparecchiatura o il processo, dal punto di vista dell'utente e della qualità. La selezione del fornitore e ogni test in fase di IQ, OQ e PQ si basano su di essa. Senza di essa, non c'è nulla rispetto a cui fare riferimento per la qualificazione.
Qual è la relazione tra FAT e SAT e QI e QO?
Il FAT è il test effettuato presso la sede del fornitore prima della spedizione, mentre il SAT è il test effettuato presso la vostra sede dopo l'installazione. I risultati di questi test possono ridurre la necessità di ripetere le prove di IQ e OQ se sono stati valutati secondo il vostro sistema di qualità, ma non sostituiscono il vostro OQ.
Cosa si intende per test nel caso peggiore in OQ?
Questa è la parte più delicata, quella in cui devono intervenire gli esperti: testare le combinazioni di parametri al loro limite e mantenerle costanti, anziché testarle una alla volta. Ad esempio, la temperatura massima del riscaldatore mentre il motore funziona alla massima velocità per 30-60 minuti. I guasti si verificano spesso solo in corrispondenza di tali combinazioni.
Quando è necessario riqualificare le apparecchiature?
Sebbene esistano casi ovvi o tipici del settore, questa è spesso una fase complessa in cui gli esperti devono intervenire per decidere quando una modifica significativa influisce sullo stato validato: modifica delle apparecchiature, spostamento, riparazione importante, nuovi materiali o parametri di processo modificati. Ripetere le parti interessate di IQ, OQ o PQ, sulla base di una valutazione del rischio documentata nell'ambito del controllo delle modifiche.
Una sostituzione con un prodotto equivalente necessita di una nuova qualificazione?
Non sempre si tratta di una sostituzione completa. Documentare la sostituzione tramite il sistema di gestione delle modifiche, giustificare che sia identica in termini di funzione e specifiche ed eseguire i controlli richiesti dalla valutazione del rischio, come la verifica dell'installazione e la calibrazione.
Quali documenti devono essere inclusi in un IQ?
L'ordine di acquisto, i manuali, le specifiche di progettazione, i disegni, i certificati di calibrazione degli strumenti di misura, i certificati di conformità come le marcature CE o FDA, le versioni del software e del firmware e la checklist di installazione. La mancanza di documenti costituisce un valido motivo per rifiutare la consegna o per trattenerla in quarantena.
Cosa viene verificato nei test di allarme e interblocco OQ?
Verificare che ogni allarme si attivi al raggiungimento del punto di intervento impostato e che ogni interblocco arresti o impedisca il funzionamento come previsto, ad esempio in caso di porta aperta o di sovratemperatura. Eseguire un test simulando la condizione e registrare la risposta e lo stato di sicurezza raggiunto.
Chi redige e approva i protocolli IQ OQ PQ?
Solitamente vengono redatti dal personale addetto alla validazione o all'ingegneria. Il responsabile del sistema e il responsabile della qualità li approvano prima dell'esecuzione e, successivamente, il rapporto finale. I risultati sono validi solo se il protocollo è stato approvato prima dell'inizio dei test.
Cosa succede se un test fallisce durante la fase di OQ o PQ?
In genere, si registra come deviazione, si indaga sulla causa, si valuta l'impatto, si risolve il problema e si ripetono i test interessati. Non si deve mai sovrascrivere il risultato negativo. Il protocollo funziona come un contratto, quindi ogni deviazione necessita di una giustificazione scritta.
I principi IQ, OQ e PQ si applicano ai software e ai sistemi informatizzati?
Sì. L'IQ verifica l'installazione e la configurazione, l'OQ testa le funzioni, il controllo degli accessi, gli allarmi e l'integrità dei dati, e il PQ conferma che il sistema funzioni correttamente in condizioni operative reali. La stessa sequenza viene utilizzata per il software che controlla o registra un processo regolamentato.
Quali sono le alternative a IQ OQ PQ?
Tra gli altri, ASTM E2500 (verifica basata sul rischio nel settore farmaceutico), messa in servizio e qualificazione con FAT e SAT, PPAP nel settore automobilistico, Six Sigma DMAIC o DMADV e pipeline CI/CD per il software. La soluzione più adatta dipende dal settore e da ciò che l'ente regolatore o il cliente accettano.
Glossario dei termini utilizzati
American Society for Testing and Materials (ASTM): un'organizzazione internazionale di standardizzazione che sviluppa e pubblica standard tecnici volontari consensuali per materiali, prodotti, sistemi e servizi, volti a migliorare la qualità e la sicurezza in vari settori.
Code of Federal Regulations (CFR): Una raccolta di norme generali e permanenti pubblicate dalle agenzie federali degli Stati Uniti, organizzate per argomento in 50 titoli, che funge da fonte giuridica ufficiale per le normative federali.
Computer Numerical Control (CNC): Un processo di produzione che utilizza software programmato per controllare le macchine utensili, consentendo movimenti e operazioni precise per attività come fresatura, foratura e tornitura, migliorando l'automazione e la precisione nella produzione.
Computer Numerically Controlled (CNC): un processo di produzione che utilizza software programmati per controllare le macchine utensili, consentendo un funzionamento preciso e automatizzato per attività quali il taglio, la fresatura, la foratura e l'incisione di materiali.
Continuous Integration/Continuous Deployment (CI/CD): una pratica di sviluppo software che automatizza l'integrazione delle modifiche al codice e la distribuzione negli ambienti di produzione, consentendo aggiornamenti frequenti, consegne più rapide e una migliore collaborazione tra i team di sviluppo e operativi attraverso test e monitoraggio automatizzati.
Continuous Integration/Continuous Deployment (CICD): Una pratica di sviluppo software che automatizza l'integrazione delle modifiche al codice e la distribuzione in produzione, consentendo aggiornamenti frequenti e riducendo i problemi di integrazione attraverso test automatizzati e pipeline di distribuzione.
Corrective Action and Preventative Action (CAPA): un approccio sistematico per identificare, indagare e affrontare le non conformità e i potenziali problemi per prevenirne il ripetersi e garantire la conformità agli standard normativi nei sistemi di gestione della qualità.
Corrective and Preventive Action (CAPA): Un approccio sistematico per identificare, analizzare e affrontare le non conformità al fine di prevenirne il ripetersi ed eliminare potenziali problemi, garantendo la conformità agli standard normativi e il miglioramento continuo dei processi e dei prodotti.
Cost and Freight (CFR): Un contratto di spedizione in cui il venditore paga le spese di trasporto e di nolo per consegnare la merce a un porto specificato, mentre l'acquirente si assume il rischio e la responsabilità per l'assicurazione e i costi una volta che la merce è stata caricata sulla nave.
Critical Control Points (CCP): Fasi specifiche di un processo in cui è possibile applicare il controllo per prevenire, eliminare o ridurre i rischi per la sicurezza alimentare a livelli accettabili. L'identificazione di questi punti è essenziale per un'analisi efficace dei rischi e una gestione dei controlli critici nei sistemi di produzione alimentare.
current Good Manufacturing Practice (cGMP): un sistema che garantisce che i prodotti siano costantemente realizzati e controllati secondo standard di qualità, comprendente normative e linee guida per i processi di produzione, le strutture, le attrezzature e il personale per garantire sicurezza, qualità ed efficacia nei settori farmaceutico, alimentare e altri settori regolamentati.
Defects Per Million Opportunities (DPMO): una misura utilizzata nel controllo qualità che quantifica il numero di difetti in un processo per un milione di opportunità di errore, calcolato dividendo il numero di difetti per il numero totale di opportunità e moltiplicando per un milione.
Define Measure Analyze Improve Control (DMAIC): una strategia di qualità basata sui dati utilizzata in Six Sigma per il miglioramento dei processi, composta da cinque fasi: identificazione del problema, misurazione delle prestazioni attuali, analisi dei dati per identificare le cause, miglioramento dei processi in base ai risultati e controllo delle prestazioni future per sostenere i miglioramenti.
Define, Measure, Analyze, Design, Verify (DMADV): Una metodologia basata sui dati, utilizzata nel Six Sigma per lo sviluppo di nuovi processi o prodotti. Prevede la definizione degli obiettivi del progetto, la misurazione dei requisiti, l'analisi delle opzioni, la progettazione di soluzioni e la verifica dei risultati per garantire il rispetto degli standard di qualità e prestazioni.
Design Validation (DV): un processo volto a garantire che un prodotto soddisfi i requisiti specificati e l'uso previsto attraverso test e valutazioni, confermando che il progetto soddisfa il suo scopo e funziona correttamente in condizioni reali.
Failure Mode and Effects Analysis (FMEA): un metodo sistematico per valutare le potenziali modalità di guasto all'interno di un sistema, processo o prodotto, valutandone gli effetti sulle prestazioni e dando priorità ai rischi per migliorare l'affidabilità e la sicurezza attraverso azioni correttive.
Food and Drug Administration (FDA): un'agenzia federale del Dipartimento della Salute e dei Servizi Umani degli Stati Uniti responsabile della regolamentazione della sicurezza alimentare, dei prodotti farmaceutici, dei dispositivi medici, dei cosmetici e dei prodotti del tabacco per garantire la salute e la sicurezza pubblica attraverso la valutazione scientifica e l'applicazione degli standard di conformità.
Good Manufacturing Practice (GMP): Un sistema che garantisce che i prodotti siano realizzati e controllati costantemente secondo standard di qualità, riducendo al minimo i rischi associati alla produzione farmaceutica e alle industrie correlate. Comprende linee guida per i processi di produzione, le condizioni degli impianti, le qualifiche del personale e le pratiche di documentazione per garantire la sicurezza e l'efficacia dei prodotti.
Hazard Analysis and Critical Control Points (HACCP): un approccio sistematico alla sicurezza alimentare che identifica, valuta e controlla i pericoli nei punti critici del processo produttivo per prevenire le malattie di origine alimentare e garantire la sicurezza del prodotto.
Installation Qualification (IQ): un processo documentato per verificare che le apparecchiature o i sistemi siano installati secondo le specifiche, inclusa la valutazione delle utenze, delle condizioni ambientali e della conformità ai requisiti di progettazione, garantendo la prontezza per la qualificazione operativa.
Measurement System Analysis (MSA): un metodo statistico utilizzato per valutare l'accuratezza, la precisione e l'affidabilità dei processi e degli strumenti di misurazione, garantendo che i dati raccolti siano validi e coerenti per il processo decisionale nel controllo qualità e nel miglioramento dei processi.
Operational Qualification (OQ): un processo di convalida che garantisce che le apparecchiature o i sistemi funzionino secondo requisiti specifici entro limiti definiti, confermando che funzionano come previsto nel loro ambiente operativo.
Performance Qualification (PQ): un processo che verifica che un sistema o un'apparecchiatura funzioni secondo requisiti specifici in condizioni reali, assicurando che svolga costantemente la funzione prevista entro limiti predeterminati.
Process Capability Index (Cpk): una misura statistica che quantifica la capacità di un processo di produrre output entro limiti specificati, indicando la relazione tra la media del processo e il limite di specifica più vicino, aggiustato per la variabilità del processo.
Process Performance Index (Ppk): Misura statistica che quantifica il grado di conformità di un processo ai limiti di specifica, calcolata utilizzando la media e la deviazione standard del processo. Indica la capacità di un processo di produrre output entro limiti definiti, tenendo conto sia della variabilità che della centratura.
Product Lifecycle Management (PLM): un approccio sistematico alla gestione del ciclo di vita di un prodotto, dall'ideazione alla progettazione ingegneristica e alla produzione, fino all'assistenza e allo smaltimento, integrando persone, processi, dati e tecnologia per migliorare la qualità del prodotto, ridurre i tempi di commercializzazione e migliorare la collaborazione tra le parti interessate.
Production Part Approval Process (PPAP): una procedura standardizzata utilizzata nella produzione per garantire che i fornitori soddisfino i requisiti di qualità prima della produzione di massa, che prevede la documentazione e la convalida delle specifiche di progettazione, delle capacità di processo e dei campioni di produzione per confermare la conformità alle aspettative del cliente.
Quality Management System (QMS): un sistema strutturato di processi, procedure e responsabilità volti a garantire una qualità costante nei prodotti e nei servizi, a facilitare il miglioramento continuo e a soddisfare i requisiti normativi e dei clienti.
Revolutions Per Minute (RPM): Unità di misura che indica il numero di rotazioni complete che un oggetto compie attorno a un asse fisso in un minuto. Comunemente utilizzata per quantificare la velocità di motori, propulsori e altri macchinari rotanti.
Standard Operating Procedure (SOP): una serie di istruzioni dettagliate create per aiutare i lavoratori a svolgere le operazioni di routine in modo coerente ed efficiente, garantendo il rispetto delle normative e degli standard di qualità.
Statistical Process Control (SPC): un metodo di controllo qualità che impiega tecniche statistiche per monitorare e controllare un processo, assicurandone il funzionamento al massimo delle sue potenzialità mediante l'identificazione delle variazioni e il mantenimento di un output coerente entro limiti specificati.
User Requirement Specification (URS): un documento che descrive in dettaglio le esigenze e le aspettative degli utenti per un sistema o un prodotto, delineando i requisiti funzionali e non funzionali per guidare lo sviluppo e garantire l'allineamento con gli obiettivi dell'utente.
Link esterni sulla convalida del processo IQ OQ PQ
Standard internazionali
(passa il mouse sul link per vedere la nostra descrizione del contenuto)