Good Manufacturing Practice, or GMP, is the universal standard for quality production. It is a set of rules to ensure that products like medicines, food, and medical devices are made consistently and safely, batch after batch. The central idea is simple: quality cannot be inspected into a product at the end of the line. Instead, it muss be built into every step of the manufacturing process, from the raw materials that arrive at the loading dock to the final package that leaves it.
Das „c“ in cGMP steht für „Current“. Dieser einzelne Buchstabe leitet eine kritische, dynamische Anforderung ein. Während GMP das grundlegende Regelwerk liefert, verpflichtet cGMP Hersteller gesetzlich dazu, die aktuellsten Technologien, Systeme und wissenschaftlichen Erkenntnisse zu verwenden. Ein Prozess, der vor einem Jahrzehnt nach GMP-Standards völlig akzeptabel war, kann heute eine cGMP-Inspektion nicht bestehen, wenn sich inzwischen bessere, zuverlässigere Methoden herauskristallisiert haben. Unternehmen werden dadurch zu kontinuierlicher Verbesserung gezwungen.
Die wichtigsten Erkenntnisse
- Die Unterscheidung zwischen GMP und cGMP ist heute akademischer Natur, die Erwartung ist universell.
- Der Motor ist das Qualitätsrisikomanagement (QRM), nicht der Papierkram oder das PLM.
- Ein Hauptaugenmerk der Prüfung liegt auf der Datenintegrität.
- „Menschliches Versagen“ ist ein Symptom, nicht die Grundursache. Die Zuschreibung einer Abweichung auf „menschliches Versagen“ ist ein Warnsignal für ein schwaches Qualitätssystem.
- Die Process Analytical Technology (PAT) verkörpert den Übergang vom Testen zur Echtzeit-Sicherheit. Das „c“ in cGMP wird durch PAT veranschaulicht.
- Die Lieferantenüberwachung basiert auf Daten und nicht nur auf Audits.
- Die qualifizierte Person (QP) stellt eine wichtige EU-spezifische Verantwortung dar.
- Der Strategie zur Kontaminationskontrolle (CCS) is the new cornerstone of sterile manufacturing.
Die 10 Kernprinzipien der Guten Herstellungspraxis (GMP)
GMP ist nicht nur ein Regelwerk, sondern ein Qualitätsdenken, das auf zehn Grundprinzipien basiert. Zusammen bilden diese Prinzipien ein robustes System, das sicherstellt, dass die Qualität eines Produkts in jeder Phase gewährleistet ist und nicht nur am Ende geprüft wird.
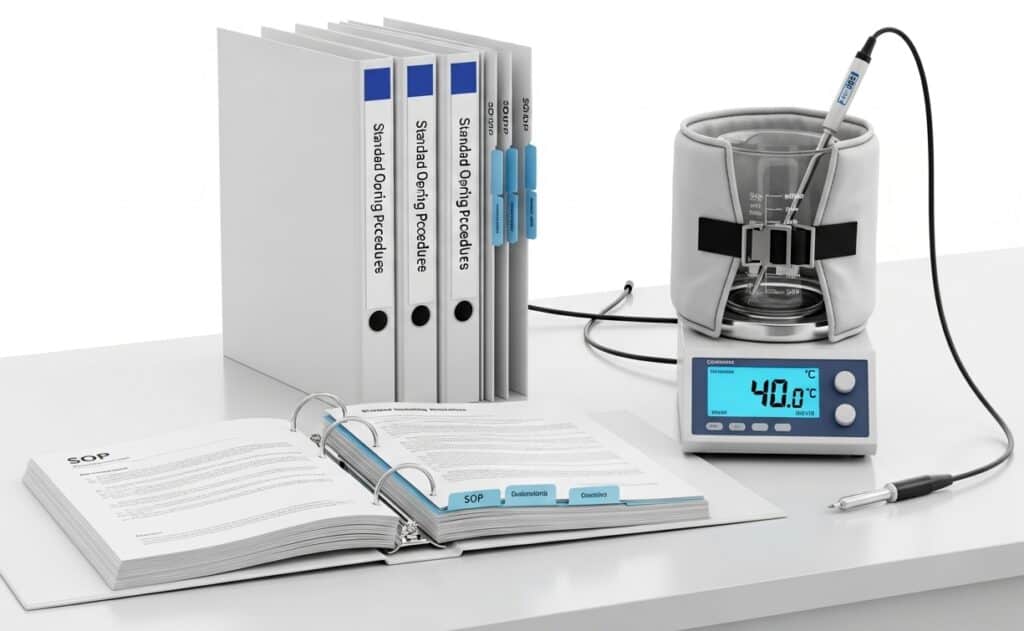
1. Schreiben Sie Schritt-für-Schritt-Verfahren und Arbeitsanweisungen
Grundlage der GMP ist die Sicherstellung klar definierter und dokumentierter Prozesse. Dieses Prinzip erfordert die Erstellung detaillierter, eindeutiger Standardarbeitsanweisungen (SOPs) für jede kritische Aufgabe. Ziel ist es, sicherzustellen, dass Abläufe stets konsistent und korrekt ausgeführt werden, unabhängig davon, wer die Aufgabe ausführt. Dies beseitigt Unklarheiten und bietet eine klare Referenz für Schulung und Durchführung.
Anwendungsbeispiel: Das Unternehmen „PharmaBlend Inc.“ stellt ein temperaturempfindliches Flüssigmedikament her. Die Standardarbeitsanweisungen (SOP) für die „Temperaturregelung im Compounding-Tank“ (SOP-MFG-101) geben nicht nur die Zieltemperatur (40 °C ± 2 °C) vor, sondern auch die genaue Reihenfolge für das Einschalten des Heizmantels, die Geschwindigkeit des Temperaturanstiegs (maximal 5 °C pro Minute), den kalibrierten Messfühler für die Überwachung und die Maßnahmen bei Temperaturüberschreitungen.
Tipp: Anstatt monolithische SOPs zu schreiben, verwenden Sie einen modularen Ansatz. Erstellen Sie „Master“-SOPs für komplexe Prozesse, die auf kleinere, aufgabenspezifische „Arbeitsanweisungsdokumente“ für einzelne Schritte verweisen (z. B. die Kalibrierung eines bestimmten Sensors oder die Bedienung eines einzelnen Ventils). Dies ermöglicht einfachere Aktualisierungen – wenn ein einzelnes Gerät ausgetauscht wird, müssen Sie nur eine kleine Arbeitsanweisung statt der gesamten Prozess-SOP überarbeiten. Dies reduziert den Zeitaufwand für Überprüfung und Genehmigung erheblich und minimiert das Risiko von Fehlern in nicht zusammenhängenden Abschnitten.
2. Befolgen Sie Verfahren und Anweisungen genau
Dokumentierte Verfahren sind sinnlos, wenn sie nicht befolgt werden. Dieses Prinzip erfordert die strikte Einhaltung der schriftlichen SOPs ohne Abweichungen. Ist eine Abweichung erforderlich, muss sie formal dokumentiert, begründet und durch einen definierten Änderungskontrollprozess genehmigt werden. Dadurch wird sichergestellt, dass jede Abweichung vom Standard kontrolliert, auf Risiken bewertet und zur Rückverfolgbarkeit aufgezeichnet wird.
Tipp: Implementieren Sie eine Kennzahl für die „Erstmalige Korrektheit“ (Right-First-Time, RFT) zur Verfahrensausführung, die während der Chargenprotokollprüfung erfasst wird. Bei Abweichungen aufgrund von Nichteinhaltung reicht es nicht aus, den Bediener erneut zu schulen. Führen Sie eine Ursachenanalyse durch, die sich auf das Verfahren konzentriert. Benutzerfreundlichkeit (Ein Ansatz der Mensch-Maschine-Interaktion). War die Anweisung unklar? War die Abfolge unlogisch? Ist das benötigte Werkzeug schwer zugänglich? Die Verbesserung des Verfahrens selbst ist eine wirksamere langfristige Korrektur- und Vorbeugungsmaßnahme (CAPA) als die bloße Schuldzuweisung an menschliches Versagen.
3. Arbeiten zeitnah und genau dokumentieren
Dies geschieht nach dem Prinzip „Was nicht aufgeschrieben ist, ist nicht geschehen“. Alle Aktivitäten, vom Erhalt der Rohstoffe bis zum Versand des Endprodukts, müssen in Echtzeit dokumentiert werden. Dazu gehören die Aufzeichnung von Daten, Unterschriften, Daten und allen Beobachtungen. Eine genaue, zeitnahe Dokumentation liefert einen vollständigen und nachvollziehbaren Verlauf einer Charge (auch als Chargenprotokoll oder Geräteverlaufsprotokoll bezeichnet), der für die Untersuchung von Abweichungen, die Behebung von Problemen und den Nachweis der Konformität bei einem Audit unerlässlich ist.
Tipp: Integrieren Sie bei der Erstellung von Chargenprotokollen (Papier oder elektronisch) „Datenintegritätsprüfungen“ direkt in die Felder. Beispielsweise sollten Sie anstelle eines leeren Feldes für „Endzeit“ eine Start- und eine Endzeit festlegen und eine automatische oder manuelle Prüfung durchführen, um sicherzustellen, dass die Dauer für den Prozessschritt logisch ist. Verwenden Sie für kritische Einträge die „Von einer zweiten Person überprüfen“-Abzeichnungen. Stellen Sie jedoch sicher, dass der Prüfer darin geschult ist, wieder aufführen die kritische Berechnung oder die Überprüfung der Einstellung, nicht nur „das Kontrollkästchen aktivieren“.
Unterschied zwischen DMR und DHR:
- Der Device Master Record oder DMR, ist das Meisterrezept für eine MedizinproduktEs handelt sich um eine formale, kontrollierte Zusammenstellung aller Anweisungen, Spezifikationen und Verfahren, die zur Herstellung eines einheitlichen Produkts erforderlich sind. Der DMR enthält alles von den Konstruktionszeichnungen und Materialspezifikationen bis hin zu detaillierten Fertigungsanweisungen, Prüfmethoden zur Qualitätskontrolle, Kennzeichnungs- und Verpackungsanforderungen. Betrachten Sie ihn als den vollständigen Bauplan; er definiert genau, wie das Gerät von Anfang bis Ende hergestellt werden soll.
- Der Geräteverlaufsdatensatz (Device History Record, DHR) ist der Nachweis, dass eine bestimmte Charge, ein Los oder eine einzelne Einheit tatsächlich nach diesem Rezept hergestellt wurde. Es ist das vollständige Produktionsprotokoll. Das DHR enthält die genauen Herstellungsdaten, die produzierten Mengen, die Testergebnisse für die Charge sowie Rückverfolgbarkeitsinformationen wie Serien- oder Losnummern. Während das DMR die für alle Einheiten gültige Bedienungsanleitung ist, ist das DHR der historische Nachweis, der belegt, dass ein bestimmter Produktionslauf diesen Anweisungen gefolgt ist und alle Abnahmekriterien erfüllt hat.
4. Validieren Sie Ihre Arbeit und Prozesse
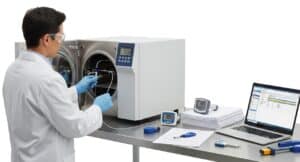
Validierung ist der dokumentierte Nachweis, dass ein Prozess, ein System oder ein Gerät konstant das erwartete Ergebnis liefert. Hersteller müssen nachweisen, dass ihre Prozesse zuverlässig und unter Kontrolle sind. Dazu gehört die Validierung von Herstellungsprozessen, analytischen Testmethoden, Reinigungsverfahren und computergestützten Systemen, um sicherzustellen, dass sie für den vorgesehenen Zweck geeignet sind.
In der Praxis IQ OQ PQ process validation is how a company produces that documented proof: installation, operational and performance checks of each system are signed off before routine production starts. Smaller sites often begin with IQ and OQ validation of new equipment, then complete the performance step during the first production batches.
Tipp: Nutzen Sie einen Lebenszyklusansatz für die Validierung basierend auf ASTM E2500. Anstatt Validierung als einmaliges Ereignis zu betrachten, integrieren Sie sie in Quality by Design (QbD). Definieren Sie während der Prozessentwicklung einen „Kontrollraum“ und nutzen Sie die Validierungsübung (Prozessleistung Qualifizierung (PPQ) dient nicht nur der Bestätigung, dass der Prozess funktioniert, sondern auch der Überprüfung, ob er innerhalb dieses Kontrollzustands bleibt. Dadurch verlagert sich der Fokus von einem einfachen Pass/Fail-Ereignis auf den Nachweis eines kontinuierlichen Prozessverständnisses und einer kontinuierlichen Prozesskontrolle, was von den Aufsichtsbehörden sehr geschätzt wird.
For this stage, we suggest our very complete reading on IQ OQ PQ Prozessvalidierung:
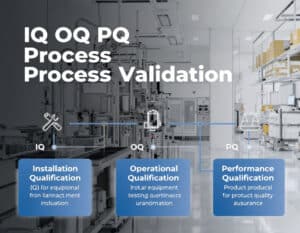
Expertentipp: Die Validierung wird zu einem kontinuierlichen Lebenszyklus und nicht zu einem einmaligen Ereignis. Die Denkweise der „drei erfolgreichen Chargen“ wird obsolet. cGMP erfordert einen Lebenszyklusansatz um sicherzustellen, dass der Prozess während seiner gesamten kommerziellen Lebensdauer unter Kontrolle bleibt:
- ein robustes Prozessdesign (Phase 1)
- formale Qualifikation (Stufe 2)
- und ein Programm zur fortlaufenden Prozessüberprüfung (Stufe 3)
5. Anlagen und Geräte ordnungsgemäß entwerfen, bauen und warten
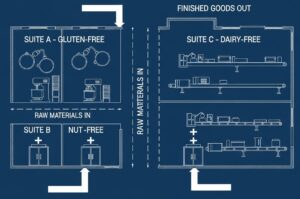
Die physische Umgebung und die verwendeten Werkzeuge sind entscheidend für die Produktqualität. Dieses Prinzip schreibt vor, dass Anlagen so konzipiert sein müssen, dass Kreuzkontaminationen und Verwechslungen vermieden werden. Die Geräte müssen für den vorgesehenen Einsatzzweck konzipiert, leicht zu reinigen sowie ordnungsgemäß kalibriert und gewartet werden.
Die Anordnung, die Luftzirkulation und der Materialfluss sollten logisch gestaltet sein, um das Produkt zu schützen, beispielsweise durch einen unidirektionalen Personen- und Materialfluss. Rohstoffe werden an einem Ende zugeführt und durchlaufen separate Verarbeitungsbereiche mit Überdruckluft. Druck Differenziale Produkte und Fertigwaren verlassen den Betrieb am anderen Ende. Es gibt keine Überschneidungen zwischen Roh- und Fertigwaren, und das Personal muss Schleusen passieren, um in die Produktionsbereiche zu gelangen, wodurch das Risiko einer Kreuzkontamination minimiert wird.
Tipp: Bei der Planung einer neuen Anlage oder der Modernisierung einer bestehenden sollten Sie vor Baubeginn 3D-Modellierung und virtuelle Realitätsbegehungen (VR) mit einem interdisziplinären Team (einschließlich Bedienpersonal, Instandhaltung und Qualitätssicherung) nutzen. Dies ermöglicht es Ihnen, potenzielle Probleme zu identifizieren. ergonomisch Probleme wie ineffiziente Materialflüsse und schwer zu reinigende Bereiche (z. B. unzugängliche Rohrleitungen, ungünstige Geräteplatzierung) lassen sich bereits in der Planungsphase beheben, wo Änderungen kostengünstig sind, anstatt erst nach dem Bau der Anlage, wo sie unerschwinglich teuer wären.
6. Sorgen Sie für gute Haushaltsführung und Hygiene
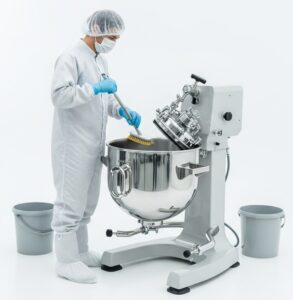
Kontamination stellt ein erhebliches Risiko in der Fertigung dar. Daher ist es unerlässlich, im gesamten Betrieb höchste Sauberkeits- und Hygienestandards einzuhalten. Dies umfasst persönliche Hygienestandards für Mitarbeiter (z. B. korrekte Schutzkleidung), dokumentierte Reinigungs- und Desinfektionspläne für Anlagen und Geräte sowie Schädlingsbekämpfungsprogramme. Ziel ist es, das Produkt vor physikalischen, chemischen und anderen Einflüssen zu schützen. mikrobiell Verunreinigungen.
Anwendungsbeispiel: Das Reinigungsverfahren für einen Mischbehälter besteht nicht nur aus „Waschen mit Reinigungsmittel“. Es handelt sich um einen validierten, mehrstufigen Prozess: Vorspülen mit gereinigtem Wasser, Waschen mit einer bestimmten Konzentration eines validierten Reinigungsmittels für eine festgelegte Zeit, abschließendes Spülen mit Wasser für Injektionszwecke (WFI) und schließlich ein Tupfertest auf chemische und mikrobielle Rückstände, um zu beweisen, dass der Behälter wirklich sauber ist, bevor die nächste Charge hergestellt werden kann.
Hinweis: Reinigung ist nicht dasselbe wie Desinfektion (siehe andere Artikel dazu).
Tipp: Implementieren Sie ein robustes Umweltüberwachungsprogramm (EM), das über routinemäßige Probenahmen hinausgeht. Nutzen Sie EM-Daten, um Trendanalysen und Heatmaps Ihrer Anlage zu erstellen. Ein Anstieg der mikrobiellen Werte in einem Bereich ist nicht nur eine zu behebende Abweichung, sondern ein Datenpunkt. Nutzen Sie diese Daten proaktiv, um „Hotspots“ zu identifizieren, die Wirksamkeit von Reinigungsverfahren im Laufe der Zeit zu bewerten und die Hygieneintervalle basierend auf Risiken und Daten anzupassen, anstatt einem festen, willkürlichen Zeitplan zu folgen.
7. Qualität in den gesamten Produktlebenszyklus integrieren
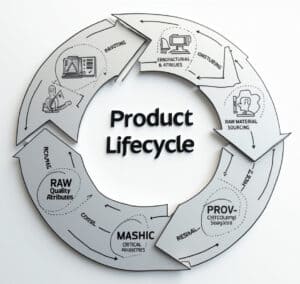
Dieses Prinzip unterstreicht, dass Qualität nicht nur in der Verantwortung der Qualitätskontrollabteilung liegt. Sie muss in jede Phase integriert werden – von der Forschung und Entwicklung über die Rohstoffbeschaffung (Lieferantenqualifizierung) bis hin zur Fertigung, Verpackung und Distribution. Es handelt sich um einen ganzheitlichen Ansatz, bei dem jede Abteilung ihre Rolle bei der Aufrechterhaltung der Produktqualität versteht.
Anwendungsbeispiel: „Precision Pills LLC“ entwickelt eine neue Tablette. Während der Forschungs- und Entwicklungsphase (lange vor der Produktion) wendet das Unternehmen die Prinzipien von Quality by Design (QbD) an. Es identifiziert kritische Qualitätsmerkmale (CQAs) wie Tablettenhärte und Auflösungsrate. Anschließend führt es Experimente durch, um zu verstehen, wie kritische Prozessparameter (CPPs) wie Drehgeschwindigkeit und Kompressionskraft diese CQAs beeinflussen. Dieses Wissen wird anschließend in die Produktion übertragen, um vom ersten Tag an einen robusten und gut verstandenen Prozess zu gewährleisten.
Tipp: Ein formelles Technologietransfer-Team einrichten, das als Brücke zwischen Forschung und Entwicklung, Engineering und Fertigung fungiert. Dieses Team sollte ein „Wissenstransferpaket“ verwalten, das nicht nur die Prozessparameter, sondern auch die Begründung Die dahinter stehenden Faktoren (das „Warum“) sollten detailliert beschrieben werden. Dieses Paket sollte fehlgeschlagene Experimente, Prozessgrenzen und das wissenschaftliche Verständnis des Produkts detailliert beschreiben. Dies verhindert, dass die Fertigung den Prozess wie eine „Black Box“ behandelt, und ermöglicht später eine effektivere Fehlerbehebung und kontinuierliche Verbesserung.
8. Führen Sie Qualitätskontrollen und Audits durch
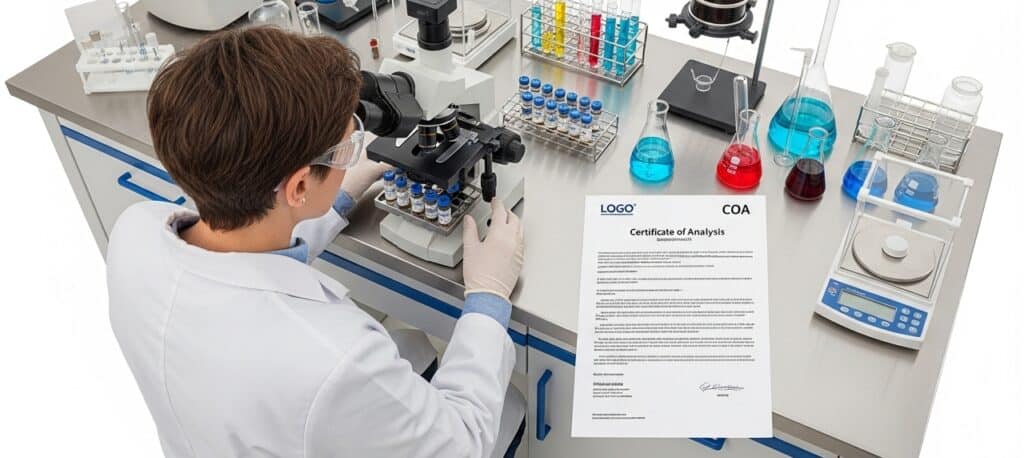
Eine unabhängige Qualitätseinheit (bestehend aus Qualitätssicherung und Qualitätskontrolle) ist unerlässlich. Dieses Prinzip stellt die Durchführung angemessener Kontrollen sicher. Dazu gehört die Prüfung von Rohstoffen, Prozessproben und Fertigprodukten anhand vordefinierter Spezifikationen. Regelmäßige interne Audits (Selbstinspektionen) dienen außerdem der Beurteilung der Wirksamkeit des GMP-Systems und der Sicherstellung seiner korrekten Umsetzung.
Anwendungsbeispiel: „SafeInjectables Corp.“ erhält eine Lieferung Fläschchen von einem neuen Lieferanten. Obwohl der Lieferant ein Analysezertifikat (CoA) vorlegte, aus dem hervorgeht, dass die Fläschchen alle Spezifikationen erfüllen, führt das interne Qualitätskontrolllabor vor der Freigabe der Lieferung für die Produktion eine unabhängige Identitätsprüfung und Prüfung auf kritische Mängel (z. B. Risse und Abmessungen) an einer Probe der Fläschchen durch. Dadurch werden die Daten des Lieferanten verifiziert und mögliche Qualitätsprobleme vermieden.
Tipp: Gestalten Sie Ihr internes Auditprogramm prozessorientiert und nicht nur abteilungsbezogen. Anstatt die „Lagerabteilung“ zu auditieren, führen Sie ein Audit des „Materialkontrollprozesses“ durch, der den Materialfluss vom Wareneingang über die Lagerung und den Warenausgang bis zur Wiedereinlagerung verfolgt. Dieser Ansatz überwindet Abteilungsgrenzen und liefert ein deutlicheres Bild vom Zustand und der Effizienz des gesamten Systems. Ende-zu-Ende Prozess, der Risiken aufdeckt, die an den Übergabepunkten zwischen Abteilungen auftreten.
9. Produkte vor Verunreinigungen schützen
Dies ist ein zentrales Thema, das sich mit anderen Grundsätzen überschneidet, aber dennoch eine eigene Aufmerksamkeit verdient. Es geht um die Gestaltung von Prozessen und Einrichtungen, um eine Kontamination des Produkts mit Fremdstoffen zu verhindern.
Hierzu gehört die Vermeidung von Kreuzkontaminationen zwischen verschiedenen Produkten, mikrobieller Kontamination und Kontamination durch Personal oder die Umwelt.
Maßnahmen wie geschlossene Produktionssysteme, angemessene Kleidung und kontrollierter Materialumgang sind wichtige Anwendungen dieses Prinzips.
Anwendungsbeispiel: a facility, “MultiHerb Supplements,” produces both a ginseng supplement and a potent herbal extract known to be an allergen. To prevent cross-contamination, the allergenic extract is produced in a completely segregated suite with its own dedicated air handling system (HVAC) and equipment. All tools are color-coded red and are never allowed to leave the suite. This physical and procedural separation is critical to protecting other products.
Tipp: Gehen Sie über die physische Trennung hinaus und implementieren Sie eine Strategie zur „Reinigungsverifizierung“ für gemeinsam genutzte Geräte, die auf toxikologischen Daten basiert. Berechnen Sie für jedes Produkt den zulässigen Tagesgrenzwert (PDE). Verwenden Sie diesen PDE-Wert, um einen wissenschaftlich begründeten, gesundheitsbezogenen Reinigungsgrenzwert für Produktrückstände festzulegen. Dieser risikobasierte Ansatz ist der aktuelle Industriestandard (empfohlen von der EMA) und wesentlich robuster als die Verwendung älterer, willkürlicher Grenzwerte wie „10 ppm“ oder „sichtbar sauber“.
10. Kompetentes Personal schulen und weiterentwickeln
Der Mensch ist in der Fertigung oft der kritischste und variabelste Faktor. Daher ist es unerlässlich, dass alle Mitarbeiter für ihre jeweiligen Aufgaben angemessen geschult werden. Die Schulung sollte nicht nur die technischen Aspekte ihrer Tätigkeit umfassen. Arbeit (Bedienung der Geräte), aber auch die Grundsätze der Guten Herstellungspraxis (GMP) und die potenziellen Folgen der Nichteinhaltung von Verfahren. Die Kompetenz muss regelmäßig überprüft und dokumentiert werden.
Anwendungsbeispiel: Bevor ein Mitarbeiter bei „CellTherapy Innovations“ selbstständig an der kritischen Zellkultur-Expansionsphase arbeiten darf, muss er ein mehrstufiges Qualifizierungsprogramm absolvieren. Dazu gehört das Lesen von SOPs, die Beobachtung eines qualifizierten Mitarbeiters, die Durchführung der Aufgabe unter direkter Aufsicht und schließlich die erfolgreiche eigenständige Bearbeitung mehrerer „Test“-Chargen. Die Kompetenz wird von ihrem Vorgesetzten und der Qualitätssicherung in der offiziellen Schulungsakte dokumentiert und zertifiziert (obligatorisch). in den meisten Sektoren, in denen GMP gilt).
Tipp: Wechseln Sie von einem einfachen, „schulungsbasierten“ System zu einem „kompetenzbasierten“ System. Anstatt lediglich zu dokumentieren, dass ein Bediener in Bezug auf eine Standardarbeitsanweisung (SOP) „geschult“ wurde, entwickeln Sie eine formale Kompetenzbewertung, die von ihm den Nachweis seiner Fähigkeiten und Kenntnisse verlangt. Dies könnte eine praktische Prüfung beinhalten (z. B. „korrekte Montage und …“). zerlegen Diese Füllpumpe) und eine mündliche Komponente („Erklären Sie mir die kritischen Parameter dieses Schrittes und was Sie tun würden, wenn sie abweichen“). Dadurch entsteht ein wesentlich aussagekräftigerer Qualifikationsnachweis und echtes Verständnis wird sichergestellt, nicht nur die Anwesenheit.
Umfang und Anwendungen von GMP
Der Anwendungsbereich von GMP ist breit gefächert und deckt alle Branchen ab, in denen die Produktqualität einen erheblichen Einfluss auf die Gesundheit und Sicherheit der Verbraucher haben kann. Die Anwendung der GMP-Grundsätze ist auf die spezifischen Risiken der jeweiligen Branche zugeschnitten.
1. Pharmazeutika und Biotechnologie Umfasst die Herstellung aller Arzneimittel, einschließlich verschreibungspflichtiger und rezeptfreier Medikamente. Impfungenund pharmazeutische Wirkstoffe (APIs). Dies ist die strengste Anwendung der GMP. Sie umfasst eine strenge Kontrolle der Rohstoffe, eine aseptische (sterile) Verarbeitung von Injektionspräparaten, eine rigorose Prozessvalidierung, Stabilitätstests zur Bestimmung der Haltbarkeit und eine „qualifizierte Person“ in der EU, die dafür verantwortlich ist, zu zertifizieren, dass jede Charge vor der Freigabe alle rechtlichen und qualitativen Anforderungen erfüllt. Dieser Sektor wird durch Vorschriften wie 21 CFR Part 211 (USA) und EudraLex Volume 4 (EU) geregelt. | 2. Medizinprodukte Umfasst alles von einfachen Zungenspateln bis hin zu komplexen lebenserhaltenden Geräten wie Herzschrittmachern und MRT-Geräten. Der Schwerpunkt liegt auf Designkontrollen, die sicherstellen, dass das Gerät von Anfang an sicher und wirksam ist. GMP für Medizinprodukte (oft als Qualitätssystemverordnung oder QSR bezeichnet) betont das Risikomanagement (ISO 14971), Rückverfolgbarkeit von Komponenten und Pflege eines vollständigen Device Master Record (DMR) und Device History Record (DHR). Die wichtigste Verordnung in den USA ist 21 CFR Part 820. |
3. Essen und Trinken Umfasst die Verarbeitung, Verpackung und Lagerung von Lebensmitteln für den menschlichen Verzehr. GMP in der Lebensmittelindustrie konzentriert sich auf die Vermeidung von Kontaminationen und die Gewährleistung der Lebensmittelsicherheit. Wichtige Anwendungen sind Gefahrenanalyse und kritische Kontrollpunkte (HACCP)-Systeme zur Identifizierung und Kontrolle von Gefahren für die Lebensmittelsicherheit, Allergenmanagementprogramme zur Vermeidung von Kreuzkontaminationen, Hygieneverfahren und Schädlingsbekämpfung. Der Food Safety Modernization Act (FSMA) in den USA berücksichtigt stark die cGMP-Prinzipien. |  |
4. Kosmetik Beinhaltet Produkte wie Make-up, Lotionen, Shampoos und Seifen. Obwohl die GMP-Vorschriften für Kosmetika oft weniger streng sind als für Arzneimittel, konzentrieren sie sich auf die Vermeidung mikrobieller Kontamination, die Gewährleistung der Produktstabilität und die genaue Kennzeichnung der Inhaltsstoffe. Die Norm ISO 22716 bietet spezifische GMP-Richtlinien für die Kosmetikindustrie und deckt Produktion, Kontrolle, Lagerung und Versand ab. | 5. Nahrungsergänzungsmittel Umfasst Vitamine, Mineralien, Kräuter und andere Nahrungsergänzungsmittel. GMP stellt sicher, dass Nahrungsergänzungsmittel ohne Verunreinigungen hergestellt werden, korrekt gekennzeichnet sind und die angegebenen Inhaltsstoffe enthalten. Dazu gehören Identitätsprüfungen der Rohstoffe, die Sicherstellung der richtigen Formulierung und die Kontrolle auf Verunreinigungen wie Schwermetalle und Pestizide. In den USA wird dies durch 21 CFR Part 111 geregelt. |
Die qualifizierte Person (QP)
In der Europäischen Union fungiert die qualifizierte Person (QP) als letzter, gesetzlich vorgeschriebener Gatekeeper für jede Arzneimittelcharge.
Bevor eine Charge zum Verkauf oder zur Verwendung in einem klinische StudieEine qualifizierte Person (QP) muss persönlich bestätigen, dass alle regulatorischen Anforderungen erfüllt werden. Diese Bestätigung ist ein formeller Nachweis dafür, dass die Charge gemäß den spezifischen Vorgaben hergestellt und geprüft wurde. Marketing Autorisierung und die Grundsätze der Guten Herstellungspraxis (GMP). Dies ist keine Unternehmensfreigabe; es handelt sich um eine tiefgreifende persönliche und rechtliche Verantwortung, die einer namentlich genannten Person auferlegt wird. Bei dieser Person muss es sich um einen registrierten Fachmann, beispielsweise einen Apotheker oder Chemiker, mit umfassender praktischer Erfahrung handeln.
Die Aufgaben der QP gehen weit über die abschließende Prüfung eines Chargenprotokolls hinaus. Sie müssen sicherstellen, dass das gesamte pharmazeutische Qualitätssystem ordnungsgemäß funktioniert. Dazu gehört die Überprüfung, dass alle Ausgangsstoffe aus qualifizierten Lieferketten stammen, dass Herstellungs- und Prüfprozesse ordnungsgemäß validiert sind, dass alle Abweichungen und Änderungen angemessen untersucht und genehmigt wurden und dass alle erforderlichen Audits durchgeführt wurden.
Die QP führt nicht jede Aufgabe persönlich aus, trägt aber letztendlich die Verantwortung für die Systeme, die dies tun. Sie muss den gesamten Herstellungs- und Kontrollprozess umfassend verstehen, Zugriff auf alle relevanten Bereiche und Dokumente haben und die Befugnis besitzen, eine Freigabe zu stoppen, wenn Zweifel an der Konformität bestehen.
Zusätzliche cGMP-spezifische Anforderungen
Aufbauend auf den Grundprinzipien von GMP führt cGMP einen dynamischeren, proaktiveren und technologisch fortschrittlicheren Satz von Anforderungen ein.
Das „c“ für „Current“ ist nicht nur ein Vorschlag, sondern stellt eine gesetzliche und behördliche Erwartung dar, dass die Systeme eines Herstellers auf dem neuesten Stand der Technik sind.
1. Proaktives Qualitätsrisikomanagement (QRM)
While basic GMP implicitly involves managing risk, cGMP mandates the use of a formal, systematic, and proactive process for managing risks to product quality throughout the Produktlebenszyklus. This is not just about reacting to failures but about anticipating and preventing them. This principle is heavily guided by the international standard ICH Q9.
Anwendungsbeispiel: die fiktive „NextGen BiologicsDas Unternehmen entwickelt einen neuen monoklonalen Antikörper. Während der Prozessentwicklung führt es eine formale Fehlermöglichkeits- und Einflussanalyse durch (FMEASie untersuchten ihren Bioreaktorprozess und identifizierten bakterielle Kontamination als kritischen Fehlermodus mit hohem Risiko. Um diesem Risiko proaktiv zu begegnen, entschieden sie sich für die Verwendung von Einweg-Bioreaktorbeuteln anstelle eines herkömmlichen Edelstahlreaktors, dessen Verwendung eine komplexe und risikoreichere Dampf-in-Place-Validierung (SIP) erfordert hätte. Diese Entscheidung ist ein direktes Ergebnis des QRM-Prozesses (die Vermeidung von Kunststoffabfällen ist hier nicht Gegenstand der Untersuchung).
Tipp: Integrate your QRM system directly into your Change Control and Deviation Management systems. For every change or deviation, require a documented Risikobewertung that determines the scope of validation, testing, and regulatory action needed. This creates a scientifically sound and legally defensible rationale for your decisions, allowing you to justify why a minor change only required limited testing, while a major change required a full re-validation and submission to a regulatory agency.
2. Implementierung eines Pharmazeutischen Qualitätssystems (PQS)
cGMP erfordert mehr als nur eine Reihe von Qualitätskontrollverfahren. Es erfordert ein umfassendes und integriertes Managementsystem, das die GMP-Prinzipien mit den Geschäftszielen des Unternehmens verbindet, um eine kontinuierliche Verbesserung voranzutreiben.
Geleitet von ICH Q10Das PQS stellt sicher, dass das Topmanagement aktiv in die Qualitätssicherung eingebunden und dafür verantwortlich ist.
Tipp: Um einem Auditor die Wirksamkeit Ihres PQS zu demonstrieren, verknüpfen Sie Ihre Qualitätsziele direkt mit Ihren Key Performance Indicators (KPIs). Anstatt nur die Anzahl der Abweichungen zu verfolgen, verfolgen Sie die Wiederholungsrate der Abweichungen. Eine niedrige Wiederholungsrate ist ein starkes KPI Das beweist, dass Ihre Ursachenanalyse und Ihr CAPA-System wirksam sind bei Verhinderung Probleme, was das Kernziel eines ausgereiften PQS ist.
3. Einsatz von Process Analytical Technology (PAT) und Advanced Process Control
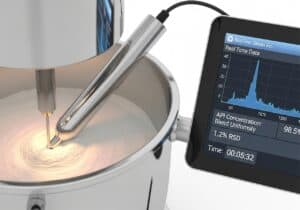
Dies ist ein Eckpfeiler der „Current“-Philosophie:
cGMP ermutigt und erwartet zunehmend von Herstellern, sich nicht mehr ausschließlich auf die Prüfung fertiger Produktproben zu verlassen. Stattdessen sollten sie moderne Technologien nutzen, um den Herstellungsprozess in Echtzeit zu überwachen und zu steuern und so sicherzustellen, dass die Qualität des Produkts in jedem Schritt gewährleistet ist.
Anwendungsbeispiel: while a traditional GMP process for tablet blending involves mixing powders for a fixed time (e.g., 20 minutes) and then taking a few samples to a lab for testing, the cGMP approach would use an in-line Near-Infrared (NIR) Spektroskopie probe directly inside the blender. The probe continuously measures the blend’s uniformity in real-time. The blending process is stopped not based on time, but at the precise moment the NIR data confirms the blend has achieved the validated state of homogeneity, ensuring perfect results for every batch.
Tipp: Verwenden Sie bei der Implementierung eines neuen PAT-Instruments für die ersten 10–20 Chargen einen „Shadowing“-Ansatz. Betreiben Sie das PAT-System und erfassen Sie die Echtzeitdaten, treffen Sie jedoch weiterhin alle Qualitätsentscheidungen (z. B. die Chargenfreigabe) auf Basis Ihrer bestehenden, validierten Offline-Methode. So können Sie ein robustes Datenmodell erstellen und die Zuverlässigkeit des PAT-Systems in einer risikoarmen Umgebung nachweisen, bevor Sie es durch die Änderungskontrolle formal validieren und die ältere, weniger effiziente Methode ersetzen.
4. Kompromisslose Datenintegrität und Konformität mit 21 CFR Part 11
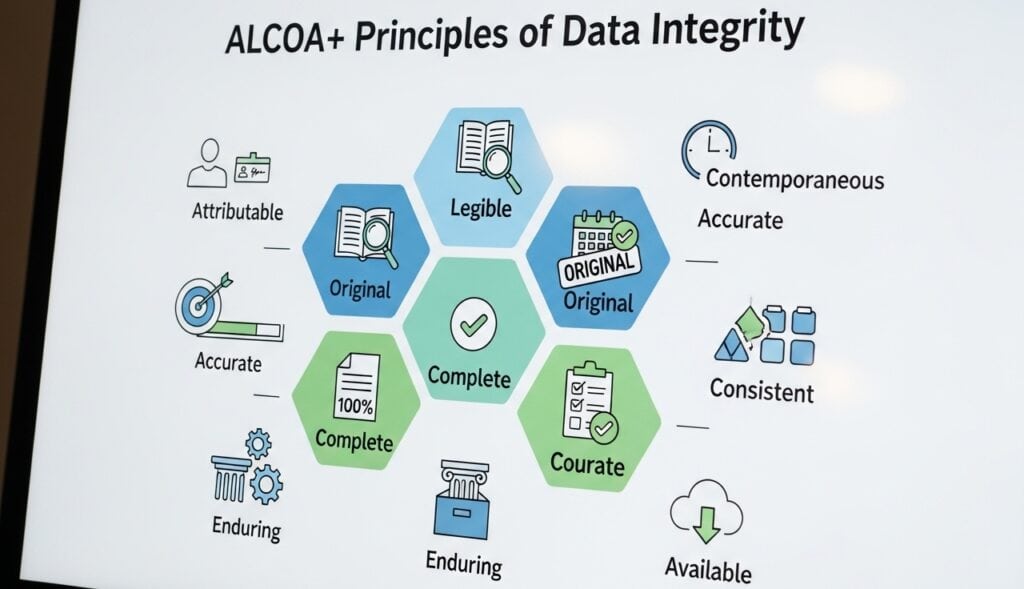
Während GMP schon immer genaue Aufzeichnungen erforderte, legt cGMP großen Wert auf die Integrität von elektronisch Daten. Mit dem Aufkommen computergestützter Systeme
Regulierungsbehörden verlangen absolute Sicherheit, dass Daten während ihres gesamten Lebenszyklus vor versehentlicher oder vorsätzlicher Veränderung, Löschung oder Verlust geschützt sind. Dies wird häufig in den ALCOA+-Prinzipien (Attributable, Legible, Contemporaneous, Original, Accurate, Plus Complete, Consistent, Enduring und Available) zusammengefasst.
Anwendungsbeispiel: Ein Labor bei „DataSecure Labs“ verwendet ein Chromatographiesystem (HPLC). Bei einem einfachen GMP-Setup werden die Ergebnisse möglicherweise von einem eigenständigen PC ausgedruckt. Das cGMP-konforme Setup nutzt die HPLC-Software vernetzt und erfüllt 21 CFR Part 11. Ein Analyst kann sich nur mit einem eindeutigen Benutzernamen und Passwort anmelden. Alle Rohdaten werden direkt auf einem sicheren Server gespeichert und können nicht gelöscht oder überschrieben werden. Jede einzelne Aktion, einschließlich der Änderung eines Integrationsparameters, wird automatisch in einem permanenten, zeitgestempelten Audit-Trail protokolliert, der nicht geändert werden kann.
Tipp: Hinterfragen Sie Ihre eigenen Systeme aktiv, indem Sie „Negativtests“ oder ein „feindliches Audit“ durchführen. Beauftragen Sie ein technisch versiertes Teammitglied, die Datenintegrität eines Systems gezielt zu kompromittieren. Darf es die Systemuhr ändern, um eine Analyse rückzudatieren? Darf es ein fehlerhaftes Ergebnis löschen, ohne dass der Audit-Trail dies anzeigt? Darf es das Anmeldesystem umgehen? Diese Übungen imitieren die Untersuchung eines versierten Regulierers und sind der schnellste Weg, Schwachstellen zu finden und zu beheben.
5. Eine nachweisbare Kultur der kontinuierlichen Verbesserung
Im Kern ist cGMP kein statisches Ziel, sondern ein kontinuierlicher Prozess. Regulierungsbehörden erwarten ein formales System, in dem Daten aus allen Quellen (Prozessüberwachung, Abweichungen, Beschwerden, interne Audits) aktiv erfasst, analysiert und genutzt werden, um sinnvolle Verbesserungen an Prozessen und Systemen voranzutreiben.
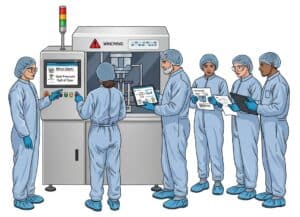
Das Ziel besteht darin, sich weiterzuentwickeln und mit der Zeit effizienter und zuverlässiger zu werden.
Beispiel für einen cGMP-Ansatz: An einer Produktionslinie tritt wiederholt ein kleiner Alarm an einer Versiegelungsmaschine auf. Eine grundlegende GMP-Reaktion wäre, den Alarm zu dokumentieren und jedes Mal zurückzusetzen. Die cGMP-Reaktion besteht darin, dass das PQS nach dem dritten Auftreten automatisch eine formelle CAPA auslöst. Ein funktionsübergreifendes Team untersucht den Trend, stellt fest, dass die Ursache eine leichte Abweichung im Folienmaterial eines Lieferanten ist, und arbeitet mit dem Lieferanten zusammen, um die Materialspezifikation zu verfeinern. Anschließend wird die Alarmrate für die nächsten sechs Monate überwacht, um die Wirksamkeit der Lösung zu überprüfen.
Tipp: Erstellen Sie ein formelles „Feeder“-System aus Ihrem jährlichen Produktbewertung Integrieren Sie Ihre Produktqualitätsprüfung (APR) oder Produktqualitätsprüfung (PQR) direkt in Ihr kontinuierliches Verbesserungsprogramm. Lassen Sie die PQR nicht nur ein Dokument bleiben, das im Regal liegt. Verpflichten Sie jede PQR, mindestens eine konkrete, datenbasierte Möglichkeit zur Prozessverbesserung oder Risikominderung für das kommende Jahr zu identifizieren. Dies verknüpft die Einhaltung gesetzlicher Vorschriften formal mit proaktiver, zukunftsorientierter Prozessverbesserung.
GMP- und cGMP-Vergleich
| GMP | cGMP | |
| Grundprinzip & Ziel | A comprehensive quality system to ensure products are consistently produced and controlled according to established standards. The fundamental goal is to build quality into the Produktdesign and manufacturing process to minimize risks that cannot be eliminated by testing the final product alone. | |
| Schwerpunkt | Legt die grundlegenden, international anerkannten Mindestanforderungen für eine qualitativ hochwertige Fertigung fest. Es handelt sich um den Basisstandard. | Das „c“ für „Current“ (aktuell) verpflichtet Hersteller gesetzlich dazu, aktuelle und hochmoderne Technologien, Systeme und wissenschaftliche Ansätze zu verwenden. Es handelt sich um einen proaktiven und sich weiterentwickelnden Standard. |
| Art der Standards | Bietet eine stabile, kodifizierte Basis. Obwohl regelmäßig aktualisiert, liegt der Schwerpunkt auf der Einhaltung etablierter, dokumentierter Regeln. | Dynamisch und in ständiger Entwicklung. Unternehmen müssen die Branchenentwicklung aktiv verfolgen und moderne Qualitätssicherungssysteme implementieren, um die Konformität aufrechtzuerhalten. Was gestern konform war, ist es morgen vielleicht nicht mehr. |
| Primäre Vorschriften und Leitungsgremien | Dieser Begriff wird weltweit verwendet und stellt einen harmonisierten internationalen Standard dar. | Dieser spezielle Begriff ist der offizielle Rechtsstandard, der von der US-amerikanischen FDA durchgesetzt wird. Das Prinzip der „Aktualität“ wird jedoch von den meisten großen Regulierungsbehörden erwartet. |
| europäische Union | Die Europäische Arzneimittel-Agentur (EMA) setzt GMP durch EudraLex – Band 4 durch, das detaillierte Richtlinien für Arzneimittel zur Anwendung bei Menschen und Tieren enthält. | Obwohl der Begriff „cGMP“ nicht verwendet wird, ist die Erwartung, auf dem neuesten Stand zu sein, in EudraLex verankert und wird bei Inspektionen durchgesetzt. |
| Vereinigte Staaten | Die US-amerikanische Food and Drug Administration (FDA) verwendet den Begriff cGMP, um zu betonen, dass die Vorschriften flexibel sind und aktuelle Technologien erfordern. Zu den wichtigsten Vorschriften gehören:
| |
| Internationale Gremien | Die Weltgesundheitsorganisation (WHO) legt globale GMP-Standards fest, die häufig von Ländern übernommen werden, die nicht über eigene umfassende Regulierungsrahmen verfügen. Der Internationale Rat für Harmonisierung (ICH) entwickelt Richtlinien (z. B. ICH Q7 für APIs), um die Standards zwischen der EU, den USA und Japan zu harmonisieren. | Diese Gremien fördern die Grundsätze der kontinuierlichen Verbesserung und moderner Qualitätssysteme, die für die cGMP-Philosophie von zentraler Bedeutung sind. |
| Anwendungsgebiete |
| |
| Praktische Auswirkungen für Unternehmen | Der Schwerpunkt liegt auf der Implementierung robuster, dokumentierter Systeme: Standardarbeitsanweisungen (SOPs), Personalschulung, Gerätequalifizierung und sorgfältige Aufzeichnung. | Erfordert alles unter GMP sowie eine proaktive Kultur der kontinuierlichen Verbesserung. Dazu gehören die Implementierung fortschrittlicher Prozesskontrollen, moderner analytischer Testmethoden, eines robusten Qualitätsrisikomanagements (QRM) und eines umfassenden Korrektur- und Vorbeugemaßnahmensystems (CAPA). |
| Kosten und Investitionen | Umfasst die üblichen, notwendigen Kosten für die Einrichtung und Aufrechterhaltung konformer Qualitätssysteme, Einrichtungen und Personalschulungen. | Um sicherzustellen, dass die Prozesse stets auf dem neuesten Stand der Technik bleiben, sind häufig höhere und kontinuierlichere Investitionen in neue Technologien, fortschrittliche Analysegeräte, fortlaufende Validierungsstudien und spezielle Schulungen erforderlich. |
Detailliertes Fertigungsbeispiel (Aseptische Abfüllung) | Verfahren: Eine ältere aseptische Abfüllanlage in einem konventionellen Reinraum der Klasse A/B. Bediener in Schutzkleidung führen häufig manuelle Eingriffe durch (z. B. Stopfen einlegen, Staus beseitigen). Die Umgebungsüberwachung erfolgt regelmäßig über Absetzplatten und Luftproben zu Beginn und Ende der Charge. Verordnung: entspricht dem Wortlaut älterer GMP-Vorschriften (z. B. einer früheren Version von EudraLex Annex 1). Validierung: Der Prozess wurde vor Jahren mit erfolgreichen Medienfüllungen validiert; die erneute Validierung erfolgt nach einem festen Zeitplan (z. B. halbjährlich) ohne einen modernen risikobasierten Ansatz. Dokumentation: Sorgfältige Chargenprotokolle in Papierform dokumentieren alle Schritte, Eingriffe und Ergebnisse der regelmäßigen Überwachung. (Könnte die cGMP-Kriterien nicht erfüllen, da das Kontaminationsrisiko durch manuelle Eingriffe hoch ist und die mit den aktuellen Technologien nicht verfügbaren kontinuierlichen Echtzeit-Prozessdaten nicht zur Verfügung stehen.) | Verfahren: Eine moderne aseptische Abfüllanlage nutzt ein vollautomatisches Sicherheitssystem (RABS) bzw. einen Isolator. Robotersysteme übernehmen alle Materialtransfers, und Eingriffe erfolgen ausschließlich über Handschuhöffnungen, wodurch der menschliche Kontakt minimiert wird. Integrierte Systeme zur kontinuierlichen Partikelüberwachung in Echtzeit warnen sofort vor jeglichen Abweichungen von den Umgebungsbedingungen. Verordnung: entspricht den aktuellen Erwartungen der FDA und dem überarbeiteten EudraLex-Anhang 1, die risikobasierte Ansätze und den Einsatz fortschrittlicher Technologie zur Gewährleistung der Sterilität vorschreiben. Validierung: Der Prozess wird anhand einer Bewertung des Qualitätsrisikomanagements (QRM) (ICH Q9) validiert, die Kontaminationsrisiken proaktiv identifiziert und minimiert. Mithilfe der prozessanalytischen Technologie (PAT) können kritische Parameter in Echtzeit überwacht werden. Dokumentation: Konforme elektronische Chargenprotokolle (21 CFR Part 11) erfassen automatisch alle Prozessparameter und kontinuierlichen Überwachungsdaten und bieten so eine vollständige, in Echtzeit verfügbare und überprüfbare Datenspur, die einen konstanten Kontrollzustand nachweist. |
Abschluss
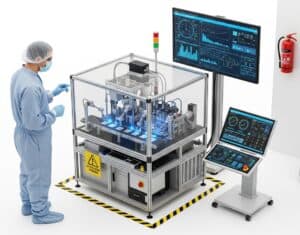
In der Praxis verschwimmen die Grenzen zwischen GMP und cGMP, da beide Systeme dasselbe grundlegende Ziel verfolgen: die Herstellung von Produkten, die dauerhaft sicher und wirksam sind. GMP legt die wesentlichen Prinzipien, die dauerhaften Spielregeln, fest. Das „c“ in cGMP verdeutlicht lediglich die unabdingbare Erwartung, dass diese Prinzipien mit modernster Technologie und wissenschaftlichem Wissen umgesetzt werden.
Documents in this field are easier to read with a list of manufacturing terms and acronyms such as GMP, cGMP and PQS at hand.
Dies ist längst nicht mehr nur ein Konzept der amerikanischen FDA. Globale Regulierungsbehörden interpretieren GMP mittlerweile allgemein als aktuelle Gute Herstellungspraxis, auch wenn in ihren offiziellen Texten nur von „GMP“ die Rede ist. Ein Auditor akzeptiert keinen veralteten Prozess, egal wie gut er den damaligen Standards entsprach, sondern verlangt einen Prozess zur Selbstbewertung und -verbesserung in Echtzeit.
Im Wesentlichen ist cGMP GMP in Aktion und stellt sicher, dass Produktsicherheit und -qualität mit der modernen Wissenschaft Schritt halten.
Häufig gestellte Fragen
Wie unterscheiden sich die Erwartungen eines Inspektors an „cGMP“ bei einem praktischen Audit von den schriftlichen „GMP“-Vorschriften?
Ein Prüfer erwartet nicht nur, dass Sie Ihre schriftlichen Verfahren (GMP) einhalten, sondern auch, dass Ihre Verfahren selbst den aktuellen Best Practices und Technologien der Branche (cGMP) entsprechen. Er wird sich fragen, warum Sie eine 20 Jahre alte Analysemethode verwenden, wenn eine genauere und zuverlässigere Methode mittlerweile Standard ist, oder warum Sie auf manuelle Kontrollen setzen, wo automatisierte Inline-Verifizierungen mittlerweile üblich sind. Er prüft Ihr Bewusstsein und Ihre proaktive Umsetzung moderner Qualitätsstandards.
Bedeutet cGMP, dass wir ständig in die neueste Technologie investieren müssen, oder können wir die Verwendung älterer, validierter Geräte rechtfertigen?
Sie können den Einsatz älterer Geräte durchaus begründen, die Beweislast liegt jedoch bei Ihnen. Ihre Begründung muss dokumentiert und risikobasiert sein. Sie müssen durch robuste Validierung, strenge Wartung, intensive Überwachung und Trenddaten nachweisen, dass Ihr älteres System ein gleichwertiges oder höheres Maß an Qualitätssicherung bietet und Prozesskontrolle im Vergleich zu modernen Alternativen. Wenn Ihr Prozess mit alten Geräten eine höhere Abweichungsrate aufweist, können Sie ihn nicht verteidigen.
Welches sind neben Prüfpfaden die häufigsten „unsichtbaren“ Lücken in der Datenintegrität, auf die sich die Regulierungsbehörden konzentrieren?
Aufsichtsbehörden nehmen unkontrollierte Tabellenkalkulationen für GMP-Berechnungen, die Verwendung gemeinsamer Anmeldedaten für Einzelgeräte (wie Waagen oder pH-Meter) und die Möglichkeit, „Testläufe“ an Analysegeräten durchzuführen, die spurlos gelöscht werden können, genau unter die Lupe. Ein weiterer Schwerpunkt liegt auf der Integrität von Metadaten – den Daten über die Daten, wie Zeitstempel und Benutzer-IDs, die sicher mit dem Originaldatensatz verknüpft sein müssen.
Wie unterscheidet sich ein Pharmazeutisches Qualitätssystem (PQS) gemäß ICH Q10 von einer starken QS-Abteilung?
Eine leistungsstarke Qualitätssicherungsabteilung sorgt für Qualität; ein Prozessqualitätssystem (PQS) steuert sie als unternehmensweites Ziel. Der entscheidende Unterschied liegt in der formalen Einbindung des Top-Managements und dem Fokus auf Prozessleistung und kontinuierlicher Verbesserung. Ein PQS stellt sicher, dass Qualitätskennzahlen direkten Einfluss auf Geschäftsentscheidungen (wie Ressourcenallokation und strategische Planung) haben und dass das Management die Effektivität des Systems aktiv überprüft und vorantreibt, anstatt alle Qualitätsfragen an die Qualitätssicherung zu delegieren.
Was bedeutet ein „Lebenszyklusansatz“ zur Prozessvalidierung (gemäß ASTM E2500) eigentlich für einen Ingenieur?
Das bedeutet, dass die Validierung kein einmaliger Vorgang mehr ist, sondern ein kontinuierlicher Prozess. Für einen Ingenieur bedeutet dies: Phase 1 (Prozessdesign): Anwendung von Quality by Design (QbD) zur Definition eines robusten Prozesses und seines Kontrollraums. Phase 2 (Prozessqualifizierung): Überprüfung der Eignung der Anlage und der Ausrüstung sowie der konsistenten Funktion des Prozesses innerhalb seines definierten Bereichs (PPQ). Phase 3 (Kontinuierliche Prozessverifizierung): Aktive Überwachung des Prozesses während der laufenden Produktion. Statistische Prozesskontrolle (SPC) to ensure it remains in a state of control for its entire commercial life.
Was ist der wichtigste praktische Unterschied zwischen EU-GMP (EudraLex) und US-cGMP?
Der größte Unterschied besteht in der Rolle der qualifizierten Person (QP) in der EU. In den USA ist die Qualitätseinheit befugt, eine Charge freizugeben. In der EU muss eine speziell benannte QP persönlich bestätigen, dass jede Charge gemäß allen Vorschriften und der Marktzulassung hergestellt und geprüft wurde, bevor sie freigegeben werden kann. Dies bedeutet eine enorme persönliche und rechtliche Verantwortung für eine einzelne Person.
Unser CAPA-System ist konform, es treten jedoch immer wieder Probleme auf. Was ist die cGMP-Erwartung an die „CAPA-Effektivität“?
Die cGMP erwartet, dass Sie die Wirksamkeit Ihrer CAPAs formal nachweisen. Dies erfordert die Integration einer „Wirksamkeitsprüfung“ in Ihr CAPA-Verfahren. Diese Prüfung, die Wochen oder Monate nach der CAPA-Implementierung durchgeführt wird, muss objektive Daten (z. B. Trendanalysen der Abweichungsraten, neue Auditergebnisse) liefern, um zu belegen, dass die Grundursache beseitigt wurde und das Problem nicht erneut aufgetreten ist. Eine CAPA, die ohne diese Überprüfung abgeschlossen wird, ist für Auditoren ein deutliches Warnsignal.
Wie haben sich die cGMP-Erwartungen an die Lieferantenqualifizierung über die bloße Prüfung des Lieferanten hinaus entwickelt?
Audits sind weiterhin notwendig, cGMP erwartet jedoch einen stärker datenbasierten, risikobasierten Ansatz. Dazu gehören formelle Qualitätsvereinbarungen, die Verantwortlichkeiten definieren, die Überwachung der Lieferantenleistung anhand von Kennzahlen (z. B. pünktliche Lieferung, Abweichungsraten, Qualität des eingehenden Materials) und die Durchführung regelmäßiger Rohstoffprüfungen zur Überprüfung des Analysenzertifikats (CoA) des Lieferanten. Sie müssen eine kontinuierliche Überwachung nachweisen, nicht nur eine einmalige Qualifikation.
Was ist die größte Veränderung im Hinblick auf die cGMP in der sterilen Herstellung durch die Überarbeitung von Anhang 1?
Die größte Veränderung ist die Einführung einer formalen, ganzheitlichen Kontaminationskontrollstrategie (CCS). Dabei handelt es sich nicht nur um eine Sammlung von Standardarbeitsanweisungen (SOPs), sondern um ein umfassendes Dokument, das Ihre Anlagengestaltung, Prozesse und Überwachungsprogramme auf der Grundlage des Risikomanagements begründet. Sie müssen nachweisen, wie alle Ihre einzelnen Kontrollmaßnahmen (von der Schutzkleidung über die Klima- und Lüftungstechnik bis hin zur Prozessgestaltung) zusammenwirken, um Kontaminationen zu verhindern.
Warum gilt die Prozessanalysetechnologie (PAT) als eine Säule der modernen cGMP?
Weil PAT das zentrale cGMP-Prinzip verkörpert, Qualität zu integrieren, anstatt sie zu testen. Durch die Bereitstellung von Echtzeit-Prozessdaten ermöglicht PAT die aktive Kontrolle kritischer Prozessparameter (CPPs), um die Einhaltung kritischer Qualitätsattribute (CQAs) sicherzustellen. Dies verlagert die Fertigung von einem starren, rezeptbasierten Ansatz zu einem flexiblen, wissenschaftlich fundierten Modell, das sich an geringfügige Abweichungen anpassen und ein konsistentes Ergebnis garantieren kann.
Wie sollte „menschliches Versagen“ als Grundursache in einer cGMP-Umgebung behandelt werden?
In einem ausgereiften cGMP-System ist „menschliches Versagen“ selten eine akzeptable Grundursache. Es ist meist ein Symptom eines fehlerhaften Prozesses oder Systems. Tritt ein Fehler auf, muss die Untersuchung tiefer gehen: War das Verfahren verwirrend? War die Schulung unzureichend? War der Arbeitsplatz schlecht gestaltet (Human Factors Engineering)? War der Bediener aufgrund übermäßiger Überstunden übermüdet? Eine robuste CAPA behebt den zugrunde liegenden Systemfehler und beschränkt sich nicht nur auf die Umschulung des Mitarbeiters.
Die jährliche Produktüberprüfung (PQR) wird oft als lästige Pflicht angesehen. Was ist ihr beabsichtigter cGMP-Zweck?
Sein Zweck ist es, ein proaktives Instrument zur kontinuierlichen Verbesserung zu sein. Der PQR sollte nicht nur ein retrospektiver Datendump sein. Er bietet die Möglichkeit, Daten eines Jahres (Trends, Abweichungen, Änderungen, Stabilitätsergebnisse) zu analysieren, um die Integrität und Konsistenz eines Prozesses zu bewerten. Das wichtigste Ergebnis sollte eine Liste empfohlener CAPAs und Prozessverbesserungen für das kommende Jahr sein.
Verwandte Lesungen
Externe Links auf
Internationale Standards
- ISO 22716:2007 Gute Herstellungspraxis (GMP) – Leitlinien zur Guten Herstellungspraxis
- FDA 21 CFR Teil 210 und 211: Aktuelle gute Herstellungspraxis bei der Herstellung, Verarbeitung, Verpackung oder Lagerung von Arzneimitteln
- ISO 13485:2016 Medizinprodukte – Qualitätsmanagementsysteme – Anforderungen für regulatorische Zwecke
(Bewegen Sie den Mauszeiger über den Link, um unsere Inhaltsbeschreibung anzuzeigen)
Glossar der verwendeten Begriffe
American Society for Testing and Materials (ASTM): eine internationale Normungsorganisation, die freiwillige, auf Konsens beruhende technische Normen für Materialien, Produkte, Systeme und Dienstleistungen entwickelt und veröffentlicht, mit dem Ziel, Qualität und Sicherheit in verschiedenen Branchen zu verbessern.
Application Programming Interface (API): Ein Satz von Regeln und Protokollen, der es verschiedenen Softwareanwendungen ermöglicht, miteinander zu kommunizieren und zu interagieren und so die Integration von Funktionen und den Datenaustausch zwischen Systemen zu ermöglichen.
Carbon Capture & Sequestration (CCS): Ein Verfahren, bei dem Kohlendioxidemissionen aus Quellen wie Kraftwerken und industriellen Prozessen aufgefangen, zur unterirdischen Speicherung transportiert oder in verschiedenen Anwendungen genutzt werden, wodurch die Treibhausgaskonzentrationen in der Atmosphäre reduziert werden.
Certificate of Analysis (CoA): Ein von einem Hersteller oder Prüflabor ausgestelltes Dokument, das die Spezifikationen, die Qualität und die Einhaltung gesetzlicher Normen eines Produkts bestätigt und die Testergebnisse sowie die für die Analyse verwendeten Methoden detailliert aufführt.
Code of Federal Regulations (CFR): Eine Zusammenstellung der allgemeinen und dauerhaften Vorschriften, die von Bundesbehörden in den Vereinigten Staaten veröffentlicht werden, nach Themengebieten in 50 Titel gegliedert, die als offizielle Rechtsquelle für Bundesvorschriften dient.
Contamination Control Strategy (CCS): Ein systematischer Ansatz zur Verhinderung, Erkennung und Eindämmung von Kontaminationen in kontrollierten Umgebungen, der die Produktqualität und -sicherheit durch definierte Verfahren, Überwachung und Risikomanagementpraktiken gewährleistet.
Corrective Action and Preventative Action (CAPA): Ein systematischer Ansatz zur Identifizierung, Untersuchung und Behebung von Nichtkonformitäten und potenziellen Problemen, um ein erneutes Auftreten zu verhindern und die Einhaltung gesetzlicher Standards in Qualitätsmanagementsystemen sicherzustellen.
Corrective and Preventive Action (CAPA): Ein systematischer Ansatz zur Identifizierung, Untersuchung und Behebung von Abweichungen, um ein erneutes Auftreten zu verhindern und potenzielle Probleme zu beseitigen, die Einhaltung regulatorischer Standards sicherzustellen und eine kontinuierliche Verbesserung von Prozessen und Produkten zu gewährleisten.
Cost and Freight (CFR): Ein Versandvertrag, bei dem der Verkäufer die Transport- und Frachtkosten für die Lieferung der Ware zu einem bestimmten Hafen übernimmt, während der Käufer das Risiko und die Verantwortung für Versicherung und Kosten übernimmt, sobald die Ware auf das Schiff verladen ist.
Critical Control Points (CCP): Spezifische Phasen eines Prozesses, in denen Kontrollen angewendet werden können, um Gefahren für die Lebensmittelsicherheit zu verhindern, zu beseitigen oder auf ein akzeptables Maß zu reduzieren. Die Identifizierung dieser Punkte ist für eine effektive Gefahrenanalyse und ein kritisches Kontrollmanagement in Lebensmittelproduktionssystemen von entscheidender Bedeutung.
current Good Manufacturing Practice (cGMP): Ein System, das sicherstellt, dass Produkte konsistent gemäß Qualitätsstandards hergestellt und kontrolliert werden. Es umfasst Vorschriften und Richtlinien für Herstellungsprozesse, Einrichtungen, Ausrüstung und Personal, um Sicherheit, Qualität und Wirksamkeit in der Pharma- und Lebensmittelindustrie sowie in anderen regulierten Branchen zu gewährleisten.
Design for Manufacturability (DFM): Eine Reihe von Ingenieurpraktiken, die darauf abzielen, Produkte so zu gestalten, dass der Herstellungsprozess vereinfacht und optimiert wird, die Produktionskosten gesenkt, die Qualität verbessert und die Markteinführungszeit minimiert wird, indem die Fertigungsmöglichkeiten und -beschränkungen bereits in der Entwurfsphase berücksichtigt werden.
Device History Record (DHR): Eine Zusammenstellung von Aufzeichnungen, die den Produktionsverlauf eines Medizinprodukts, einschließlich Herstellungs-, Qualitätskontroll- und Testdaten, dokumentieren. Dadurch wird die Einhaltung gesetzlicher Anforderungen sichergestellt und die Rückverfolgbarkeit während des gesamten Lebenszyklus des Geräts erleichtert.
Device Master Record (DMR): Eine Zusammenstellung von Dokumenten und Spezifikationen, die die notwendigen Informationen zur Herstellung eines Medizinprodukts liefern, einschließlich Designspezifikationen, Produktionsprozesse, Qualitätssicherungsmaßnahmen und Kennzeichnungsanforderungen, um die Einhaltung gesetzlicher Standards zu gewährleisten.
Failure Mode and Effects Analysis (FMEA): Eine systematische Methode zur Bewertung potenzieller Fehlermodi innerhalb eines Systems, Prozesses oder Produkts, zur Beurteilung ihrer Auswirkungen auf die Leistung und zur Priorisierung von Risiken, um Zuverlässigkeit und Sicherheit durch Korrekturmaßnahmen zu verbessern.
Food and Drug Administration (FDA): eine Bundesbehörde des US-Gesundheitsministeriums, die für die Regulierung der Lebensmittelsicherheit, Arzneimittel, Medizinprodukte, Kosmetika und Tabakprodukte zuständig ist, um durch wissenschaftliche Bewertung und Durchsetzung von Konformitätsstandards die öffentliche Gesundheit und Sicherheit zu gewährleisten.
Good Manufacturing Practice (GMP): Ein System, das die konsistente Herstellung und Kontrolle von Produkten gemäß Qualitätsstandards gewährleistet und so die Risiken in der Pharmaproduktion und verwandten Branchen minimiert. Es umfasst Richtlinien für Herstellungsprozesse, Anlagenbedingungen, Personalqualifikationen und Dokumentationspraktiken, um die Sicherheit und Wirksamkeit der Produkte zu gewährleisten.
Hazard Analysis and Critical Control Points (HACCP): Ein systematischer Ansatz zur Lebensmittelsicherheit, der Gefahren an kritischen Punkten des Produktionsprozesses identifiziert, bewertet und kontrolliert, um durch Lebensmittel verursachte Krankheiten zu verhindern und die Produktsicherheit zu gewährleisten.
Heating Ventilation and Air Conditioning (HVAC): Ein System zur Regulierung des Raumklimas durch Steuerung von Temperatur, Luftfeuchtigkeit und Luftqualität durch Heiz-, Kühl- und Lüftungsvorgänge. Es umfasst Komponenten wie Öfen, Klimaanlagen, Rohrleitungen und Thermostate für ein effizientes Umweltmanagement.
Heating, Ventilation, and Air Conditioning (HVAC): Ein System zur Regulierung des Raumklimas durch Steuerung von Temperatur, Luftfeuchtigkeit und Luftqualität mittels Heizungs-, Kühl- und Lüftungsprozessen, um Komfort und Sicherheit in Wohn-, Gewerbe- und Industrieumgebungen zu gewährleisten.
High-Performance Liquid Chromatography (HPLC): Eine Technik zur Trennung, Identifizierung und Quantifizierung von Komponenten in einem Gemisch durch Durchleiten einer flüssigen Probe durch eine mit festem Adsorptionsmittel gefüllte Säule unter hohem Druck, wobei Unterschiede in der Wechselwirkung zwischen der Probe und der stationären Phase ausgenutzt werden.
Installation Qualification (IQ): Ein dokumentierter Prozess zur Überprüfung, ob Geräte oder Systeme gemäß den Spezifikationen installiert werden, einschließlich der Bewertung von Versorgungseinrichtungen, Umgebungsbedingungen und der Einhaltung von Designanforderungen, um die Bereitschaft zur Betriebsqualifizierung sicherzustellen.
International Organization for Standardization (ISO): Eine nichtstaatliche internationale Organisation, die Standards entwickelt und veröffentlicht, um Qualität, Sicherheit, Effizienz und Interoperabilität in verschiedenen Branchen und Sektoren zu gewährleisten und so den globalen Handel und die Zusammenarbeit zu fördern. Die Organisation wurde 1947 gegründet und umfasst nationale Standardisierungsorganisationen der Mitgliedsländer.
Key Performance Indicator (KPI): Ein messbarer Wert, der zeigt, wie effektiv eine Organisation wichtige Geschäftsziele erreicht. Wird häufig verwendet, um den Erfolg bei der Zielerreichung zu bewerten.
Magnetic Resonance Imaging (MRI): Eine medizinische Bildgebungstechnik, die starke Magnetfelder und Radiowellen nutzt, um detaillierte Bilder innerer Körperstrukturen, insbesondere Weichteile, zu erzeugen, indem sie die von Wasserstoffkernen in Gegenwart eines Magnetfelds ausgesendeten Signale erfasst.
Operational Qualification (OQ): Ein Validierungsprozess, der sicherstellt, dass Geräte oder Systeme innerhalb definierter Grenzen gemäß den angegebenen Anforderungen funktionieren und bestätigt, dass sie in ihrer Betriebsumgebung die vorgesehene Leistung erbringen.
Partial Differential Equation (PDE): Eine mathematische Gleichung mit mehreren unabhängigen Variablen, einer unbekannten Funktion und deren partiellen Ableitungen. Sie beschreibt Phänomene wie Wärmeleitung, Strömungsmechanik und Wellenausbreitung und erfordert oft spezifische Rand- und Anfangsbedingungen für die Lösung.
parts per million (ppm): Eine Maßeinheit, die die Konzentration einer Substanz in einer Million Teilen einer anderen angibt. Sie wird häufig verwendet, um Schadstoffe oder Verunreinigungen in Luft, Wasser oder Boden zu quantifizieren. Sie entspricht Milligramm Substanz pro Liter Lösung oder pro Kilogramm Material.
Performance Qualification (PQ): Ein Prozess, der überprüft, ob ein System oder Gerät unter realen Bedingungen gemäß den angegebenen Anforderungen funktioniert und sicherstellt, dass es seine beabsichtigte Funktion innerhalb vorgegebener Grenzen durchgängig erfüllt.
Product Lifecycle Management (PLM): Ein systematischer Ansatz zur Verwaltung des Lebenszyklus eines Produkts von der Entstehung über die Konstruktion und Fertigung bis hin zu Service und Entsorgung. Dabei werden Menschen, Prozesse, Daten und Technologie integriert, um die Produktqualität zu verbessern, die Markteinführungszeit zu verkürzen und die Zusammenarbeit zwischen den Beteiligten zu verbessern.
Programmable Logic Controller (PLC): Ein digitaler Computer zur Automatisierung industrieller Prozesse, bestehend aus einem programmierbaren Speicher zum Speichern von Anweisungen, Ein-/Ausgabeschnittstellen zur Überwachung und Steuerung von Maschinen und einem Prozessor zur Ausführung von Steuerungsalgorithmen.
Qualified Person (QP): eine Person mit der erforderlichen Ausbildung, Erfahrung und Befugnis, um die Einhaltung der gesetzlichen Anforderungen bei der Erstellung und Einreichung technischer Dokumente, insbesondere in den Bereichen Bergbau und Rohstoffe, gemäß den entsprechenden Industriestandards zu überwachen und sicherzustellen.
Root Cause Analysis (RCA): Ein systematischer Prozess zur Ermittlung der grundlegenden Faktoren, die zu einem Problem oder Misserfolg führen, mit dem Ziel, die zugrunde liegenden Probleme anzugehen und zu beseitigen, anstatt lediglich Symptome zu behandeln.
Standard Operating Procedure (SOP): Eine Reihe schrittweiser Anweisungen, die den Mitarbeitern dabei helfen sollen, Routinevorgänge konsistent und effizient durchzuführen und so die Einhaltung von Vorschriften und Qualitätsstandards sicherzustellen.
Statistical Process Control (SPC): Eine Methode der Qualitätskontrolle, bei der statistische Techniken zum Überwachen und Steuern eines Prozesses eingesetzt werden. Durch die Identifizierung von Abweichungen und die Aufrechterhaltung einer konsistenten Ausgabe innerhalb festgelegter Grenzen wird sichergestellt, dass dieser sein volles Potenzial ausschöpft.