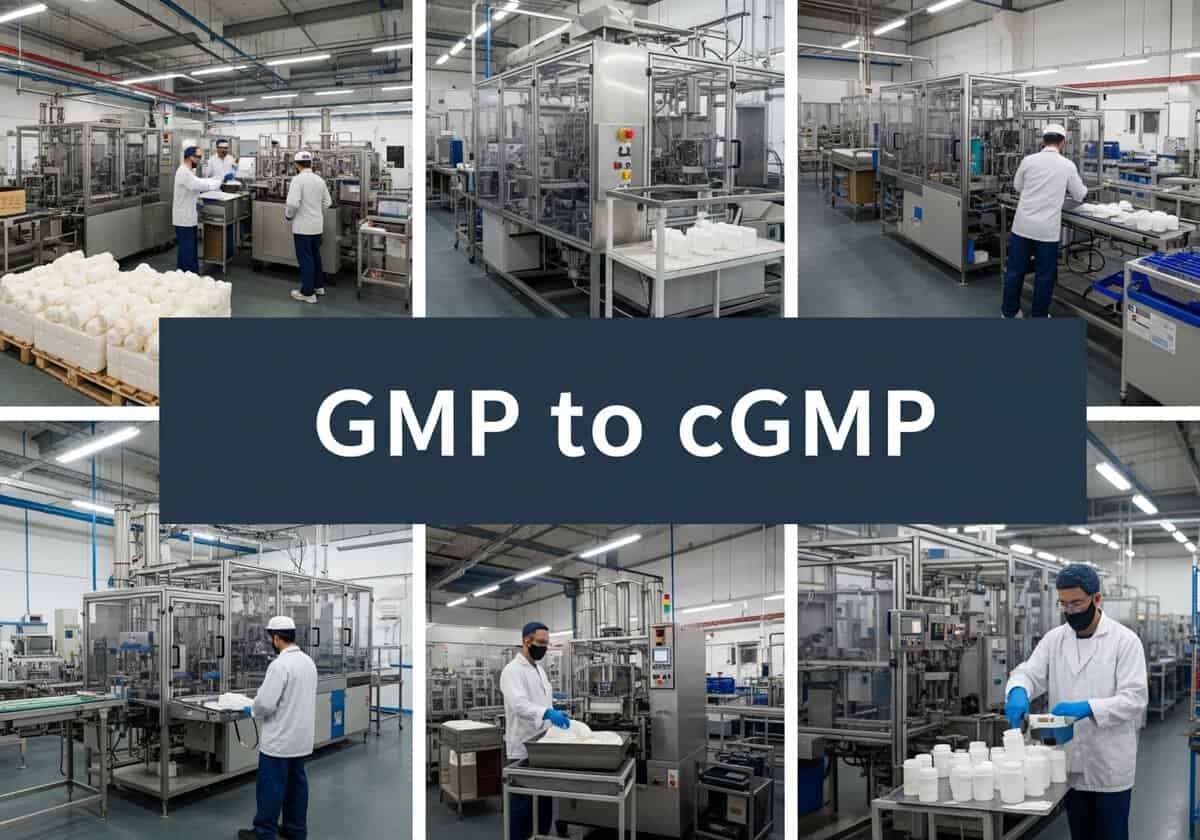
Good Manufacturing Practice, or GMP, is the universal standard for quality production. It is a set of rules to ensure that products like medicines, food, and medical devices are made consistently and safely, batch after batch. The central idea is simple: quality cannot be inspected into a product at the end of the line. Instead, it doit be built into every step of the manufacturing process, from the raw materials that arrive at the loading dock to the final package that leaves it.
Le « c » de cGMP signifie « Actuel ». Cette lettre unique introduit une exigence essentielle et dynamique. Si les BPF constituent le référentiel de base, les cGMP obligent légalement les fabricants à utiliser les technologies, les systèmes et les connaissances scientifiques les plus récents. Un procédé parfaitement acceptable selon les normes BPF il y a dix ans pourrait échouer à une inspection cGMP aujourd'hui si des méthodes plus performantes et plus fiables ont été développées depuis. Cela oblige les entreprises à s'améliorer continuellement.
A Retenir
- La distinction entre GMP et cGMP est désormais académique ; l’attente est universelle.
- La gestion des risques qualité (QRM) est le moteur, pas la paperasse ni le PLM.
- L’intégrité des données est un objectif d’audit primordial.
- L'erreur humaine est un symptôme, et non une cause profonde. Attribuer un écart à une erreur humaine est un signal d'alarme indiquant un système qualité défaillant.
- La technologie d'analyse des procédés (PAT) incarne la transition des tests vers l'assurance en temps réel. Le « c » de cGMP est illustré par la PAT.
- La surveillance des fournisseurs est basée sur les données, et pas seulement sur les audits.
- La personne qualifiée (PQ) représente une responsabilité essentielle spécifique à l’UE.
- Le Stratégie de contrôle de la contamination (CCS) is the new cornerstone of sterile manufacturing.
Les 10 principes fondamentaux des bonnes pratiques de fabrication (BPF)
Les BPF ne se résument pas à un simple ensemble de règles, mais à un état d'esprit qualité fondé sur dix principes fondamentaux. Ces principes, combinés, créent un système robuste garantissant que la qualité est intégrée à chaque étape du processus de fabrication, et non pas seulement contrôlée en fin de processus.
1. Rédiger des procédures étape par étape et des instructions de travail
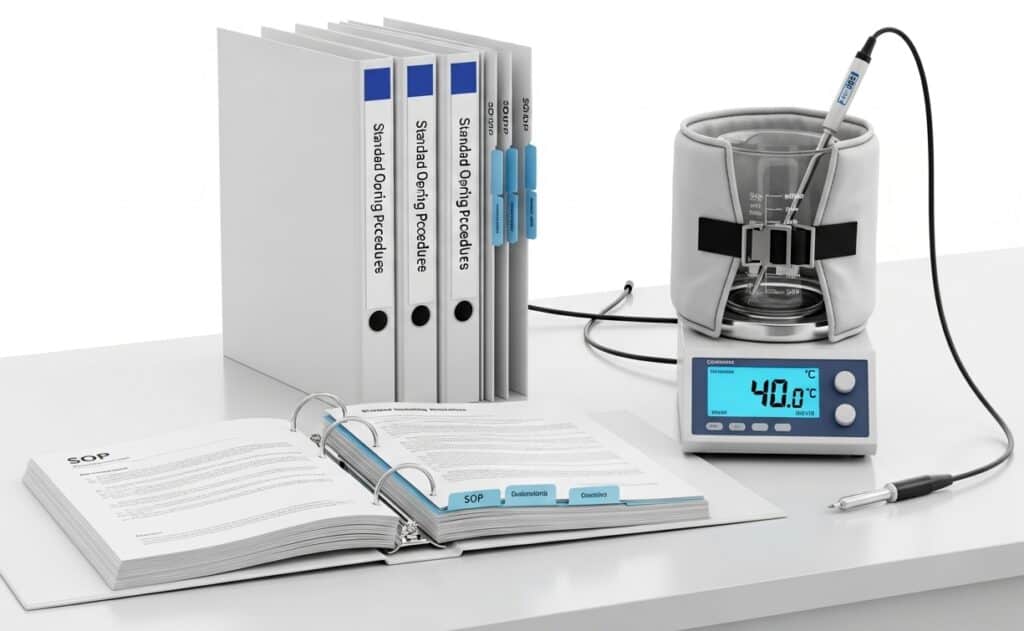
Le fondement des BPF repose sur la définition et la documentation claires de tous les processus. Ce principe exige la création de procédures opérationnelles normalisées (PON) détaillées et claires pour chaque tâche critique. L'objectif est de garantir que les opérations sont exécutées de manière cohérente et correcte à chaque fois, quel que soit l'intervenant. Cela élimine toute ambiguïté et fournit une référence claire pour la formation et l'exécution.
Exemple d'application : L'entreprise PharmaBlend Inc. fabrique un médicament liquide thermosensible. Sa procédure opérationnelle standard (SOP-MFG-101) relative au contrôle de la température des cuves de préparation spécifie non seulement la température cible (40 °C ± 2 °C), mais aussi la séquence exacte de démarrage de la chemise chauffante, la vitesse de montée en température (ne dépassant pas 5 °C par minute), la sonde calibrée spécifique à utiliser pour la surveillance et les mesures à prendre en cas de dépassement de la température.
Conseil: Au lieu de rédiger des SOP monolithiques, adoptez une approche modulaire. Créez des SOP « principales » pour les processus complexes, qui font référence à des instructions de travail plus petites et spécifiques à chaque tâche pour chaque étape (par exemple, l'étalonnage d'un capteur spécifique, le fonctionnement d'une vanne). Cela facilite les mises à jour : si un seul équipement est remplacé, il suffit de réviser une seule petite instruction de travail au lieu de l'ensemble du SOP du processus, ce qui réduit considérablement les délais de révision et d'approbation et minimise le risque d'introduire des erreurs dans des sections non pertinentes.
2. Suivez méticuleusement les procédures et les instructions
Des procédures documentées sont vaines si elles ne sont pas respectées. Ce principe exige un respect strict des procédures opérationnelles standard écrites, sans dérogation. Si une dérogation est nécessaire, elle doit être formellement documentée, justifiée et approuvée par le biais d'un processus de contrôle des modifications défini. Cela garantit que tout écart par rapport à la norme est contrôlé, évalué en termes de risques et enregistré à des fins de traçabilité.
Conseil: Mettre en œuvre un indicateur « Exécution correcte du premier coup » (RFT) pour l’exécution des procédures, suivi lors de la revue des dossiers de lots. En cas d’écarts dus à un non-respect des procédures, ne pas se contenter de former à nouveau l’opérateur. Effectuer une analyse des causes profondes axée sur les procédures. utilisabilité (Une approche centrée sur les facteurs humains). Les instructions étaient-elles ambiguës ? La séquence était-elle illogique ? L’outil requis est-il difficile d’accès ? Améliorer la procédure elle-même constitue une action corrective et préventive (ACAP) plus efficace à long terme que de simplement imputer l’erreur humaine.
3. Documenter le travail rapidement et avec précision
Il s'agit du principe selon lequel « si ce n'était pas écrit, cela n'aurait pas eu lieu ». Toutes les activités, de la réception des matières premières à l'expédition du produit final, doivent être documentées en temps réel. Cela inclut l'enregistrement des données, des signatures, des dates et des observations. Une documentation précise et actualisée fournit un historique complet et traçable d'un lot (appelé « Dossier de lot » ou « Historique de l'appareil »), essentiel pour enquêter sur les écarts, résoudre les problèmes et prouver la conformité lors d'un audit.
Conseil: Lors de la conception de dossiers de lots (papier ou électroniques), intégrez des « vérifications d'intégrité des données » directement dans les champs. Par exemple, au lieu d'un simple espace vide pour « Heure de fin », structurez-le de manière à exiger une heure de début et une heure de fin, avec une vérification automatique ou manuelle pour garantir la cohérence de la durée de l'étape. Pour les entrées critiques, utilisez des signatures « vérifiées par une deuxième personne », mais assurez-vous que le vérificateur est formé à cette fonction. rejouer le calcul critique ou vérifier le paramètre, pas seulement « cocher la case ».
Différence entre DMR et DHR :
- Le Device Master Record, ou DMR, est la recette principale pour un dispositif médicalIl s'agit d'une compilation formelle et contrôlée de toutes les instructions, spécifications et procédures nécessaires à la fabrication d'un produit homogène. Le DMR contient tout, des dessins de conception et des spécifications des matériaux aux instructions de fabrication détaillées, en passant par les méthodes de contrôle qualité, l'étiquetage et les exigences d'emballage. Considérez-le comme le plan complet ; il définit précisément la fabrication de l'appareil, du début à la fin.
- L'enregistrement de l'historique de l'appareil, ou DHR, Il s'agit de la preuve qu'un lot, une série ou une unité spécifique a bien été fabriqué(e) conformément à la recette. Il s'agit du dossier de production complet. Le DHR contient les dates de fabrication, les quantités produites, les résultats des tests pour ce lot et des informations de traçabilité telles que les numéros de série ou de lot. Si le DMR est le manuel d'instructions applicable à toutes les unités, le DHR est la preuve historique démontrant qu'une production spécifique a suivi ces instructions et satisfait à tous les critères d'acceptation.
4. Validez votre travail et votre processus
La validation est la preuve documentée qu'un processus, un système ou un équipement produit systématiquement le résultat attendu. Ce principe exige des fabricants qu'ils prouvent que leurs processus sont fiables et maîtrisés. Cela comprend la validation des procédés de fabrication, des méthodes d'analyse, des procédures de nettoyage et des systèmes informatisés afin de garantir leur adéquation à l'usage prévu.
En pratique, IQ OQ PQ process validation is how a company produces that documented proof: installation, operational and performance checks of each system are signed off before routine production starts. Smaller sites often begin with IQ and OQ validation of new equipment, then complete the performance step during the first production batches.
Conseil: Adoptez une approche de validation basée sur le cycle de vie, basée sur la norme ASTM E2500. Au lieu de considérer la validation comme un événement ponctuel, intégrez-la à la Qualité par la Conception (QbD). Définissez un « espace de contrôle » lors du développement du processus et utilisez l'exercice de validation (Performance des processus La qualification (PPQ) ne vise pas seulement à confirmer le bon fonctionnement du processus, mais également à vérifier qu'il reste sous contrôle. L'accent n'est plus mis sur une simple validation ou un échec, mais sur la démonstration d'une compréhension et d'un contrôle continus du processus, un aspect très apprécié par les organismes de réglementation.
For this stage, we suggest our very complete reading on IQ OQ PQ Validation du processus:
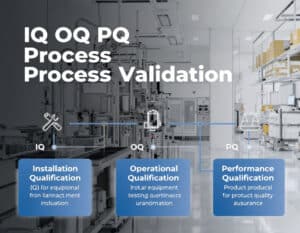
Conseil d'expert : la validation devient un cycle de vie continu, et non un événement ponctuel. L’état d’esprit des « trois lots réussis » devient obsolète. Les BPF exigent une approche axée sur le cycle de vie pour garantir que le processus reste sous contrôle pendant toute sa durée de vie commerciale :
- une conception de processus robuste (étape 1)
- qualification formelle (étape 2)
- et un programme de vérification continue des processus (étape 3)
5. Concevoir, construire et entretenir correctement les installations et les équipements
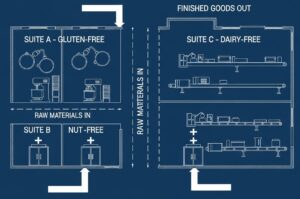
L'environnement physique et les outils utilisés sont essentiels à la qualité du produit. Ce principe impose que les installations soient conçues pour éviter toute contamination croisée et tout mélange. Les équipements doivent être conçus pour l'usage prévu, faciles à nettoyer, et correctement calibrés et entretenus.
L'agencement, la circulation de l'air et des matières doivent être conçus de manière logique afin de protéger le produit, notamment par un flux unidirectionnel pour le personnel et les matériaux. Les matières premières entrent par une extrémité et traversent des zones de traitement dédiées avec un système de surpression d'air. pression Les produits bruts et les produits finis sortent par l'autre extrémité. Il n'y a aucun contact entre les matières premières et les produits finis, et le personnel doit passer par des sas pour accéder aux zones de production, ce qui minimise le risque de contamination croisée.
Conseil: Lors de la conception d'une nouvelle installation ou de la modification d'une installation existante, utilisez la modélisation 3D et les visites virtuelles (RV) avec une équipe pluridisciplinaire (incluant les opérateurs, la maintenance et l'assurance qualité) avant le début des travaux. Cela vous permet d'identifier ergonomique Il convient d'identifier les problèmes, les flux de matériaux inefficaces et les zones difficiles à nettoyer (par exemple, les canalisations inaccessibles, l'emplacement peu pratique des équipements) dès la phase de conception, où les modifications sont peu coûteuses, plutôt qu'après la construction de l'installation, où elles deviennent excessivement onéreuses.
6. Maintenir une bonne tenue et une bonne hygiène
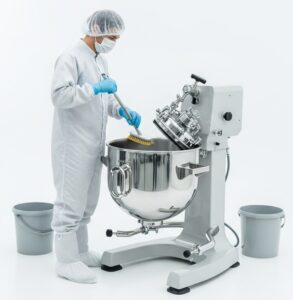
La contamination représente un risque majeur en production. Ce principe exige le maintien d'un niveau élevé de propreté et d'hygiène dans l'ensemble de l'établissement. Cela inclut des normes d'hygiène personnelle pour les employés (par exemple, le port de vêtements appropriés), des calendriers de nettoyage et de désinfection documentés pour les installations et les équipements, ainsi que des programmes de lutte antiparasitaire. L'objectif est de protéger le produit contre les risques physiques, chimiques et autres. microbien contaminants.
Exemple d'application : La procédure de nettoyage d'un récipient de mélange ne se résume pas à un simple lavage au détergent. Il s'agit d'un processus validé en plusieurs étapes : prérinçage à l'eau purifiée, lavage avec une concentration spécifique d'un agent nettoyant validé pendant une durée déterminée, rinçage final à l'eau pour injection (WFI) et, enfin, test par écouvillonnage pour détecter les résidus chimiques et microbiens afin de prouver que le récipient est parfaitement propre avant la préparation du lot suivant.
Remarque : le nettoyage est différent de la désinfection (se référer à d'autres articles sur ce sujet).
Conseil: Mettez en œuvre un programme rigoureux de surveillance environnementale (SE) qui va au-delà des échantillonnages de routine. Utilisez les données de SE pour créer des graphiques d'analyse des tendances et des cartes thermiques de votre installation. Une augmentation du nombre de microbes dans une zone n'est pas seulement un écart à corriger ; c'est une donnée. Utilisez ces données de manière proactive pour identifier les points chauds, évaluer l'efficacité des procédures de nettoyage au fil du temps et ajuster les fréquences de nettoyage en fonction des risques et des données, plutôt qu'en fonction d'un calendrier fixe et arbitraire.
7. Intégrer la qualité à l'ensemble du cycle de vie du produit
Ce principe souligne que la qualité ne relève pas uniquement du service Contrôle Qualité (CQ). Elle doit être intégrée à chaque étape, de la recherche et développement à la distribution, en passant par l'approvisionnement en matières premières (qualification des fournisseurs), la fabrication et le conditionnement. Il s'agit d'une approche globale où chaque service comprend son rôle dans le maintien de la qualité des produits.
Exemple d'application : Precision Pills LLC développe un nouveau comprimé. Durant la phase de R&D (bien avant la fabrication), l'entreprise applique les principes de la Qualité par la Conception (QbD). Elle identifie les Attributs Qualité Critiques (AQC), comme la dureté et la vitesse de dissolution du comprimé. Elle réalise ensuite des expériences pour comprendre l'impact des Paramètres Critiques du Processus (PCP), comme la vitesse de rotation de la tourelle et la force de compression, sur ces AQC. Ces connaissances sont ensuite transférées à la fabrication, garantissant ainsi un processus robuste et maîtrisé dès le premier jour.
Conseil: Mettre en place une équipe formelle de transfert de technologie servant de lien entre la R&D, l'ingénierie et la fabrication. Cette équipe devra gérer un « package de transfert de connaissances » incluant non seulement les paramètres du procédé, mais aussi les raisonnement Derrière eux (le « pourquoi »). Ce dossier doit détailler les expériences ratées, les limites du processus et la compréhension scientifique du produit. Cela évite que la fabrication ne traite le processus comme une « boîte noire » et permet un dépannage plus efficace et une amélioration continue ultérieure.
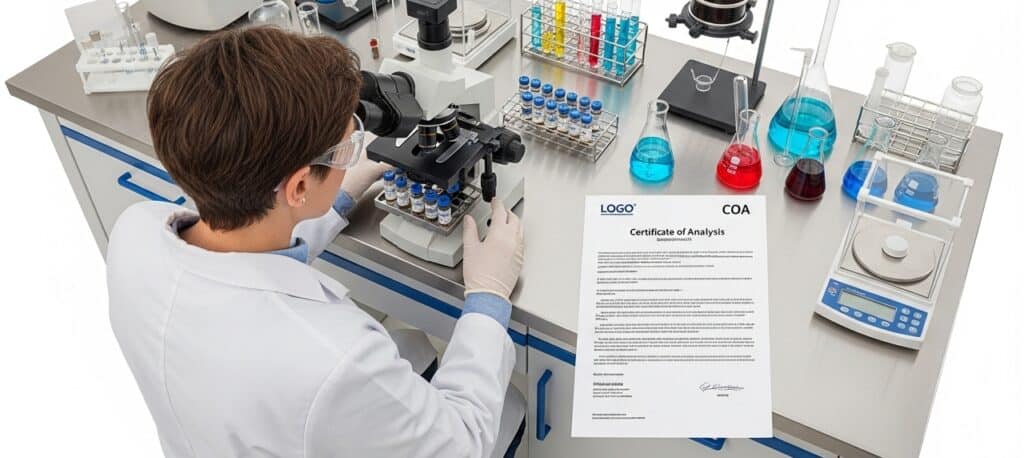
8. Effectuer des contrôles qualité et des audits
Une unité Qualité indépendante (comprenant l'Assurance Qualité et le Contrôle Qualité) est essentielle. Ce principe garantit la mise en place de contrôles appropriés. Cela comprend le test des matières premières, des échantillons en cours de fabrication et des produits finis selon des spécifications prédéfinies. Il implique également la réalisation d'audits internes réguliers (auto-inspections) pour évaluer l'efficacité du système BPF et garantir son application correcte.
Exemple d'application : SafeInjectables Corp. reçoit une livraison de flacons d'un nouveau fournisseur. Bien que le fournisseur ait fourni un certificat d'analyse (CoA) attestant que les flacons répondent à toutes les spécifications, le laboratoire de contrôle qualité interne effectue ses propres tests d'identité et de détection des défauts critiques (par exemple, fissures et dimensions) sur un échantillon des flacons avant leur mise en production. Cela vérifie les données du fournisseur et protège contre d’éventuels problèmes de qualité.
Conseil: Structurez votre programme d'audit interne autour des processus, et non uniquement des départements. Au lieu d'auditer le « Département Entrepôt », réalisez un audit du « Processus de contrôle des stocks », qui suivra le parcours des marchandises depuis leur réception, en passant par le stockage, la distribution et le retour en stock. Cette approche décloisonne les départements et offre une vision beaucoup plus claire de la santé et de l'efficacité du système. de bout en bout ce processus révèle les risques qui surviennent aux points de transfert entre les services.
9. Protéger les produits contre la contamination
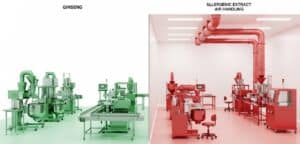
Il s'agit d'un thème central qui recoupe d'autres principes, mais qui mérite une attention particulière. Il implique la conception de processus et d'installations permettant d'éviter la contamination du produit par toute substance étrangère.
Cela comprend la prévention de la contamination croisée entre différents produits, de la contamination microbienne et de la contamination par le personnel ou l’environnement.
Des mesures telles que des systèmes de production fermés, un habillage approprié et une manutention contrôlée des matériaux sont des applications clés de ce principe.
Exemple d'application : a facility, “MultiHerb Supplements,” produces both a ginseng supplement and a potent herbal extract known to be an allergen. To prevent cross-contamination, the allergenic extract is produced in a completely segregated suite with its own dedicated air handling system (HVAC) and equipment. All tools are color-coded red and are never allowed to leave the suite. This physical and procedural separation is critical to protecting other products.
Conseil: Au-delà de la simple séparation physique, il convient de mettre en œuvre une stratégie de « vérification du nettoyage » des équipements partagés, fondée sur des données toxicologiques. Pour chaque produit, il faut calculer la dose journalière admissible (DJA). Cette DJA permet d'établir une limite de nettoyage scientifiquement justifiée et basée sur des critères de santé pour les résidus de produits. Cette approche fondée sur les risques est la norme actuelle du secteur (promue par l'EMA) et est bien plus fiable que de se fier à d'anciennes limites arbitraires telles que « 10 ppm » ou « visiblement propre ».
10. Former et développer un personnel compétent
Le facteur humain est souvent le plus critique et le plus variable dans le secteur manufacturier. Ce principe exige que tous les employés soient correctement formés à leurs fonctions spécifiques. La formation doit couvrir non seulement les aspects techniques de leur travail, mais aussi leurs compétences. emploi (Comment utiliser l'équipement), mais aussi les principes des BPF et les conséquences potentielles du non-respect des procédures. Les compétences doivent être régulièrement évaluées et documentées.
Exemple d'application : Avant qu'un opérateur de « CellTherapy Innovations » soit autorisé à travailler de manière autonome sur l'étape critique d'expansion des cultures cellulaires, il doit suivre un programme de qualification en plusieurs étapes. Ce programme comprend la lecture des procédures opérationnelles standard (SOP), l'observation d'un opérateur qualifié, l'exécution de la tâche sous supervision directe et, enfin, le traitement réussi de plusieurs lots « test » en autonomie. Leur compétence est documentée et certifiée par leur superviseur et le service AQ dans leur dossier de formation officiel (obligatoire). dans la plupart des secteurs où les BPF s'appliquent).
Conseil: Passer d'un système simple basé sur la formation à un système basé sur les compétences. Au lieu de simplement documenter qu'un opérateur a été formé à une procédure opérationnelle standard (POS), élaborer une évaluation formelle des compétences qui exige de lui qu'il démontre son habileté et ses connaissances. Cela pourrait impliquer un test pratique (par exemple, assembler et monter correctement). démonter Cette pompe de remplissage…) et une partie orale (« expliquez-moi les paramètres critiques de cette étape et ce que vous feriez s’ils s’en écartaient »). Cela permet d’établir un dossier de qualification beaucoup plus complet et garantit une véritable compréhension, et pas seulement la présence.
Portée et applications des BPF
Le champ d'application des BPF est vaste et couvre tout secteur où la qualité du produit peut avoir un impact significatif sur la santé et la sécurité des consommateurs. L'application des principes des BPF est adaptée aux risques spécifiques de chaque secteur.
1. Produits pharmaceutiques et biotechnologie Couvre la fabrication de tous les produits médicinaux, y compris les médicaments sur ordonnance et les médicaments en vente libre. vaccinset les principes actifs pharmaceutiques (API). Il s'agit de l'application la plus stricte des BPF. Elle implique un contrôle strict des matières premières, un traitement aseptique (stérile) des injectables, une validation rigoureuse des procédés, des tests de stabilité pour déterminer la durée de conservation, et une personne qualifiée dans l'UE chargée de certifier que chaque lot répond à toutes les exigences légales et de qualité avant sa mise sur le marché. Des réglementations telles que 21 CFR Part 211 (États-Unis) et EudraLex Volume 4 (UE) régissent ce secteur. | 2. Dispositifs médicaux Comprend tout, des simples abaisse-langues aux équipements complexes de maintien des fonctions vitales comme les stimulateurs cardiaques et les appareils d'IRM. L'accent est mis sur les contrôles de conception, garantissant que le dispositif est conçu pour être sûr et efficace dès le départ. Les BPF pour les dispositifs médicaux (souvent appelées Règlement sur les Systèmes Qualité ou RSQ) mettent l'accent sur la gestion des risques (ISO 14971), la traçabilité des composants et la tenue d'un enregistrement complet du périphérique (DMR) et d'un enregistrement de l'historique du périphérique (DHR). La réglementation clé aux États-Unis est la partie 820 du 21 CFR. |
3. Nourriture et boissons Couvre la transformation, l’emballage et la conservation des aliments destinés à la consommation humaine. Les BPF dans l'industrie agroalimentaire visent à prévenir la contamination et à garantir la sécurité alimentaire. Parmi leurs applications clés, on peut citer : Analyse des risques et points critiques pour leur maîtrise Systèmes HACCP (Historical Analysis and Control Point) pour identifier et maîtriser les risques liés à la sécurité alimentaire, programmes de gestion des allergènes pour prévenir les contacts croisés, procédures d'hygiène et lutte antiparasitaire. Loi sur la modernisation de la sécurité alimentaire (FSMA) aux États-Unis intègre fortement les principes cGMP. |  |
4. Cosmétiques Comprend des produits tels que du maquillage, des lotions, des shampooings et des savons. Bien que souvent moins strictes que celles des produits pharmaceutiques, les BPF pour les cosmétiques visent à prévenir la contamination microbienne, à garantir la stabilité du produit et à étiqueter précisément les ingrédients. La norme ISO 22716 fournit des directives BPF spécifiques pour l'industrie cosmétique, couvrant la production, le contrôle, le stockage et l'expédition. | 5. Compléments alimentaires Couvre les vitamines, les minéraux, les herbes et autres suppléments. Les BPF garantissent que les compléments alimentaires sont produits sans contaminants, correctement étiquetés et contiennent les ingrédients annoncés. Cela implique des tests d'identité des matières premières, la garantie d'une formulation appropriée et le contrôle des contaminants tels que les métaux lourds et les pesticides. Aux États-Unis, cela est régi par la partie 111 du 21 CFR. |
La personne qualifiée (QP)
Dans l’Union européenne, la personne qualifiée (PQ) est le gardien final, légalement mandaté, de chaque lot de médicament.
Avant qu'un lot puisse être mis en vente ou utilisé dans un essai cliniqueUn professionnel qualifié (PQ) doit certifier personnellement la conformité du lot à toutes les exigences réglementaires. Cette certification constitue une attestation formelle que le lot a été fabriqué et testé conformément à ses spécifications. Commercialisation Autorisation et principes des Bonnes Pratiques de Fabrication (BPF). Il ne s'agit pas d'une approbation de l'entreprise ; il s'agit d'une responsabilité personnelle et juridique profonde qui incombe à une personne désignée, qui doit être un professionnel agréé, tel qu'un pharmacien ou un chimiste, possédant une vaste expérience pratique.
Les responsabilités du professionnel de la qualité vont bien au-delà de la revue finale d'un dossier de lot. Il doit s'assurer du bon fonctionnement de l'ensemble du système qualité pharmaceutique. Il doit notamment vérifier que toutes les matières premières proviennent de chaînes d'approvisionnement qualifiées, que les processus de fabrication et de test sont correctement validés, que tous les écarts et modifications ont été dûment étudiés et approuvés, et que tous les audits nécessaires ont été réalisés.
La personne qualifiée n'effectue pas personnellement toutes les tâches, mais elle est responsable des systèmes qui les effectuent. Elle doit avoir une compréhension approfondie de l'ensemble du processus de fabrication et de contrôle, être habilitée à accéder à toute zone ou document pertinent et à interrompre une libération en cas de doute sur la conformité.
Exigences supplémentaires spécifiques aux BPF
S'appuyant sur les principes fondamentaux des BPF, les BPF actuelles introduisent un ensemble d'exigences plus dynamiques, proactives et technologiquement avancées.
Le « c » pour « Current » n’est pas une simple suggestion ; il s’agit d’une attente légale et réglementaire selon laquelle les systèmes d’un fabricant sont à la pointe de la technologie.
1. Gestion proactive des risques qualité (QRM)
While basic GMP implicitly involves managing risk, cGMP mandates the use of a formal, systematic, and proactive process for managing risks to product quality throughout the cycle de vie du produit. This is not just about reacting to failures but about anticipating and preventing them. This principle is heavily guided by the international standard ICH Q9.
Exemple d'application : le fictif «Produits biologiques de nouvelle générationLa société développe un nouvel anticorps monoclonal. Au cours du développement du procédé, elle effectue une analyse formelle des modes de défaillance et de leurs effets (AMDECIls ont identifié la « contamination bactérienne » comme un mode de défaillance critique à haut risque dans leur procédé de bioréacteur. Afin de maîtriser ce risque de manière proactive, ils ont opté pour l'utilisation de sacs de bioréacteur pré-stérilisés à usage unique, en remplacement d'un réacteur traditionnel en acier inoxydable, dont la validation par stérilisation en place (SEP) serait plus complexe et risquée. Ce choix de conception découle directement de la démarche QRM (l'élimination des déchets plastiques n'est pas abordée ici).
Conseil: Integrate your QRM system directly into your Change Control and Deviation Management systems. For every change or deviation, require a documented l'évaluation des risques that determines the scope of validation, testing, and regulatory action needed. This creates a scientifically sound and legally defensible rationale for your decisions, allowing you to justify why a minor change only required limited testing, while a major change required a full re-validation and submission to a regulatory agency.
2. Mise en œuvre d'un système de qualité pharmaceutique (SQP)
Les BPF actuelles requièrent bien plus qu'un simple ensemble de procédures de contrôle qualité. Elles exigent un système de gestion complet et intégré qui associe les principes des BPF aux objectifs commerciaux de l'entreprise afin de favoriser une amélioration continue.
Guidée par l'ICH Q10Le système de gestion de la qualité (PQS) garantit que la haute direction est activement impliquée et responsable de la qualité.
Conseil: Pour démontrer l'efficacité de votre système de qualité de l'information à un auditeur, reliez directement vos objectifs qualité à vos indicateurs clés de performance (ICP). Au lieu de vous contenter de suivre le nombre d'écarts, suivez leur taux de récurrence. Un faible taux de récurrence est un indicateur puissant. Indicateurs clés de performance qui prouve que votre analyse des causes profondes et votre système CAPA sont efficaces prévenir problèmes, ce qui est l’objectif principal d’un PQS mature.
3. Utilisation de la technologie d'analyse des processus (PAT) et du contrôle avancé des processus
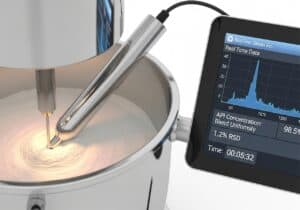
C’est une pierre angulaire de la philosophie « Current » :
Les BPF actuelles encouragent et exigent de plus en plus des fabricants qu'ils cessent de se fier uniquement aux tests sur échantillons de produits finis. Ils devraient plutôt utiliser des technologies modernes pour surveiller et contrôler le processus de fabrication en temps réel, garantissant ainsi l'intégration de la qualité à chaque étape du produit.
Exemple d'application : while a traditional GMP process for tablet blending involves mixing powders for a fixed time (e.g., 20 minutes) and then taking a few samples to a lab for testing, the cGMP approach would use an in-line Near-Infrared (NIR) spectroscopie probe directly inside the blender. The probe continuously measures the blend’s uniformity in real-time. The blending process is stopped not based on time, but at the precise moment the NIR data confirms the blend has achieved the validated state of homogeneity, ensuring perfect results for every batch.
Conseil: Lors de la mise en œuvre d'un nouvel instrument PAT, adoptez une approche de « pistage » pour les 10 à 20 premiers lots. Exécutez le système PAT et collectez les données en temps réel, mais continuez à prendre toutes les décisions qualité (par exemple, la libération des lots) en vous basant sur votre méthode hors ligne existante et validée. Cela vous permet de construire un modèle de données robuste et de prouver la fiabilité du système PAT dans un environnement à faible risque avant de le valider formellement via le contrôle des modifications pour remplacer l'ancienne méthode, moins efficace.
4. Intégrité des données sans compromis et conformité à la partie 11 du CFR 21
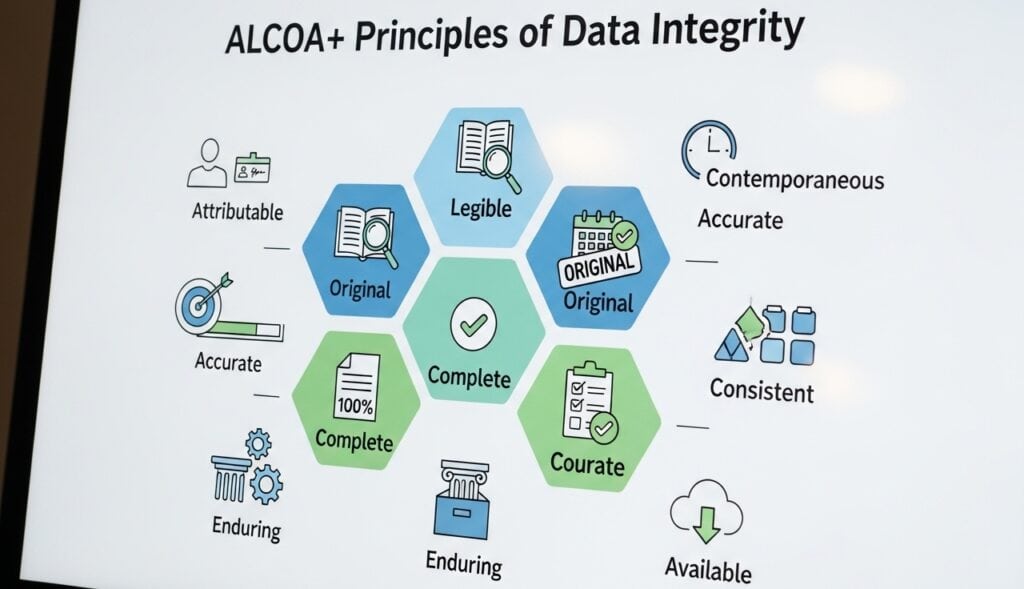
Bien que les BPF aient toujours exigé des enregistrements précis, les BPF actuelles mettent l’accent sur l’intégrité des électronique données. Avec l'essor des systèmes informatisés,
Les régulateurs exigent une garantie absolue que les données soient protégées contre toute altération, suppression ou perte accidentelle ou intentionnelle, tout au long de leur cycle de vie. Cette garantie est souvent résumée par les principes ALCOA+ (Attributible, Lisible, Contemporain, Original, Exact, Complet, Cohérent, Durable et Disponible).
Exemple d'application : Un laboratoire de « DataSecure Labs » utilise un système de chromatographie (HPLC). Une configuration BPF de base permet d'imprimer les résultats depuis un PC autonome. Une configuration conforme aux BPF actuelles intègre un logiciel HPLC en réseau et entièrement conforme à la norme 21 CFR Part 11. Un analyste ne peut se connecter sans un nom d'utilisateur et un mot de passe uniques. Toutes les données brutes sont enregistrées directement sur un serveur sécurisé et ne peuvent être ni supprimées ni écrasées. Chaque action, y compris la modification d'un paramètre d'intégration, est automatiquement enregistrée dans une piste d'audit permanente et horodatée, inaltérable.
Conseil: Testez activement vos propres systèmes en effectuant des « tests négatifs » ou un « audit hostile ». Demandez à un membre de l'équipe expert en technologie de tenter intentionnellement de compromettre l'intégrité des données d'un système. Peut-il modifier l'horloge système pour antidater une analyse ? Peut-il supprimer un résultat erroné sans que la piste d'audit ne le montre ? Peut-il contourner le système de connexion ? Ces exercices reproduisent les investigations d'un régulateur avisé et constituent le moyen le plus rapide de détecter et de corriger les vulnérabilités.
5. Une culture démontrable d'amélioration continue
Fondamentalement, les BPF actuelles ne constituent pas un objectif statique ; il s'agit d'un processus continu. Les autorités réglementaires s'attendent à un système formel où les données provenant de toutes les sources (surveillance des processus, écarts, réclamations, audits internes) sont activement collectées, analysées et exploitées pour apporter des améliorations significatives aux processus et aux systèmes.
L’objectif est d’évoluer et de devenir plus efficace et fiable au fil du temps.
Exemple d’approche cGMP : Une ligne de fabrication enregistre une alarme mineure récurrente sur une scelleuse. Une réponse BPF de base consiste à documenter l'alarme et à la réinitialiser à chaque fois. La réponse BPF actuelle est qu'après la troisième occurrence, le PQS déclenche automatiquement une CAPA formelle. Une équipe pluridisciplinaire analyse la tendance, détermine que la cause profonde est une légère variation du matériau de feuille d'un fournisseur et collabore avec ce dernier pour renforcer les spécifications du matériau. Elle surveille ensuite le taux d'alarmes pendant les six mois suivants afin de vérifier l'efficacité de la solution.
Conseil: créer un système formel de « nourricier » à partir de votre rapport annuel Revue du produit (APR) ou la revue de la qualité des produits (PQR) directement dans votre programme d'amélioration continue. Ne laissez pas la PQR se limiter à un simple document. Exigez que chaque PQR identifie au moins une opportunité spécifique, basée sur des données, d'amélioration des processus ou de réduction des risques pour l'année à venir. Cela établit un lien formel entre la conformité réglementaire et l'amélioration proactive et prospective des processus.
Comparaison des BPF et des BPFc
| BPF | cGMP | |
| Principe fondamental et objectif | A comprehensive quality system to ensure products are consistently produced and controlled according to established standards. The fundamental goal is to build quality into the conception de produits and manufacturing process to minimize risks that cannot be eliminated by testing the final product alone. | |
| Accent clé | Établit les exigences minimales fondamentales, reconnues internationalement, pour une fabrication de qualité. Il s'agit de la norme de référence. | La norme « C » (Actuel) impose aux fabricants d'utiliser des technologies, des systèmes et des approches scientifiques de pointe. Il s'agit d'une norme proactive et évolutive. |
| Nature des normes | Fournit une base de référence stable et codifiée. Bien que régulièrement mise à jour, l'accent est mis sur le respect des règles établies et documentées. | Dynamique et en constante évolution, cette norme exige des entreprises qu'elles suivent activement les avancées du secteur et mettent en œuvre des systèmes modernes d'assurance qualité pour rester conformes. Ce qui était conforme hier ne le sera peut-être plus demain. |
| Règlements principaux et organes directeurs | Ce terme est utilisé à l’échelle mondiale et représente une norme internationale harmonisée. | Ce terme spécifique est la norme juridique officielle appliquée par la FDA américaine. Le principe d’être « à jour » est toutefois une attente de la plupart des principaux organismes de réglementation. |
| Union européenne | L'Agence européenne des médicaments (EMA) applique les BPF via EudraLex – Volume 4, qui fournit des lignes directrices détaillées pour les médicaments à usage humain et vétérinaire. | Bien que le terme « cGMP » ne soit pas utilisé, l’attente d’être à jour est intégrée dans EudraLex et appliquée lors des inspections. |
| États-Unis | La Food and Drug Administration (FDA) américaine utilise le terme « BPF actuelles » pour souligner la souplesse de la réglementation et l'exigence de technologies modernes. Les principales réglementations incluent :
| |
| Organismes internationaux | L'Organisation mondiale de la Santé (OMS) établit des normes mondiales de BPF, souvent adoptées par des pays ne disposant pas de cadres réglementaires spécifiques. Le Conseil international d'harmonisation (ICH) élabore des lignes directrices (par exemple, ICH Q7 pour les principes actifs) afin d'harmoniser les normes entre l'UE, les États-Unis et le Japon. | Ces organismes promeuvent les principes d’amélioration continue et de systèmes de qualité modernes qui sont au cœur de la philosophie cGMP. |
| Domaines d'application |
| |
| Implications pratiques pour les entreprises | L'accent est mis sur la mise en place de systèmes robustes et documentés : procédures opérationnelles standard (SOP), formation du personnel, qualification de l'équipement et tenue de dossiers méticuleux. | Exige le respect des BPF, ainsi qu'une culture proactive d'amélioration continue. Cela comprend la mise en œuvre de contrôles de processus avancés, de méthodes d'analyse modernes, d'une gestion rigoureuse des risques qualité (QRM) et d'un système complet de mesures correctives et préventives (CAPA). |
| Coût et investissement | Cela implique le coût standard et nécessaire de la mise en place et du maintien de systèmes de qualité, d’installations et de formation du personnel conformes. | Cela nécessite souvent un investissement plus important et plus continu dans de nouvelles technologies, des équipements analytiques avancés, des études de validation continues et une formation spécialisée pour garantir que les processus restent à la pointe de la technologie. |
Exemple de fabrication détaillé (Remplissage aseptique) | Processus: Une ancienne ligne de remplissage aseptique dans une salle blanche conventionnelle de grade A/B. Les opérateurs, entièrement vêtus, effectuent de fréquentes interventions manuelles (par exemple, chargement des bouchons, déblocage). Une surveillance environnementale est effectuée périodiquement par plaques de décantation et par prélèvement d'air en début et en fin de lot. Règlement: est conforme à la lettre écrite des anciennes réglementations GMP (par exemple, une version antérieure de l'annexe 1 d'EudraLex). Validation: le processus a été validé il y a des années avec des remplissages de milieux réussis ; la revalidation est effectuée selon un calendrier fixe (par exemple, tous les deux ans) sans approche moderne basée sur les risques. Documentation: Des dossiers de lots papier méticuleux documentent toutes les étapes, les interventions et les résultats de surveillance périodique. (Pourrait échouer aux critères cGMP en raison du risque élevé de contamination dû aux interventions manuelles et du manque de données de processus continues et en temps réel possibles avec les technologies actuelles) | Processus: a modern aseptic filling line using a fully automated Restricted Access Barrier System (RABS) or isolator. Robotic systems handle all material transfers and interventions are made only via glove ports, minimizing human contact. Continuous, real-time particle monitoring systems are integrated, providing immediate alerts for any environmental deviations. Règlement: s'aligne sur les attentes actuelles de la FDA et sur l'annexe 1 révisée d'EudraLex, qui imposent des approches basées sur les risques et l'utilisation de technologies avancées pour garantir la stérilité. Validation: Le procédé est validé par une évaluation de la gestion des risques qualité (QRM) (ICH Q9) qui identifie et atténue proactivement les risques de contamination. La technologie d'analyse des procédés (PAT) peut être utilisée pour surveiller les paramètres critiques en temps réel. Documentation: Les enregistrements de lots électroniques conformes (21 CFR Part 11) capturent automatiquement tous les paramètres du processus et les données de surveillance continue, fournissant une piste de données complète, en temps réel et vérifiable qui démontre un état de contrôle constant. |
Conclusion
En pratique, la distinction entre BPF et BPFc est floue, car les deux systèmes partagent exactement le même objectif fondamental : fabriquer des produits systématiquement sûrs et efficaces. Les BPF énoncent les principes essentiels, les règles du jeu permanentes. Le « c » de BPFc clarifie simplement l'exigence non négociable que ces principes doivent être appliqués en utilisant les technologies et les connaissances scientifiques les plus récentes.
Documents in this field are easier to read with a list of manufacturing terms and acronyms such as GMP, cGMP and PQS at hand.
Ce concept ne se limite plus à la FDA américaine. Les organismes de réglementation mondiaux, même lorsque leurs textes officiels ne mentionnent que les « BPF », les interprètent désormais universellement comme les Bonnes Pratiques de Fabrication (BPF) actuelles. Un auditeur n'acceptera pas un processus obsolète, aussi conforme aux normes de l'époque soit-il, mais exigera un processus d'auto-évaluation et d'amélioration en temps réel.
Essentiellement, les BPF actuelles sont des BPF en mouvement, garantissant que la sécurité et la qualité des produits suivent le rythme de la science moderne.
FAQ
Dans un audit pratique, en quoi les attentes d’un inspecteur en matière de « cGMP » diffèrent-elles des réglementations écrites en matière de « GMP » ?
Un inspecteur s'attend non seulement à ce que vous respectiez vos procédures écrites (BPF), mais aussi à ce que celles-ci reflètent les meilleures pratiques et technologies actuelles du secteur (BPF). Il s'interrogera sur les raisons pour lesquelles vous utilisez une méthode d'analyse vieille de 20 ans alors qu'une méthode plus précise et plus fiable est désormais la norme, ou sur les raisons pour lesquelles vous vous fiez à des contrôles manuels alors que la vérification automatisée en ligne est désormais courante. Il vérifie votre connaissance et votre adoption proactive des normes de qualité modernes.
Les BPF actuelles signifient-elles que nous devons constamment investir dans les technologies les plus récentes, ou pouvons-nous justifier l’utilisation d’équipements plus anciens et validés ?
Vous pouvez tout à fait justifier l'utilisation d'équipements plus anciens, mais la charge de la preuve vous incombe. Votre justification doit être documentée et basée sur les risques. Vous devez démontrer, par une validation solide, une maintenance rigoureuse, une surveillance intensive et des données de tendance, que votre ancien système offre un niveau d'assurance qualité équivalent, voire supérieur. contrôle de processus Comparé aux alternatives modernes, si votre procédé utilisant des équipements anciens présente un taux de déviation plus élevé, vous ne pourrez pas le défendre.
Au-delà des pistes d’audit, quelles sont les lacunes les plus courantes en matière d’intégrité des données « invisibles » sur lesquelles les régulateurs se concentrent ?
Les autorités réglementaires examinent de près les feuilles de calcul non contrôlées utilisées pour les calculs BPF, l'utilisation d'identifiants de connexion partagés sur des équipements autonomes (comme les balances ou les pH-mètres) et la possibilité d'effectuer des « tests » sur des équipements d'analyse pouvant être supprimés sans laisser de trace. Un autre point important concerne l'intégrité des métadonnées, c'est-à-dire les données relatives aux données, telles que les horodatages et les identifiants d'utilisateur, qui doivent être liées de manière sécurisée à l'enregistrement d'origine.
En quoi un système de qualité pharmaceutique (PQS) selon la norme ICH Q10 est-il différent d’un simple département d’assurance qualité solide ?
Un service d'assurance qualité performant garantit la qualité ; un système de gestion de la qualité des processus (SGQP) la gère comme un objectif global de l'entreprise. La principale différence réside dans l'intégration formelle de la direction et l'accent mis sur la performance des processus et l'amélioration continue. Un SGGP assure que les indicateurs de qualité influencent directement les décisions stratégiques (telles que l'allocation des ressources et la planification stratégique) et que la direction évalue et pilote activement l'efficacité du système, au lieu de déléguer toutes les questions de qualité au service d'assurance qualité.
Que signifie réellement une « approche du cycle de vie » pour la validation des processus (selon la norme ASTM E2500) pour un ingénieur ?
Cela signifie que la validation n'est plus une opération ponctuelle et discontinue. C'est un processus continu. Pour un ingénieur, cela se traduit par : Étape 1 (Conception du processus) : utiliser la Qualité par la Conception (QbD) pour définir un processus robuste et son espace de contrôle. Étape 2 (Qualification du processus) : vérifier que les installations et les équipements sont adaptés à l'usage prévu et que le processus fonctionne de manière constante dans son espace défini (PPQ). Étape 3 (Vérification continue du processus) : surveiller activement le processus pendant la production courante. contrôle statistique des processus (SPC) afin de s'assurer qu'il reste dans un état de contrôle pendant toute sa durée de vie commerciale.
Quelle est la différence pratique la plus significative entre les BPF de l’UE (EudraLex) et les BPF américaines ?
La différence la plus significative réside dans le rôle de la personne qualifiée (PQ) dans l'UE. Aux États-Unis, l'unité qualité est habilitée à libérer un lot. Dans l'UE, une PQ spécifiquement désignée doit personnellement certifier que chaque lot a été fabriqué et testé conformément à la réglementation et à l'autorisation de mise sur le marché avant sa libération. Cela confère une immense responsabilité personnelle et juridique à une seule personne.
Notre système CAPA est conforme, mais des problèmes surviennent fréquemment. Quelles sont les attentes des BPF en matière d'efficacité CAPA ?
Les BPF exigent que vous vérifiiez formellement l'efficacité de vos CAPA. Cela nécessite d'intégrer une étape de « vérification de l'efficacité » à votre procédure CAPA. Ce contrôle, effectué des semaines ou des mois après la mise en œuvre de la CAPA, doit fournir des données objectives (par exemple, une analyse des tendances des taux d'écart, de nouveaux résultats d'audit) prouvant que la cause profonde a été éliminée et que le problème ne s'est pas reproduit. Une CAPA clôturée sans cette vérification constitue un signal d'alarme majeur pour les auditeurs.
Comment les attentes cGMP en matière de qualification des fournisseurs ont-elles évolué au-delà du simple audit du fournisseur ?
Les audits restent nécessaires, mais les BPF actuelles exigent désormais une approche davantage axée sur les données et les risques. Cela comprend l'établissement d'accords qualité formels définissant les responsabilités, le suivi des performances du fournisseur au moyen d'indicateurs (par exemple, livraison à temps, taux d'écart, qualité des matières premières entrantes) et la réalisation d'analyses périodiques des matières premières pour vérifier le certificat d'analyse (CoA) du fournisseur. Vous devez démontrer une surveillance continue, et non une simple qualification ponctuelle.
Avec la révision de l’annexe 1, quel est le changement le plus important en matière de BPF dans la fabrication stérile ?
Le changement le plus important réside dans l'obligation d'adopter une stratégie de contrôle de la contamination (SCC) formelle et globale. Il ne s'agit pas d'un simple recueil de procédures opérationnelles standard (PON), mais d'un document unique et complet justifiant la conception, les processus et les programmes de surveillance de vos installations en fonction de la gestion des risques. Cela vous oblige à démontrer comment toutes vos mesures de contrôle individuelles (de l'habillage au CVC en passant par la conception des processus) interagissent pour prévenir la contamination.
Pourquoi la technologie d’analyse des procédés (PAT) est-elle considérée comme un pilier des BPF modernes ?
Parce que le PAT incarne le principe fondamental des BPF actuelles : intégrer la qualité plutôt que la tester. En fournissant des données en temps réel en cours de fabrication, le PAT permet un contrôle actif des paramètres critiques de procédé (PCP) afin de garantir le respect des attributs critiques de qualité (AQC). La fabrication passe ainsi d'une approche rigide, basée sur les recettes, à un modèle flexible et scientifique, capable de s'adapter aux variations mineures et de garantir un résultat constant.
Comment « l’erreur humaine » doit-elle être traitée comme une cause profonde dans un environnement cGMP ?
Dans un système BPF mature, l'erreur humaine est rarement une cause fondamentale acceptable. Elle est généralement le symptôme d'un processus ou d'un système défaillant. Lorsqu'une erreur survient, l'enquête doit être approfondie : la procédure était-elle confuse ? La formation était-elle inadéquate ? L'espace de travail était-il mal conçu (ingénierie des facteurs humains) ? L'opérateur était-il fatigué en raison d'heures supplémentaires excessives ? Une CAPA solide permettra de remédier à la défaillance sous-jacente du système, et non pas seulement de former à nouveau l'individu.
La revue annuelle de produit (PQR) est souvent perçue comme une corvée. Quel est son objectif cGMP ?
Son objectif est d'être un outil proactif d'amélioration continue. Le PQR ne doit pas se résumer à une simple compilation rétrospective de données. Il s'agit d'une occasion formelle d'analyser les données d'une année (tendances, écarts, changements, résultats de stabilité) afin d'évaluer la santé et la cohérence d'un processus. Son principal résultat devrait être une liste de CAPA et d'améliorations de processus recommandées pour l'année à venir.
Lectures connexes
Liens externes sur
Normes internationales
- ISO 22716:2007 Bonnes pratiques de fabrication (BPF) - Lignes directrices sur les bonnes pratiques de fabrication
- FDA 21 CFR Parties 210 et 211 : Bonnes pratiques de fabrication actuelles pour la fabrication, le traitement, l'emballage ou la conservation des médicaments
- ISO 13485:2016 Dispositifs médicaux - Systèmes de management de la qualité - Exigences à des fins réglementaires
(survolez le lien pour voir notre description du contenu)
Glossaire des termes utilisés
American Society for Testing and Materials (ASTM): une organisation internationale de normalisation qui élabore et publie des normes techniques consensuelles volontaires pour les matériaux, les produits, les systèmes et les services, visant à améliorer la qualité et la sécurité dans divers secteurs.
Application Programming Interface (API): un ensemble de règles et de protocoles qui permet à différentes applications logicielles de communiquer et d'interagir entre elles, permettant l'intégration de fonctionnalités et l'échange de données entre les systèmes.
Carbon Capture & Sequestration (CCS): un procédé qui capte les émissions de dioxyde de carbone provenant de sources telles que les centrales électriques et les processus industriels, les transporte pour les stocker sous terre ou les utilise dans diverses applications, réduisant ainsi les concentrations de gaz à effet de serre dans l'atmosphère.
Certificate of Analysis (CoA): un document émis par un fabricant ou un laboratoire d'essais qui confirme les spécifications, la qualité et la conformité d'un produit aux normes réglementaires, détaillant les résultats des tests et les méthodes utilisées pour l'analyse.
Code of Federal Regulations (CFR): un recueil des règles générales et permanentes publiées par les agences fédérales des États-Unis, organisé par sujet en 50 titres, servant de source juridique officielle pour la réglementation fédérale.
Contamination Control Strategy (CCS): une approche systématique visant à prévenir, détecter et atténuer la contamination dans des environnements contrôlés, garantissant la qualité et la sécurité des produits grâce à des procédures définies, une surveillance et des pratiques de gestion des risques.
Corrective Action and Preventative Action (CAPA): une approche systématique visant à identifier, enquêter et traiter les non-conformités et les problèmes potentiels afin de prévenir les récidives et de garantir la conformité aux normes réglementaires dans les systèmes de gestion de la qualité.
Corrective and Preventive Action (CAPA): une approche systématique pour identifier, examiner et traiter les non-conformités afin d'en prévenir la récurrence et d'éliminer les problèmes potentiels, garantissant ainsi la conformité aux normes réglementaires et l'amélioration continue des processus et des produits.
Cost and Freight (CFR): Un contrat de transport maritime dans lequel le vendeur paie les frais de transport et de fret pour livrer les marchandises à un port spécifié, tandis que l'acheteur assume les risques et la responsabilité de l'assurance et des coûts une fois les marchandises chargées à bord du navire.
Critical Control Points (CCP): Étapes spécifiques d'un processus où des mesures de contrôle peuvent être appliquées pour prévenir, éliminer ou réduire les risques liés à la sécurité alimentaire à des niveaux acceptables. L'identification de ces points est essentielle pour une analyse efficace des risques et une gestion des contrôles critiques dans les systèmes de production alimentaire.
current Good Manufacturing Practice (cGMP): un système garantissant que les produits sont fabriqués et contrôlés de manière cohérente conformément aux normes de qualité, englobant les réglementations et les lignes directrices relatives aux processus de fabrication, aux installations, à l'équipement et au personnel afin de garantir la sécurité, la qualité et l'efficacité dans les industries pharmaceutiques, alimentaires et autres industries réglementées.
Design for Manufacturability (DFM): un ensemble de pratiques d'ingénierie visant à concevoir des produits de manière à simplifier et optimiser le processus de fabrication, à réduire les coûts de production, à améliorer la qualité et à minimiser le délai de mise sur le marché en tenant compte des capacités et des contraintes de fabrication dès la phase de conception.
Device History Record (DHR): une compilation de dossiers qui documente l'historique de production d'un dispositif médical, y compris les données de fabrication, de contrôle qualité et de test, garantissant la conformité aux exigences réglementaires et facilitant la traçabilité tout au long du cycle de vie du dispositif.
Device Master Record (DMR): une compilation de documents et de spécifications qui fournissent les informations nécessaires à la production d'un dispositif médical, y compris les spécifications de conception, les processus de production, les mesures d'assurance qualité et les exigences d'étiquetage, garantissant la conformité aux normes réglementaires.
Failure Mode and Effects Analysis (FMEA): une méthode systématique permettant d'évaluer les modes de défaillance potentiels au sein d'un système, d'un processus ou d'un produit, d'évaluer leurs effets sur les performances et de hiérarchiser les risques afin d'améliorer la fiabilité et la sécurité grâce à des actions correctives.
Food and Drug Administration (FDA): une agence fédérale du ministère de la Santé et des Services sociaux des États-Unis chargée de réglementer la sécurité alimentaire, les produits pharmaceutiques, les dispositifs médicaux, les cosmétiques et les produits du tabac afin de garantir la santé et la sécurité publiques grâce à une évaluation scientifique et à l'application des normes de conformité.
Good Manufacturing Practice (GMP): Un système garantissant que les produits sont fabriqués et contrôlés de manière cohérente, conformément aux normes de qualité, minimisant ainsi les risques liés à la production pharmaceutique et aux industries connexes. Il comprend des directives relatives aux procédés de fabrication, aux conditions des installations, aux qualifications du personnel et aux pratiques de documentation afin de garantir la sécurité et l'efficacité des produits.
Hazard Analysis and Critical Control Points (HACCP): une approche systématique de la sécurité alimentaire qui identifie, évalue et contrôle les dangers aux points critiques du processus de production afin de prévenir les maladies d’origine alimentaire et de garantir la sécurité des produits.
Heating Ventilation and Air Conditioning (HVAC): Un système conçu pour réguler le climat intérieur en contrôlant la température, l'humidité et la qualité de l'air par le biais de processus de chauffage, de climatisation et de ventilation. Il comprend des composants tels que des chaudières, des climatiseurs, des conduits et des thermostats pour une gestion environnementale efficace.
Heating, Ventilation, and Air Conditioning (HVAC): Un système conçu pour réguler le climat intérieur en contrôlant la température, l'humidité et la qualité de l'air grâce à des processus de chauffage, de refroidissement et de ventilation, assurant ainsi confort et sécurité dans les environnements résidentiels, commerciaux et industriels.
High-Performance Liquid Chromatography (HPLC): une technique de séparation, d'identification et de quantification des composants d'un mélange par passage d'un échantillon liquide à travers une colonne remplie de matériau adsorbant solide sous haute pression, en utilisant les différences d'interaction entre l'échantillon et la phase stationnaire.
Installation Qualification (IQ): un processus documenté pour vérifier que l'équipement ou les systèmes sont installés conformément aux spécifications, y compris l'évaluation des services publics, des conditions environnementales et la conformité aux exigences de conception, garantissant ainsi la préparation à la qualification opérationnelle.
International Organization for Standardization (ISO): Organisme international non gouvernemental qui élabore et publie des normes pour garantir la qualité, la sécurité, l'efficacité et l'interopérabilité dans divers secteurs et industries, facilitant ainsi le commerce et la coopération à l'échelle mondiale. Créé en 1947, il regroupe les organismes nationaux de normalisation des pays membres.
Key Performance Indicator (KPI): une valeur mesurable qui démontre l’efficacité avec laquelle une organisation atteint ses objectifs commerciaux clés, souvent utilisée pour évaluer le succès dans l’atteinte des objectifs.
Magnetic Resonance Imaging (MRI): une technique d'imagerie médicale qui utilise des champs magnétiques puissants et des ondes radio pour générer des images détaillées des structures internes du corps, en particulier des tissus mous, en détectant les signaux émis par les noyaux d'hydrogène en présence d'un champ magnétique.
Operational Qualification (OQ): un processus de validation qui garantit que les équipements ou les systèmes fonctionnent conformément aux exigences spécifiées dans des limites définies, confirmant qu'ils fonctionnent comme prévu dans leur environnement opérationnel.
Partial Differential Equation (PDE): Une équation mathématique faisant intervenir plusieurs variables indépendantes, une fonction inconnue et ses dérivées partielles. Elle décrit des phénomènes tels que la conduction thermique, l'écoulement des fluides et la propagation des ondes, et requiert souvent des conditions aux limites et initiales spécifiques pour être résolue.
parts per million (ppm): Unité de mesure représentant la concentration d'une substance dans un million de parties d'une autre, souvent utilisée pour quantifier les polluants ou les contaminants dans l'air, l'eau ou le sol. Elle équivaut à des milligrammes de substance par litre de solution ou par kilogramme de matière.
Performance Qualification (PQ): un processus qui vérifie qu'un système ou un équipement fonctionne conformément aux exigences spécifiées dans des conditions réelles, garantissant qu'il remplit systématiquement sa fonction prévue dans des limites prédéterminées.
Product Lifecycle Management (PLM): une approche systématique de la gestion du cycle de vie d'un produit depuis sa création, en passant par la conception technique et la fabrication, jusqu'au service et à l'élimination, en intégrant les personnes, les processus, les données et la technologie pour améliorer la qualité du produit, réduire les délais de mise sur le marché et améliorer la collaboration entre les parties prenantes.
Programmable Logic Controller (PLC): Un ordinateur numérique utilisé pour l'automatisation des processus industriels, composé d'une mémoire programmable pour stocker les instructions, d'interfaces d'entrée/sortie pour la surveillance et le contrôle des machines, et d'un processeur pour exécuter les algorithmes de contrôle.
Qualified Person (QP): une personne possédant la formation, l’expérience et l’autorité nécessaires pour superviser et assurer le respect des exigences réglementaires dans la préparation et la soumission de documents techniques, en particulier dans les secteurs des mines et des ressources, tels que définis par les normes industrielles pertinentes.
Root Cause Analysis (RCA): Un processus systématique permettant d'identifier les facteurs fondamentaux à l'origine d'un problème ou d'un échec, visant à traiter et à éliminer les causes sous-jacentes plutôt que de simplement soigner les symptômes.
Standard Operating Procedure (SOP): un ensemble d'instructions étape par étape créées pour aider les travailleurs à effectuer des opérations de routine de manière cohérente et efficace, garantissant le respect des réglementations et des normes de qualité.
Statistical Process Control (SPC): une méthode de contrôle de la qualité qui utilise des techniques statistiques pour surveiller et contrôler un processus, garantissant qu'il fonctionne à son plein potentiel en identifiant les variations et en maintenant une production cohérente dans des limites spécifiées.