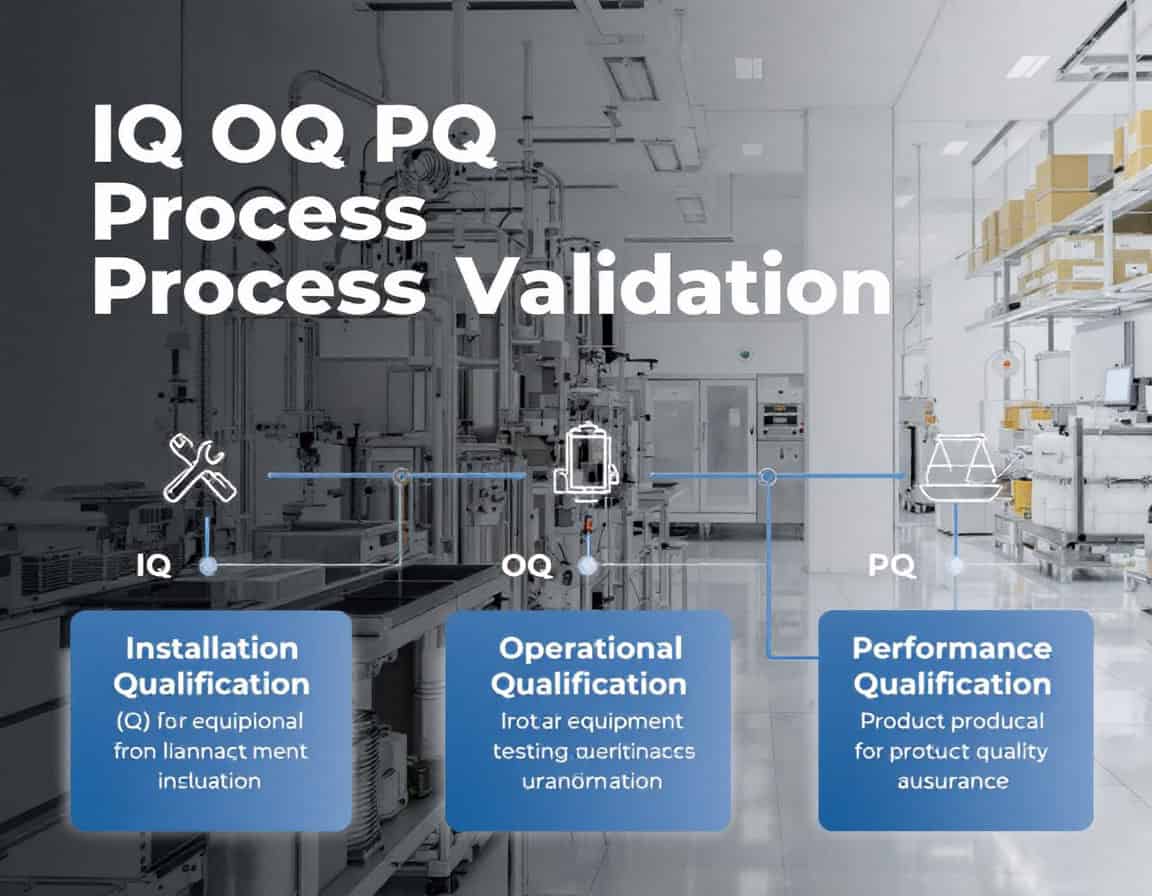
Die Validierungsmethodik IQ-OQ-PQ (Installationsqualifizierung (IQ), Funktionsqualifizierung (OQ) und Leistungsqualifizierung (PQ)) bildet den etablierten Rahmen für die Prozessvalidierung und dient der systematischen Erstellung dokumentierter Nachweise für den beherrschten Fertigungsprozess. Diese Methodik folgt einer durchdachten und logischen Abfolge: Sie beginnt mit der statischen, dokumentierten Überprüfung der korrekten Installation der Anlagen (IQ), geht über zur dynamischen Bestätigung des zuverlässigen Betriebs der Anlagen innerhalb ihrer spezifizierten Bereiche (OQ) und gipfelt im Nachweis, dass der integrierte Prozess konsistent Produkte erzeugt, die alle Qualitätsmerkmale erfüllen (PQ).
Der gesamte Ablauf ist darauf ausgelegt, vor der kommerziellen Nutzung einen objektiven, nachvollziehbaren Nachweis dafür zu erbringen, dass der Prozess robust, reproduzierbar und für den vorgesehenen Zweck geeignet ist.
Diese Methodik ist eine nicht verhandelbare regulatorische Voraussetzung in Branchen, die cGMP unterliegen, wie z. B. Pharmazeutika, Biologika und Medizinprodukt Herstellung, bei der die Prozesskonsistenz direkt mit der Patientensicherheit verknüpft ist. Die Anwendung dient nicht der anfänglichen Forschung, sondern ist die kritische Validierungsphase, die nach Abschluss der Prozessentwicklung und vor der Zulassung des Prozesses für die routinemäßige kommerzielle Produktion durchgeführt wird.
Die wichtigsten Erkenntnisse
- Das Ergebnis der Validierung ist ein Beweis, kein Produkt.
- Beim „Worst-Case“-OQ-Test handelt es sich um kombinierte Stressoren.
- PQ validiert den integrierten Prozess, nicht nur die Ausrüstung.
- Die „Drei-Chargen“-Regel demonstriert die Reproduzierbarkeit.
- Der Erfolg von PQ wird durch Konsistenz definiert, nicht nur durch das Erfüllen von Spezifikationen.
- The protocol is a contract; deviations muss be justified and well-documented.
- Nutzen Sie die Lieferantendokumentation (FAT/SAT), ersetzen Sie jedoch nicht Ihre eigene OQ
- Die Validierung definiert den Beginn des Lebenszyklus, nicht das Ende eines Projekts.
- Jede „gleichwertige“ Änderung bedarf einer Begründung.
- Personalschulung ist Voraussetzung für OQ und PQ
Installationsqualifizierung (IQ)
Die Installationsqualifizierung (IQ) ist die erste und grundlegende Phase der IQ OQ PQ-Prozessvalidierungsmethodik. Es handelt sich um einen formalen, dokumentierten Prozess, der überprüft und bestätigt, dass Geräte, Systeme und Zusatzkomponenten in vollständiger Übereinstimmung mit den Empfehlungen des Herstellers und den Designspezifikationen des Benutzers geliefert, installiert und konfiguriert wurden.
Das Kernprinzip von IQ besteht darin, dokumentierte Nachweise dafür zu erbringen, dass die Installation korrekt ist und eine geeignete und sichere Umgebung für die nachfolgenden Qualifizierungsphasen schafft.
Zweck und Bedeutung des IQ: Das Hauptziel der IQ besteht darin, eine Basis für die Gerätevalidierung zu schaffen. Bevor mit den Betriebstests begonnen werden kann, muss sichergestellt werden, dass die Geräte physisch vorhanden, korrekt montiert und in einer geeigneten Umgebung aufgestellt sind. Diese Phase minimiert die Risiken einer unsachgemäßen Installation, die andernfalls zu Gerätestörungen, Produktqualitätsproblemen und Sicherheitsrisiken führen kann.
Wichtige Phasen und Aktivitäten der Installationsqualifizierung
Der IQ-Prozess ist systematisch und umfasst mehrere detaillierte Phasen, die normalerweise über ein vorab genehmigtes Protokoll und eine Checkliste verwaltet werden.
1. Vorinstallation und Planung
Bevor die Ausrüstung eintrifft oder bestellt wird, beginnt der IQ-Prozess mit einer sorgfältigen Planung. Dazu gehören:
- Überprüfung der Site-Bereitschaft: Stellen Sie sicher, dass der vorgesehene Standort für die neue Ausrüstung vorbereitet ist. Dazu gehört die Überprüfung auf ausreichend Platz, strukturelle Unterstützung und die Verfügbarkeit der erforderlichen Versorgungseinrichtungen an den richtigen Anschlusspunkten.
- Umweltbedingungen: Überprüfen Sie, ob die Installationsumgebung den Herstellerspezifikationen hinsichtlich Temperatur, Luftfeuchtigkeit und Sauberkeit entspricht.
- Dokumentation sammeln: Sammeln Sie alle wichtigen Dokumente, wie z. B. die Bestellung, Herstellerhandbücher, Konstruktionsspezifikationen, technische Zeichnungen und Kalibrierungszertifikate für alle integrierten Messinstrumente.
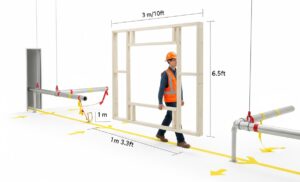
Tipp: Gehen Sie den Weg ab und modellieren Sie das Volumen. Betrachten Sie nicht nur einen 2D-Grundriss. Hier passieren die häufigsten und kostspieligsten IQ-Fehler. Gehen Sie die geplante Route von der Laderampe bis zum endgültigen Installationsort mit Ihren wichtigsten Beteiligten (Einrichtungen, Technik und dem Projektmanager des Lieferanten) ab. Verwenden Sie einen einfachen Holz- oder PVC-Rahmen, der auf die maximale Höhe, Breite und Länge der Maschine zugeschnitten ist. Tragen Sie diesen „Geisterrahmen“ physisch den gesamten Weg entlang. Dadurch werden Probleme mit der Durchfahrtshöhe bei Türen, tief hängenden Rohren, engen Ecken und Aufzugskapazitäten sichtbar, die in Zeichnungen oft übersehen werden. Überprüfen Sie außerdem die Bodenbelastbarkeit nicht nur am Zielort, sondern entlang des gesamten Transportwegs.
2. Geräteempfang und -überprüfung
Nach der Lieferung der Ausrüstung wird eine gründliche Inspektion durchgeführt:
- Komponentenüberprüfung: Die gelieferten Artikel werden sorgfältig anhand der Packliste und der Bestellung überprüft, um sicherzustellen, dass alle Komponenten, einschließlich der Software, eingegangen sind und es sich um das richtige Modell und die richtige Version handelt, die bestellt wurde.
- Überprüfung auf Schäden: Es wird eine Sichtprüfung durchgeführt, um sicherzustellen, dass während des Versands und der Handhabung keine Schäden aufgetreten sind.
Notiz: In den meisten Branchen, die die IQ OQ PQ-Methode anwenden, sollte die Ausrüstung mit Konformitätszertifikaten (CE-, FDA-Kennzeichnungen usw.), ggf. weiteren Zertifikaten und möglicherweise herstellereigenen Testergebnissen geliefert werden. Diese Dokumente sind genauso wichtig wie die physischen Waren selbst. Tatsächlich sollte eine Lieferung abgelehnt werden, wenn diese Dokumente nicht beiliegen oder im Voraus (zumindest in der Quarantänezone) eingegangen sind.
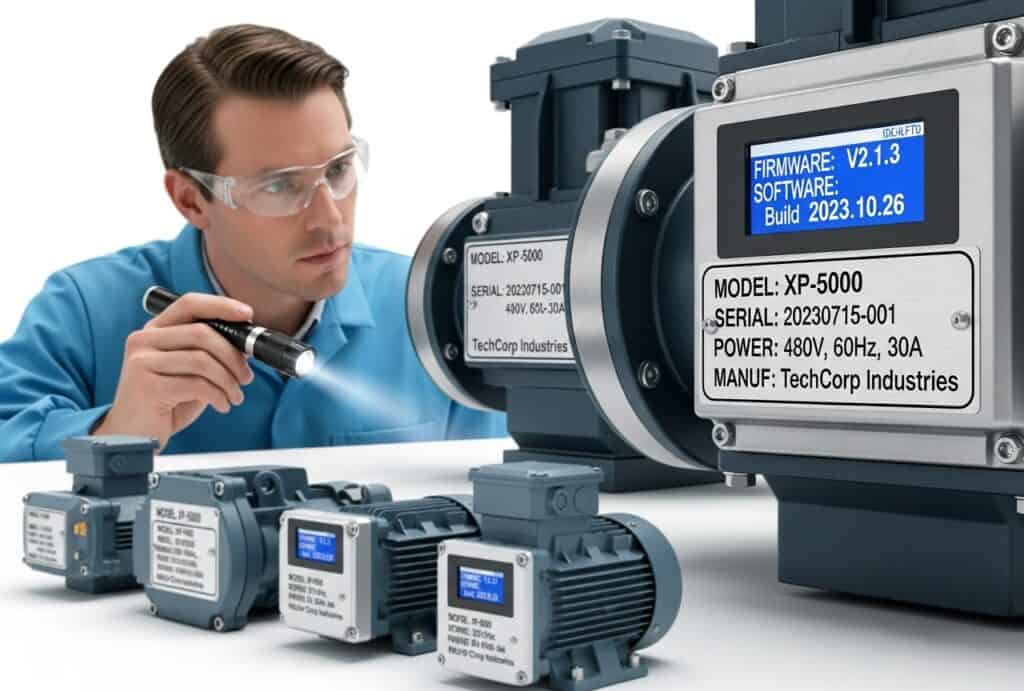
Verwandter Tipp: Vertrauen Sie der Firmware, aber überprüfen Sie sie. Die Packliste ist das absolute Minimum. Konzentrieren Sie sich auf die kritischen Komponenten und vor allem auf die Software- und Firmware-Versionen. Ein Lieferant liefert möglicherweise eine neuere, „bessere“ Version, die für Ihren Prozess nicht validiert wurde. Machen Sie vor der Abfahrt des Lieferfahrers und vor der Unterzeichnung der Versanddokumente hochauflösende Fotos der Typenschilder aller kritischen Komponenten (Motoren, Pumpen, Steuerungen) und des Hauptgeräteschilds. Schalten Sie die Steuerungseinheit nach Möglichkeit nur ein, um die Firmware-/Software-Version auf dem Startbildschirm zu überprüfen. Vergleichen Sie diese mit der Version in Ihrer Benutzeranforderungsspezifikation (URS) oder Bestellung. Es ist viel einfacher, die Lieferung an der Tür abzulehnen, als sich später mit der Diskrepanz auseinanderzusetzen.
3. Installation und Verbindungsüberprüfung
Dies ist der Kern des IQ-Prozesses, bei dem die physische Installation unter die Lupe genommen wird:
- Richtige Montage und Platzierung: Überprüfen, ob die Ausrüstung gemäß den Anweisungen und technischen Zeichnungen des Herstellers zusammengebaut und positioniert ist.
- Versorgungsanschlüsse: Dies ist ein kritischer Schritt, bei dem alle Verbindungen zu wichtigen Diensten bestätigt werden. Dazu gehört die Überprüfung, dass:
- Elektrisch: die Stromversorgung der erforderlichen Spannung und Phase entspricht und dass die richtigen Erdungs- und Sicherheitsschaltkreise vorhanden sind.
- Sanitär: Anschlüsse für Wasser, Dampf oder Abwasser sind fachgerecht installiert, dicht und aus den entsprechenden Materialien gefertigt.
- Gase und Druckluft: Alle pneumatischen und Gasleitungen sind korrekt angeschlossen, und die Druck und die Qualität entspricht den Spezifikationen.
- Zusatzausrüstung: Stellen Sie sicher, dass alle unterstützenden oder peripheren Geräte ebenfalls korrekt installiert und angeschlossen sind.
- Softwareinstallation: Bei computergesteuerten Systemen beinhaltet dies die Überprüfung, ob die Software korrekt installiert ist. Kommunikation Die Hardware ist installiert und die Zugangskontrollen sind eingerichtet.
Tipp: Markieren Sie die Zeichnungen in Echtzeit. Gehen Sie niemals davon aus, dass P&ID- (Rohrleitungs- und Instrumentierungsdiagramme) oder elektrische Zeichnungen eine hundertprozentig genaue Darstellung der endgültigen Installation sind. Der Installateur des Lieferanten wird vor Ort immer kleinere, praktische Anpassungen vornehmen. Beauftragen Sie einen Ihrer eigenen Ingenieure oder qualifizierten Techniker, den Installateur des Lieferanten mit einem Satz offizieller Zeichnungen und einem roten Stift zu begleiten. Während der Installateur die Anschlüsse herstellt, sollte Ihr Ingenieur jede Leitung (Rohr, Leitung, Kabel) physisch nachverfolgen und jede Abweichung von der Zeichnung direkt auf dem Ausdruck markieren. Diese rot markierte Bestandszeichnung ist ein wertvolles Dokument. Am Ende des IQ scannen Sie diese rot markierte Version als offizielle Aufzeichnung der tatsächlichen Installation, die für zukünftige Fehlerbehebungen, Wartungen und Audits von unschätzbarem Wert ist.
4. Dokumentation und Aufzeichnung
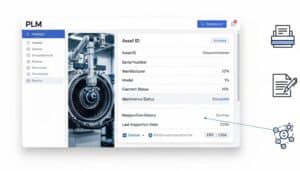
Während des gesamten IQ-Prozesses ist eine sorgfältige Dokumentation von größter Bedeutung. Dazu gehören:
- Seriennummern erfassen: Dokumentieren Sie die Seriennummern und Modellnummern der Hauptausrüstung und aller kritischen Komponenten.
- Zusammenstellen eines Dokumentationspakets: Erstellen eines Ordners oder elektronischen Ordners mit allen relevanten Dokumenten wie Handbüchern, Zeichnungen, Kalibrierungsaufzeichnungen und dem ausgefüllten IQ-Protokoll.
- Erstellen von Wartungs- und Kalibrierungsplänen: Erstellen und Dokumentieren der Zeitpläne für die routinemäßige Wartung und Kalibrierung gemäß den Empfehlungen des Herstellers.
Tipp: Ihr primäres Ziel ist es, den permanenten Ordner oder die digitale Aufzeichnung der Ausrüstung in Ihrem Produktlebenszyklus Management (PLM) oder Qualitätsmanagementsystem (QMS) und wird so zur zentralen Informationsquelle. Erstellen Sie vor Beginn der IQ einen eindeutigen Anlagendatensatz für die Geräte im System. Sobald jedes Dokument – vom Lieferantenzertifikat bis zur signierten Protokollseite – erstellt wird, scannen und laden Sie es sofort hoch und verknüpfen Sie es direkt mit diesem zentralen Anlagendatensatz. Diese Vorgehensweise geht über die einfache Archivierung hinaus und schafft eine kontrollierte und maßgebliche digitaler Zwilling der Gerätedokumentation von Anfang an. Leiten Sie das endgültige IQ-Paket zur Überprüfung und Genehmigung mithilfe der elektronischen Signatur-Workflows des Systems weiter, die einen sicheren und konformen Prüfpfad bieten. Noch wichtiger: Erstellen Sie ein relationales Modell, indem Sie die IQ-Dokumentation mit anderen Unternehmenssystemen verknüpfen.
5. Abschließender IQ-Bericht und Genehmigung
Für solche Branchen ist das kein großer Aufwand: Nach Abschluss aller Prüfungen wird ein abschließender IQ-Bericht erstellt. Dieser Bericht fasst die durchgeführten Aktivitäten zusammen, präsentiert die dokumentierten Nachweise, beschreibt alle festgestellten Abweichungen und Unstimmigkeiten und deren Behebung und gibt Auskunft darüber, ob die Anlage die Installationsqualifizierung bestanden hat. Dieser Bericht wird anschließend von den zuständigen Mitarbeitern, beispielsweise der Qualitätssicherung, geprüft und formell freigegeben. Damit ist die IQ-Phase offiziell abgeschlossen und die Betriebsqualifizierung (OQ) kann beginnen.
Tipp: treat deviations as evidence of a robust System, not as a failure. The goal of IQ is not to have a “perfect” run with no deviations. The goal is to truthfully document the as-installed state. A well-managed deviation is a sign of a healthy and transparent quality system. When a discrepancy is found, document it immediately as a planned deviation within the IQ protocol. Then, lead a formal Risikobewertung. Could it be creating a corrective action to replace the part before OQ begins or different approach? Documenting this entire process in the final IQ report shows auditors that your system is meticulous, risk-based, and in control.
Funktionsqualifizierung (OQ)
Moving from the static verification of Installation Qualification, we now enter the dynamic testing phase of Operational Qualification (OQ). It is a formal, documented series of tests designed to prove that the equipment and its subsystems operate as intended throughout their specified operating ranges.
Wo IQ bestätigt, dass die Ausrüstung installiert richtig, OQ bestätigt es Werke korrekt.
Diese Phase ist entscheidend, um dokumentierte Beweise dafür zu liefern, dass die Funktionen des Systems zuverlässig und unter Kontrolle sind, bevor das eigentliche Produkt oder komplexe Herstellungsprozesse eingeführt werden.
Zweck und Bedeutung von OQ: Das Hauptziel der OQ besteht darin, jede kritische Funktion des Geräts isoliert zu prüfen und zu verifizieren. Diese systematische Prüfung stellt sicher, dass alle Bedienelemente, Alarme, Anzeigen und Betriebsmechanismen gemäß ihren Konstruktionsspezifikationen funktionieren. Durch die Prüfung der Leistungsfähigkeit des Geräts an den Grenzen seiner Betriebsparameter (z. B. höchste/niedrigste Geschwindigkeit, höchste/niedrigste Temperatur) schafft die OQ einen robusten Betriebsbereich. Eine erfolgreiche OQ gibt hohe Sicherheit, dass das Gerät selbst keine Schwankungen aufweist und vorhersehbar funktioniert. Dies ist eine Voraussetzung für die Bewertung des gesamten Herstellungsprozesses in der Phase der Leistungsqualifizierung (PQ).
Wichtige Phasen und Aktivitäten der Betriebsqualifizierung
Die OQ basiert auf einem detaillierten, vorab genehmigten Testprotokoll. Dieses Protokoll beschreibt jeden Testfall, die Ausführungsmethode und die vordefinierten Akzeptanzkriterien, die über ein Bestehen oder Nichtbestehen entscheiden.
1. Entwicklung des Testprotokolls

Bevor mit den Tests begonnen wird, wird ein umfassendes OQ-Protokoll erstellt und von den wichtigsten Beteiligten (z. B. Engineering, Validierung, Qualitätssicherung und dem Systembesitzer) genehmigt. Dieses Dokument enthält:
- Ein Hinweis auf den erfolgreich absolvierten IQ.
- Eine Liste aller kritischen Funktionen, die getestet werden sollen.
- Schrittweise Testverfahren.
- Die spezifischen, messbaren und eindeutigen Akzeptanzkriterien für jeden Test.
- Eine Liste der erforderlichen kalibrierten Testgeräte (z. B. zertifizierter Drehzahlmesser, kalibrierte Temperaturfühler).
Tipp: Arbeiten Sie gemeinsam mit dem Bediener und gruppieren Sie Ihre Tests logisch. Schreiben Sie das OQ-Protokoll nicht im luftleeren Raum. Die Person, die die Anlage täglich bedient, verfügt über wertvolles, differenziertes Wissen. Setzen Sie sich mit einem erfahrenen Bediener zusammen und überprüfen Sie Ihren Testplan. Er erkennt schnell Tests, die unpraktisch sind, nicht in der richtigen Reihenfolge sind oder bei denen ein kritischer Schritt aus der Praxis fehlt. Strukturieren Sie Ihr Protokoll außerdem nicht nach Komponenten, sondern nach Funktionen. Gruppieren Sie alle HMI-Bildschirmnavigationstests zusammen, alle Motor Start-/Stopp-/Geschwindigkeitstests zusammen und alle Alarmbestätigungstests zusammen.
2. Funktions- und Steuerungssystemtests

Dies bildet den Kern der OQ-Ausführung. Jede Funktion wird einzeln getestet, um ihre korrekte Funktionsweise zu bestätigen. Beispiele:
- Steuerung: Überprüfen, ob jede Taste, jeder Schalter und jeder Befehl der Mensch-Maschine-Schnittstelle (HMI) die beabsichtigte Aktion ausführt (z. B. startet das Drücken von „Start“ den Zyklus, das Anpassen einer Geschwindigkeitseinstellung auf der HMI ändert die Motordrehzahl genau).
- Motoren und Aktuatoren: Testen von Start-/Stopp-Sequenzen, Geschwindigkeitsregelungen und Richtungssteuerungen.
- Heizungen, Kühler und Sensoren: Sicherstellen, dass das System Temperatur, Druck oder andere kritische Sollwerte genau erreichen und halten kann. Dazu werden häufig externe, kalibrierte Sensoren verwendet, um die Anzeige des Geräts zu überprüfen.
Tipp: Vertrauen Sie nicht dem Bildschirm; bringen Sie Ihre eigenen kalibrierten Messgeräte mit. Der häufigste Fehler bei der Betriebsqualitätsprüfung besteht darin, die Anzeige des Geräts als Wahrheitsquelle zu betrachten. Die Anzeige „150,0 °C“ auf dem HMI-Bildschirm ist kein Temperaturnachweis, sondern ein Beweis dafür, dass der Controller diese Temperatur anfordert. Der Zweck der Betriebsqualitätsprüfung besteht darin, die physikalische Realität zu überprüfen. Verwenden Sie zur Überprüfung kritischer Parameter immer externe, unabhängig kalibrierte Messgeräte.
3. Alarm- und Verriegelungsüberprüfung

Dies ist ein entscheidender Schritt, um sicherzustellen, dass beide Prozesskontrolle und Bedienersicherheit. Jede Alarm- und Sicherheitsfunktion wird gezielt ausgelöst, um ihre Funktion zu überprüfen.
- Alarme: Simulation eines Fehlerzustands (z. B. Öffnen einer Tür während des Betriebs, wodurch ein Übertemperaturzustand entsteht), um zu bestätigen, dass die entsprechenden visuellen und akustischen Alarme korrekt aktiviert werden.
- Sicherheitsverriegelungen: Testen Sie Funktionen wie Not-Aus-Schalter, um sicherzustellen, dass sie den Betrieb der Anlage sofort und sicher stoppen. Überprüfen Sie, ob Schutztürverriegelungen den Betrieb der Maschine bei geöffneter Sicherheitstür verhindern.
Tipp: Testen Sie die Folgen, nicht nur den Auslöser. Ein Laie testet, ob eine Alarmleuchte aufleuchtet. Ein Experte prüft, ob der Alarm seine beabsichtigte Schutzwirkung ausübt und das System in einen sicheren, vorhersehbaren Zustand wechselt. Öffnen Sie nicht einfach eine Schutztür, um zu sehen, ob eine Sirene ertönt. Stellen Sie sicher, dass die Stromversorgung des Antriebsmotors sofort unterbrochen wird und dieser erst wieder gestartet werden kann, wenn die Tür geschlossen und das System zurückgesetzt wurde.
4. „Worst-Case“- oder Randbereichstests

Bei der OQ geht es nicht nur um das Testen bei normalen Betriebssollwerten. Es geht darum, die Ausrüstung an die definierten Grenzen ihrer Betriebsparameter zu bringen, was unter realen Produktionsbedingungen der Fall ist.
Beispiel: Bei einem Mischer mit variabler Geschwindigkeit werden die Tests nicht nur bei den üblichen 100 U/min, sondern auch bei der angegebenen Mindestgeschwindigkeit (z. B. 20 U/min) und der angegebenen Höchstgeschwindigkeit (z. B. 500 U/min) durchgeführt. Dies zeigt, dass das Gerät über den gesamten validierten Bereich leistungsfähig und stabil ist. Diese Tests werden oft als „Herausforderung des Betriebsbereichs“.
Tipp: Kombinieren Sie Parameter und testen Sie die Stabilität der Verweilzeit. „Worst-Case“ bedeutet selten, dass ein einzelner Parameter seine Grenzen erreicht. Echte Worst-Case-Tests bestehen darin, das System einer Kombination von Bedingungen auszusetzen und diese aufrechtzuerhalten. Testen Sie nicht nur die maximale Heiztemperatur. Testen Sie die Maximaltemperatur, während der Hauptmotor mit Höchstgeschwindigkeit läuft, und halten Sie diese Bedingungen für einen längeren Zeitraum (z. B. 30–60 Minuten) aufrecht. So finden Sie die wahren Belastungsgrenzen.
Hier verdient ein Validierungsexperte in jedem IQ OQ PQ sein Geld, indem er Tests entwickelt, die die Schwachstellen eines Systems auf kontrollierte Weise finden.
Ein Anfänger testet einzelne Parameter an ihren Grenzen; ein Experte weiß, dass echte Fehlermodi oft an der Schnittstelle mehrerer Stressoren auftreten.
Nachfolgend finden Sie Beispiele für „Worst-Case“-Parameterkombinationen für OQ bei verschiedenen Prozessen und Gerätetypen. Dies sind nur typische Beispiele; Ihr Fall muss an das genaue Produkt, die Verwendung, die Bedingungen usw. angepasst werden. Trotz unserer Beispiele gibt es für jede Maschine wahrscheinlich mehr als einen Extremfall.
Autoklavensterilisation Maximal zulässige Beladungsdichte (z. B. Kammer mit den dichtesten chirurgischen Instrumentensätzen) + Niedrigste validierte Temperatureinstellung + Längste validierte Zykluszeit. This doesn’t just test if the chamber can get hot. It challenges the system’s ability to achieve heat penetration into the most difficult-to-sterilize load. It also puts maximum sustained Stress on the chamber, plumbing, and steam generator, revealing potential weaknesses in thermal stability or component fatigue that a short, empty cycle would miss. | CNC-Bearbeitungszentrum Hardest specified workpiece Legierung (e.g., Inconel) + Maximum spindle RPM + Maximum tool feed rate + A toolpath program with the highest density of rapid directional changes. This combination creates the highest possible stress on the entire machine. It tests for motor torque sag, spindle bearing vibration, ball screw accuracy under extreme load, and the controller’s ability to process a dense block of G-Code without stuttering. It’s a test of mechanical rigidity and computational power simultaneously. |
 | Hochgeschwindigkeits-Flüssigkeitsabfüllanlage Fastest line speed + Tallest and narrowest container type (most unstable) + Product at its lowest specified Viskosität (most likely to splash or foam). Dies stellt die Taktung und Stabilität des gesamten integrierten Systems auf die Probe. Die Abschaltpräzision der Fülldüsen zur Vermeidung von Tropfen, die Fähigkeit der Sternräder und Führungsschienen, instabile Behälter ohne Kippen zu handhaben, und die Fähigkeit der Kontrollwaage und der Aussortierstation, bei maximalem Durchsatz präzise zu funktionieren, werden auf die Probe gestellt. |
Roboterarm zum Greifen und Platzieren Maximales Nutzlastgewicht + Weiteste horizontale und vertikale Reichweite (maximaler Hebelarm) + Höchste programmierte Beschleunigungs- und Verzögerungswerte. This tests the system under the highest possible inertial load. It’s designed to reveal servo motor overshoot, arm deflection (whipping), vibration at the endpoint, and the positional accuracy of the encoders when the mechanical system is under the most Beanspruchung. | Chromatographie-Skid für Biopharma Maximal angegebene Flussrate + Pufferlösung mit der höchsten Viskosität + Ausführen der steilstmöglichen Gradientenänderung (z. B. 0 % auf 100 % Puffer B in der kürzestmöglichen Zeit). Dies erzeugt ein „Druckschock“-Szenario. Es testet die Fähigkeit der Pumpen, einen genauen Durchfluss bei plötzlichem Anstieg des Systemgegendrucks aufrechtzuerhalten, und überprüft, ob die Gradienten-Dosierventile bei höchstem Differenzdruck sofort und präzise reagieren können. Es findet Schwachstellen in Pumpe Dichtungen und Ventilmembranen. |
Umweltstabilitätskammer Schnellstmögliche Temperatur- und Feuchtigkeitssteigerungsrate (z. B. von -20 °C/10 % RH auf +70 °C/95 % RH) + eine volle Ladung Produkt-Placebo. Dies stellt die absoluten Kapazitätsgrenzen der Kühl-, Heiz- und Befeuchtungssysteme auf die Probe. Die Volllast wirkt wie ein thermischer Ballast und erschwert es der Kammer, ihre Rampenrate einzuhalten. Dieser Test zeigt, ob das System auch unter Last leistungsfähig ist, nicht nur im leeren Zustand, und prüft die Fähigkeit des Reglers, Sollwerte ohne signifikantes Überschwingen zu verwalten. |  |
Tablettenpresse Maximale Turmgeschwindigkeit + Maximale Hauptkompressionskraft + Verwendung einer Placeboformulierung, die bekanntermaßen „klebrig“ ist oder schlechte Fließeigenschaften aufweist. Dies simuliert das anspruchsvollste Produktionsszenario. Es testet die Fähigkeit des Zuführers, die Matrizen mit schwierigem Pulver gleichmäßig zu füllen, die Fähigkeit der Kupplung, Kraftspitzen ohne Verrutschen zu bewältigen, und die Verschleißfestigkeit der Stempelköpfe und Nocken unter maximaler Belastung. Auch das Tablettenentnahme- und -auswurfsystem muss bei hoher Geschwindigkeit einwandfrei funktionieren. | Computergestütztes Sichtprüfsystem Maximale Förderband-/Teilezufuhrgeschwindigkeit + Teile mit dem kleinsten zulässigen Defekt + Niedrigste zulässige Lichtverhältnisse. Dabei werden Kamera, Objektiv und Software an ihre Grenzen gebracht. Es wird geprüft, ob die Verschlusszeit der Kamera schnell genug ist, um Bewegungsunschärfe zu vermeiden, ob die Blende im schlimmsten Fall genügend Licht einfangen kann und ob der Verarbeitungsalgorithmus schnell und robust genug ist, um auch bei höchstem Durchsatz den kleinsten Fehler zu finden. |
 | Gefriertrockner (freeze dryer) Eine volle Ladung Fläschchen mit dem höchsten Füllvolumen + schnellste Gefrierrampe + schnellster Vakuumabbau während der Primärtrocknung. This creates the maximum possible water vapor load on the system. It challenges the refrigeration system’s ability to keep the condenser coils cold against a massive influx of sublimated ice and tests the vacuum pump’s capacity to maintain deep vacuum under the highest possible gas load, which is the primary bottleneck of any Lyophilisierung cycle. |
Zentrifuge Maximale Drehzahl + Die vom Hersteller angegebene maximal zulässige Unwucht (unter Verwendung einer absichtlich unausgeglichenen Testlast) + Längstmögliche Laufzeiteinstellung. Dies ist ein mechanischer Härtetest. Er überprüft, ob das Unwuchterkennungssystem beim richtigen Schwellenwert ohne Fehlalarme auslöst. Antriebsspindel, Lager und Motor werden maximal belastet und die thermische Stabilität und mechanische Integrität über einen längeren Zeitraum mit hoher Belastung geprüft. | Wasser-für-Injektion-Verteilungskreislauf (WFI) Lowest validated operating temperature (where mikrobiell growth is a higher risk) + Opening all points-of-use simultaneously to create maximum flow demand. Dadurch wird die Fähigkeit der Hauptumwälzpumpe geprüft, während einer Zeit maximaler Systemlast eine turbulente Strömung (ein entscheidender Faktor zur Verhinderung von Biofilm) im gesamten Kreislauf, auch am entferntesten Punkt, aufrechtzuerhalten. Dadurch wird sichergestellt, dass das System hydraulisch ausgeglichen ist und die Pumpe die richtige Größe hat. |
Blisterverpackungsmaschine Maximum cycles per minute + Thickest, hardest-to-form polymer Film + Deepest draw blister pocket design. Diese Kombination setzt die Form- und Siegelstationen maximaler Belastung aus. Dabei wird geprüft, ob die Heizgeräte genügend Energie liefern können, um selbst die dickste Folie bei hoher Geschwindigkeit aufzuweichen, ob das Druckluftsystem genügend Druck für einen Tiefziehvorgang erzeugen kann und ob die Siegelstation über genügend Verweilzeit und Druck verfügt, um unter diesen anspruchsvollen Bedingungen eine perfekte Versiegelung zu erzeugen. |  |
5. Überprüfung computergestützter Systeme und Datenintegrität

Bei modernen Geräten ist dies ein nicht verhandelbarer Teil der OQ und in einigen Branchen Teil der gesetzlichen Anforderungen.
- Benutzerzugriffskontrolle: Überprüfen, ob die verschiedenen Benutzerebenen (z. B. Bediener, Supervisor, Administrator) über die richtigen Berechtigungen verfügen und ob nicht autorisierte Benutzer keine kritischen Funktionen ausführen können.
- Prüfpfade: Bestätigung, dass das System alle kritischen Aktionen, Sollwertänderungen und Alarme genau aufzeichnet und Benutzer, Datum und Uhrzeit protokolliert (wie in Vorschriften wie 21 CFR Part 11 gefordert).
- Datenverarbeitung: Testen der Funktionen zur Datensicherung, -wiederherstellung und -archivierung, um sicherzustellen, dass Prozessdaten sicher sind und nicht verloren gehen oder verändert werden können.
Tipp: Seien Sie der böswillige Benutzer und überprüfen Sie das „Vorher und Nachher“ in den Prüfprotokollen. Folgen Sie nicht einfach dem Happy Path. Versuchen Sie aktiv, die Systemlogik zu durchbrechen. Verwenden Sie ein Login auf Operatorebene und versuchen Sie, eine Administratorfunktion auszuführen. Versuchen Sie, Buchstaben in ein reines Zahlenfeld einzugeben. Bei Prüfprotokollen ist der Goldstandard nicht nur die Überprüfung, ob ein Eintrag erstellt wurde, sondern dass er den kritischen Kontext enthält: Parameter, Originalwert, neuer Wert, Benutzer-ID und Zeitstempel.
6. Abschließender OQ-Bericht und Genehmigung
Was die IQ betrifft, wird nach Abschluss aller Tests ein abschließender OQ-Bericht erstellt. Dieser Bericht fasst die Ergebnisse zusammen und gibt explizit an, ob jeder Test die Abnahmekriterien erfüllt hat oder nicht. Alle während der Tests festgestellten Abweichungen werden dokumentiert, untersucht und mit einer klaren Begründung behoben. Das Fazit des Berichts lautet: Das Gerät hat die Funktionsqualifizierung erfolgreich bestanden und ist nun bereit für die letzte Phase, die Leistungsqualifizierung (PQ). Dieser Bericht wird formal geprüft und freigegeben, womit die OQ-Phase offiziell abgeschlossen ist.
Leistungsqualifizierung (PQ)
Die Leistungsqualifizierung (PQ) ist die letzte Stufe der IQ OQ PQ-Validierungsmethodik. Sie ist der dokumentierte Prozess, der nachweist, dass ein Herstellungsprozess innerhalb seiner festgelegten Parameter konsistent und reproduzierbar ein Produkt produziert, das alle vorgegebenen Qualitätsspezifikationen erfüllt. PQ geht über die isolierte Anlage hinaus und prüft das gesamte integrierte System – die qualifizierte Ausrüstung, die Rohstoffe, die genehmigten Verfahren und das geschulte Personal – unter realen, routinemäßigen Produktionsbedingungen.
Das ultimative Ziel von PQ ist die Beantwortung der entscheidenden Frage: „Können wir durchgehend ein Qualitätsprodukt herstellen?“
Während OQ bewies, Ausrüstung funktioniert, PQ beweist die Verfahren funktioniert.
Diese Phase liefert den endgültigen, greifbaren Nachweis, den Aufsichtsbehörden wie die FDA benötigen, um sicherzustellen, dass der Herstellungsprozess robust und kontrolliert ist und zuverlässig ein sicheres und wirksames Produkt liefert. Eine erfolgreiche PQ bildet den Höhepunkt der Validierung und ist die letzte Hürde vor der Zulassung eines Prozesses für die kommerzielle Produktion. Sie liefert die Basisdaten für die kontinuierliche Prozessüberwachung während des gesamten Produktlebenszyklus.
Wichtige Phasen und Aktivitäten der Leistungsqualifizierung
Die PQ wird anhand eines umfassenden, vorab genehmigten Protokolls ausgeführt, das den gesamten Plan detailliert beschreibt, von der Anzahl der Durchläufe bis hin zu den spezifischen zu testenden Qualitätsmerkmalen.
1. PQ-Protokollentwicklung
Das PQ-Protokoll ist der Masterplan für die Validierung. Es handelt sich um ein detailliertes Dokument, das vor der Ausführung vom funktionsübergreifenden Validierungsteam (z. B. Qualität, Fertigung, Technik, Forschung und Entwicklung) genehmigt werden muss. Wichtige Inhalte sind:
- Bezug zu IQ/OQ: eine Erklärung, die den erfolgreichen Abschluss der erforderlichen IQ und OQ für alle relevanten Geräte bestätigt.
- Anzahl und Größe der Chargen: specifies the number of consecutive, successful production runs required. The industry standard is typically three, as this demonstrates reproducibility and ensures a single successful run wasn’t an anomaly. The batch size must be representative of the intended commercial scale.
- Kritische Prozessparameter (CPPs): listet alle Prozessparameter auf, die für die Produktqualität entscheidend sind (z. B. Mischzeit, Temperatur, Kompressionskraft) und ihre nachweislich akzeptablen Bereiche, die während der Prozessentwicklung und OQ festgelegt wurden.
- Kritische Qualitätsattribute (CQAs): definiert alle physikalischen, chemischen, biologischen und mikrobiologischen Eigenschaften des Endprodukts, die kontrolliert werden müssen, um die gewünschte Qualität sicherzustellen. Dazu gehören die Prüfmethoden und deren strenge Abnahmekriterien (Spezifikationen).
- Stichprobenplan: ein detaillierter Plan, in dem dargelegt wird, was und wie die Proben entnommen werden, wie viele Proben entnommen werden und wo und wann während des Prozesses (z. B. Anfang, Mitte, Ende einer Charge; oben, Mitte, unten in einem Mixer).
2. Durchführung von Produktionsläufen (PQ-Chargen)

Dies ist die praktische Ausführungsphase, in der der Prozess unter Bedingungen durchgeführt wird, die der Routinefertigung so nahe wie möglich kommen.
Reale Bedingungen: PQ muss die endgültigen, genehmigten Versionen aller Eingaben verwenden:
- Rohstoffe: von qualifizierten Anbietern, die alle Release-Spezifikationen erfüllen.
- Personal: Die Ausführung erfolgt durch umfassend ausgebildete Produktionsmitarbeiter und nicht nur durch Ingenieure oder Wissenschaftler.
- Dokumentation: unter Verwendung der endgültigen, genehmigten Standardarbeitsanweisungen (SOPs) und Master Batch Records.
- Umfeld: in der eigentlichen Produktionsanlage mit qualifizierten Versorgungsunternehmen durchgeführt.
(siehe unten das entsprechende Kapitel zur „Drei-Batch“-Regel)
3.vIntensive Tests während des Prozesses und am Ende des Produkts

Während und nach jedem PQ-Lauf wird das Produkt einer weitaus genaueren Prüfung unterzogen als bei einer routinemäßigen Qualitätskontrolle.
- In-Prozess-Kontrollen (IPCs): In den Zwischenphasen des Prozesses werden kritische Parameter getestet (z. B. Mischungsgleichmäßigkeit, Feuchtigkeitsgehalt des Granulats, Härte der Tablette), um sicherzustellen, dass der Prozess unter Kontrolle bleibt.
- Endproduktprüfung: Eine große Anzahl von Proben aus jeder Charge wird auf alle CQAs getestet. Bei einer pharmazeutischen Tablette kann dies Tests auf Aussehen, Identität, Gehalt (Wirksamkeit), Einheitlichkeit des Inhalts, Auflösung, Reinheit (Verunreinigungen) und mikrobielle Grenzwerte umfassen. Ziel ist es, sowohl die Konsistenz zwischen den Chargen (die Ergebnisse der Chargen 1, 2 und 3 sind sehr ähnlich) als auch die Einheitlichkeit innerhalb der Chargen (die Ergebnisse vom Anfang, der Mitte und dem Ende einer einzelnen Charge sind sehr ähnlich) nachzuweisen.
4. Prozessüberwachung und Datenerfassung
Während jedes PQ-Laufs werden alle ermittelten CPPs sorgfältig überwacht und aufgezeichnet, um nachzuweisen, dass sie während der gesamten Prozessdauer innerhalb der angegebenen Bereiche lagen. Dies stellt die direkte Verbindung zwischen den kontrollierten Prozessparametern und dem resultierenden hochwertigen Produkt her.
5. Datenanalyse und statistische Auswertung
Die Daten aus den PQ-Läufen werden zusammengestellt und statistisch ausgewertet. Es reicht nicht aus, dass jedes Ergebnis die Spezifikation einfach nur „erfüllt“. Die Analyse muss ein hohes Maß an Konsistenz und geringer Variabilität aufweisen. Statistische Methoden wie Mittelwert, Standardabweichung und relative Standardabweichung (RSD) werden verwendet, um die Stabilität und Leistungsfähigkeit des Prozesses zu quantifizieren. Diese statistischen Nachweise sind ein aussagekräftiger Beleg für die Robustheit des Prozesses.
6. Abschließender PQ-Bericht und Genehmigung
Sobald alle Läufe abgeschlossen sind und die Daten analysiert wurden, wird ein abschließender PQ-Bericht erstellt. Dieser Bericht:
- Fasst die Ergebnisse jedes PQ-Batches zusammen.
- Präsentiert alle Rohdaten und statistischen Analysen in einem übersichtlichen Format.
- Dokumentiert alle aufgetretenen Abweichungen, die Untersuchung ihrer Ursachen und die ergriffenen Korrekturmaßnahmen. Eine signifikante, unerklärliche Abweichung in einer PQ-Charge kann den Lauf ungültig machen und eine Wiederholung erforderlich machen.
- Schließt mit einer definitiven Aussage ab: Der Prozess wurde erfolgreich validiert und gilt als in der Lage, durchgängig ein Produkt herzustellen, das die vorgegebenen Spezifikationen erfüllt.
Nach der formellen Prüfung und Genehmigung dieses Berichts ist das Verfahren nun offiziell validiert und für die routinemäßige kommerzielle Produktion freigegeben.
Fokus: die „Drei-Batch“-Regel
Die „Drei-Batch-Regel“ ist das Herzstück der Validierungspraxis gegenüber der Regulierungstheorie.
Es handelt sich um eine seit langem bestehende und tief verwurzelte Branchenkonvention für die Phase der Leistungsqualifizierung (PQ) bei der Prozessvalidierung. Dabei handelt es sich um die Herstellung von drei aufeinanderfolgenden, erfolgreichen Chargen eines Produkts im kommerziellen Maßstab, um nachzuweisen, dass der Herstellungsprozess kontrolliert, konsistent und reproduzierbar ist.
Die Regel gilt insbesondere für die PQ, da in dieser Phase der gesamte integrierte Prozess – qualifizierte Ausrüstung (IQ/OQ), zugelassene Rohstoffe, geschultes Personal und abschließende Verfahren (SOPs) – unter realen Bedingungen auf die Probe gestellt wird. Eine einzige erfolgreiche Charge könnte ein Zufall sein; zwei könnten ein Zufall sein. Drei aufeinanderfolgende Erfolge liefern das Mindestmaß an objektiven Beweisen, um zu belegen, dass der Prozess zuverlässig ist und konstant ein Produkt hervorbringt, das alle vorgegebenen Qualitätsmerkmale erfüllt. Hier liegen die Nuancen:
- Es ist KEIN „Nice-to-Have“: Es gilt als grundlegende Grundlage für die Prozessvalidierung in regulierten Branchen.
- Es handelt sich NICHT ausdrücklich um „Regulierungsrecht“: Die Formulierung „drei Validierungschargen“ findet sich nicht wörtlich im Code of Federal Regulations der FDA (z. B. 21 CFR 211). Die Vorschriften sind leistungsbezogen und besagen, dass Sie dokumentierte Nachweise dafür haben müssen, dass Ihr Prozess „kontrolliert“ und „reproduzierbar“ ist. Die Vorschriften schreiben klugerweise keine genaue Anzahl vor, da dies Innovationen und risikobasierte Ansätze behindern könnte.
- Es handelt sich um einen „obligatorischen“ Industriestandard und eine behördliche Erwartung: Die „Drei-Chargen“-Regel ist die allgemein anerkannte und am einfachsten zu verteidigende Methode zur Erfüllung der gesetzlichen Anforderungen zum Nachweis der Konsistenz. Ein Prüfer einer größeren Behörde (FDA, EMA usw.) erwartet bei seiner Ankunft Daten aus drei erfolgreichen PQ-Chargen.
In der Praxis ist es obligatorisch. Obwohl es sich nicht um ein Gesetz handelt, führt eine Abweichung von diesem Standard zu einer intensiven Prüfung durch die Prüfer. Für die Validierung eines Prozesses mit weniger als drei Chargen bedarf es einer besonders soliden, vorab genehmigten und wissenschaftlich fundierten risikobasierten Begründung. Es handelt sich um eine wirksame Konvention, die praktisch zur Standardanforderung geworden ist. Die Entscheidung für weniger als drei Chargen stellt ein erhebliches Geschäfts- und Compliance-Risiko dar, das formal begründet werden muss.
Wann könnten Sie abweichen? | |
| Mehr als drei Chargen: Bei hochkomplexen oder risikoreichen Prozessen (z. B. sterile Biologika, Zelltherapien) oder Prozessen mit bekannter hoher Variabilität kann ein Unternehmen proaktiv entscheiden, fünf oder mehr Chargen auszuführen, um einen robusteren Datensatz zu generieren. | Weniger als drei Chargen: Dies kommt äußerst selten vor und wird nur in bestimmten, gut begründeten Situationen in Betracht gezogen, beispielsweise bei Orphan Drugs mit sehr geringer Jahresproduktion oder bei sehr einfachen Prozessen mit geringem Risiko. Dieser Ansatz muss in einer formellen Risikobewertung dokumentiert und im Validierungsmasterplan vereinbart werden. |
Alternative Methoden zu IQ OQ PQ
Während IQ OQ PQ in GxP-regulierten Umgebungen der Goldstandard ist, verwenden andere Branchen andere, ebenso strenge Methoden, um dasselbe Ziel zu erreichen: die Sicherstellung der Prozessfähigkeit und -kontrolle. Nur zur Information: Nachfolgend finden Sie fünf weitere Prozessvalidierungsmethoden, die als Alternativen eingesetzt werden:
ASTM E2500 – Ein risikobasierter AnsatzDieser Standard definiert einen modernen Rahmen, vor allem für die pharmazeutische und biopharmazeutische Industrie, der sich auf einen lebenszyklus- und risikobasierten Ansatz zur Verifizierung konzentriert. Er betont, dass Geräte und Systeme „für den vorgesehenen Gebrauch geeignet“ sein sollten. Instead of a rigid, sequential checklist, it starts with a risk assessment to identify Critical Quality Attributes (CQAs) and Critical Process Parameters (CPPs). Verification activities are then tailored to mitigate the identified risks. It heavily leverages supplier documentation and the knowledge of Subject Matter Experts (KMU), promoting continuous verification throughout the equipment’s lifecycle rather than treating validation as a one-time event. | Inbetriebnahme und Qualifizierung (C&Q) mit FAT/SATC&Q ist eine ingenieurorientierte Methode, die sicherstellt, dass alle Systeme und Komponenten einer Anlage oder eines Prozesses gemäß den Konstruktionsanforderungen installiert, getestet und funktionsfähig sind. Sie umfasst die Werksabnahmeprüfung (FAT) beim Lieferanten und die Standortabnahmeprüfung (SAT) nach der Installation. C&Q ist umfassender und geht IQ/OQ oft voraus oder beinhaltet diese. Ein erheblicher Teil der Tests (FAT) wird vorgezogen und bereits vor der Auslieferung der Geräte durchgeführt, was die Fehlersuche und -behebung effizienter macht. Die SAT-Phase deckt oft die gleichen Bereiche ab wie IQ und OQ, ist jedoch im Kontext von Projektmanagement und technischer Übergabe angesiedelt. Dies ist Standard in der Schwerindustrie, im Energiesektor und im Großanlagenbau. |
 | Produktionsteil-Genehmigungsprozess (PPAP)PPAP is the standardized framework required by the automotive and aerospace industries to ensure a supplier’s production process can consistently produce parts that meet the customer’s engineering design records and specifications. PPAP is an external-facing validation focused on the supplier-customer relationship. It is a comprehensive submission package containing 18 specific elements, including Failure Mode and Effects Analysis (FMEA), Measurement System Analysis (MSA), Control Plans, and initial Prozessfähigkeit Studien (Cpk, Ppk). Es handelt sich um einen viel präskriptiveren und ganzheitlicheren „Beweisordner“, um einen Lieferanten offiziell für die Massenproduktion zuzulassen.
|
Six-Sigma-Methodik (DMAIC/DMADV)DMAIC or DMADV are highly data-driven and statistical methodology for process improvement and validation. DMAIC (Define, Measure, Analyze, Improve, Control) is used for existing processes, while DMADV (Define, Measure, Analyze, Design, Verify) is used for new ones. Where IQ OQ PQ confirms a process meets a pre-defined state, Six Sigma aims to optimize that state to a specific statistical level of quality (e.g., less than 3.4 defects per million opportunities). It is a continuous improvement framework rather than a discrete validation event. The “Control” phase of DMAIC is analogous to the ongoing monitoring that follows a successful PQ, but it is defined by Statistische Prozesskontrolle (SPC) charts. | Agile Methoden mit Continuous Integration/Continuous Deployment (CI/CD)CI/CD ist der Standard für moderne Softwareentwicklung. Statt eines großen Validierungsereignisses am Ende wird die Validierung automatisiert und in jede kleine Änderung des Codes integriert. Dies ist das Gegenteil des linearen Wasserfall-Ansatzes von IQ OQ PQ. Jedes Mal, wenn ein Entwickler neuen Code einreicht, erstellt eine automatisierte Pipeline die Software und führt eine Reihe von Tests (Unit-, Integrations- und Regressionstests) durch. Dies bedeutet, dass der „Prozess“ der Softwareerstellung kontinuierlich in kleinen, schnellen Zyklen validiert wird, um sicherzustellen, dass das System jederzeit in einem validierten Zustand bleibt. |
Abschluss

In regulierten Branchen wie der Pharma- und Medizinprodukteindustrie ist die IQ-OQ-PQ-Sequenz die praktische Umsetzung der Prozessvalidierung. Die IQ schafft die dokumentierte Grundlage für die korrekte Installation der Geräte, die OQ liefert den Nachweis, dass die einzelnen Funktionen der Geräte über ihren gesamten Betriebsbereich hinweg zuverlässig funktionieren, und die letzte Phase, die PQ, führt alles zusammen – die qualifizierten Geräte, zugelassenen Materialien und geschulten Bediener – um zu beweisen, dass der Gesamtprozess konsistent und reproduzierbar ein Produkt herstellt, das alle seine Spezifikationen erfüllt.
Der erfolgreiche Abschluss dieser Sequenz liefert den objektiven Beweis, dass der Prozess unter Kontrolle ist, eine nicht verhandelbare Voraussetzung für die kommerzielle Herstellung, bei der die Produktqualität direkte Auswirkungen auf die Patientensicherheit hat.
Diese Validierungssequenz ist kein einmaliges Ereignis; sie sollte formal ganz oder teilweise erneut ausgeführt werden, wenn wesentliche Änderungen an der Ausrüstung, den Materialien oder den Prozessparametern vorgenommen werden, um sicherzustellen, dass das System während seines gesamten Lebenszyklus in einem kontinuierlich validierten Zustand bleibt.
Verwandte Lesungen
- Validierungsmasterplan (VMP): das strategische Dokument auf hoher Ebene, das die allgemeine Validierungsphilosophie, den Umfang, die Verantwortlichkeiten und die spezifischen zu validierenden Systeme und Prozesse des Unternehmens definiert.
- Benutzeranforderungsspezifikation (URS): Das grundlegende Dokument beschreibt detailliert, was die Ausrüstung oder der Prozess aus Sicht des Endbenutzers und der Qualität leisten soll und bildet die Basis für alle nachfolgenden Tests.
- Werksabnahmeprüfung (FAT) und Standortabnahmeprüfung (SAT): Von Ingenieuren geleitete Vortests, die häufig zusammen mit dem Anbieter durchgeführt werden, um die Funktionalität der Geräte vor dem Versand (FAT) und nach der Installation (SAT) zu überprüfen. Dies kann zur Optimierung von IQ/OQ genutzt werden.
- Computersystemvalidierung (CSV): eine spezialisierte Validierungsdisziplin, die parallel zu IQ OQ PQ läuft und sich auf die Integrität, Sicherheit und Zuverlässigkeit der Software und der Computersysteme konzentriert, die die Geräte steuern.
- Konformität mit 21 CFR Part 11: die spezifischen FDA-Vorschriften für elektronische Aufzeichnungen und elektronische Signaturen, eine kritische Komponente von CSV zur Gewährleistung der Datenintegrität, Prüfpfade und Zugriffskontrolle.
- Reinigungsvalidierung: Ein manchmal separater, aber verwandter Validierungsprozess, der an derselben Ausrüstung durchgeführt wird, um nachzuweisen, dass ein Reinigungsverfahren Produktrückstände, Reinigungsmittel und mikrobielle Verunreinigungen wirksam und konsistent entfernen kann (wir empfehlen dringend, ihn in das IQ OQ PQ-Protokoll aufzunehmen, da der Reinigungsstatus ein integraler Bestandteil der Produkt- und Prozessleistung ist).
- Messsystemanalyse (MSA) / Gage R&R: die statistische Methodik, die zur Validierung der *Testmethoden* selbst verwendet wird, um sicherzustellen, dass das zur Beurteilung der Produktqualität verwendete Messsystem genau, präzise, wiederholbar und reproduzierbar ist.
- Risikobasierte Validierung (mittels FMEA/HACCP): die Methodik zur Identifizierung potenzieller Fehlermodi und Risiken für die Produktqualität, sodass die Validierungsbemühungen auf die kritischsten Prozessparameter (CPPs) konzentriert werden können.
- Kritische Qualitätsattribute (CQAs) und kritische Prozessparameter (CPPs): die spezifischen, definierten Produktmerkmale (CQAs) und Prozessvariablen (CPPs), die kontrolliert werden müssen, um die gewünschte Produktqualität sicherzustellen, die die Akzeptanzkriterien für PQ bilden.
- Prozessfähigkeitsanalyse (Cpk/Ppk): die statistische Analyse, die auf PQ-Daten durchgeführt wird, um zu quantifizieren, wie gut ein Prozess innerhalb seiner Spezifikationsgrenzen zentriert ist und wie viel Variabilität er aufweist, wodurch eine numerische Bewertung seiner „Fähigkeit“ bereitgestellt wird.
- Kontinuierliche Prozessüberprüfung (CPV): die moderne „Stufe 3“ der Prozessvalidierung, die die laufende Überwachung der Prozessparameter und Qualitätsmerkmale während der Routineproduktion umfasst, um sicherzustellen, dass der Prozess in einem konstanten Kontrollzustand bleibt.
- Änderungskontrollmanagement: das formelle Qualitätssystemverfahren zur Bewertung, Dokumentation und Genehmigung aller vorgeschlagenen Änderungen an einem validierten System oder Prozess, um sicherzustellen, dass dieser nicht unbeabsichtigt seinen validierten Zustand verlässt.
- Abweichungs- und CAPA-Management: Das System zur Untersuchung, Ermittlung der Ursache und Umsetzung von Korrektur- und Vorbeugungsmaßnahmen bei unerwarteten Ereignissen oder Fehlern, die während oder nach der Validierung auftreten.
- Retrospektive Validierung: Ein veralteter und heute kaum noch akzeptabler Validierungsansatz, der auf der Analyse historischer Produktionsdaten eines bestehenden, nicht validierten Prozesses basiert, um nachzuweisen, dass dieser unter Kontrolle gelaufen ist.
- Validierungszusammenfassungsbericht (VSR): das abschließende, schlüssige Dokument, das den gesamten Validierungsaufwand (IQ OQ PQ) zusammenfasst, die wichtigsten Ergebnisse präsentiert, auf etwaige Abweichungen eingeht und das System oder den Prozess offiziell als validiert und für die kommerzielle Nutzung geeignet erklärt.
Häufig gestellte Fragen
Worin besteht der Unterschied zwischen IQ, OQ und PQ?
Die Installationsqualifizierung (IQ) belegt, dass die Ausrüstung gemäß Spezifikation geliefert, installiert und angeschlossen wurde. Die Betriebsqualifizierung (OQ) belegt, dass sie innerhalb des spezifizierten Betriebsbereichs funktioniert. Die Leistungsqualifizierung (PQ) belegt, dass der gesamte Prozess mit realen Materialien, Bedienern und Verfahren ein Produkt herstellt, das den Spezifikationen entspricht.
In welcher Reihenfolge werden IQ, OQ und PQ durchgeführt?
Die Reihenfolge ist entscheidend, da jede Phase auf der vorherigen aufbaut: OQ beginnt nach Genehmigung von IQ, PQ nach Genehmigung von OQ. Bei einfachen Geräten sind kombinierte Verfahren wie ein einzelnes IQ- und OQ-Dokument unter bestimmten Voraussetzungen zulässig, sofern alle erforderlichen Prüfungen durchgeführt werden.
Ist IQ OQ PQ von der FDA vorgeschrieben?
Eine Validierung ist erforderlich, die Bezeichnungen IQ, OQ und PQ jedoch nicht. Die FDA-Leitlinie zur Prozessvalidierung aus dem Jahr 2011 verwendet drei Phasen (Prozessdesign, Prozessqualifizierung, fortlaufende Prozessverifizierung) und den Begriff PPQ. EU GMP Anhang 15 nennt DQ, IQ, OQ und PQ. Hersteller von Medizinprodukten richten sich nach den FDA QMSR-Richtlinien, die ab dem 2. Februar 2026 gelten und auf den bestehenden Richtlinien aufbauen. ISO 13485.
Benötigt man drei Chargen für die PQ?
Es gibt keine gesetzliche Vorschrift, die die Anzahl auf drei festlegt. Die FDA-Richtlinie fordert ausreichend Daten, um auf Basis des Risikos statistische Sicherheit nachzuweisen. Drei aufeinanderfolgende erfolgreiche Chargen sind seit Langem gängige Praxis in der Branche und lassen sich im Falle einer Prüfung am einfachsten begründen.
Worin besteht der Unterschied zwischen OQ und PQ?
OQ prüft die Anlage selbstständig über ihren gesamten Betriebsbereich, einschließlich Grenzwerten und Alarmen, üblicherweise mit Testmaterial. PQ führt den gesamten Prozess mit Produktionsmaterialien, geschulten Bedienern und genehmigten Verfahren durch und überprüft, ob das Ergebnis den Qualitätsmerkmalen entspricht.
Was ist eine URS und warum kommt sie an erster Stelle?
Die Anforderungsspezifikation (oder ein gleichwertiges Dokument) legt fest, was die Ausrüstung oder der Prozess aus Anwender- und Qualitätssicht leisten muss. Die Lieferantenauswahl und alle Tests in den Bereichen IQ, OQ und PQ basieren darauf. Ohne sie gibt es keine Grundlage für die Qualifizierung.
In welchem Verhältnis stehen FAT und SAT zu IQ und OQ?
Die Werksabnahmeprüfung (FAT) findet beim Lieferanten vor dem Versand statt, die Werksabnahmeprüfung (SAT) bei Ihnen vor Ort nach der Installation. Die Ergebnisse dieser Prüfungen können wiederholte Tests im Rahmen der Eingangs- und Ausgangsqualifizierung (IQ und OQ) reduzieren, sofern sie in Ihr Qualitätssicherungssystem eingebunden sind. Sie ersetzen jedoch nicht Ihre eigene Ausgangsqualifizierung.
Was bedeutet Worst-Case-Testing in OQ?
Hier liegt die Schwierigkeit, und hier müssen Experten eingreifen: Es gilt, Parameterkombinationen an ihren Grenzen zu testen und diese konstant zu halten, anstatt jeweils nur einen Parameter zu prüfen. Beispielsweise die maximale Heiztemperatur bei gleichzeitiger maximaler Motordrehzahl über 30 bis 60 Minuten. Fehler treten oft nur bei solchen Kombinationen auf.
Wann muss die Ausrüstung erneut qualifiziert werden?
Auch wenn es offensichtliche oder branchenübliche Fälle gibt, ist dies oft ein kniffliger Punkt, an dem Experten hinzugezogen werden müssen, um zu entscheiden, wann eine wesentliche Änderung den validierten Zustand beeinflusst: Gerätemodifikation, Standortverlagerung, größere Reparatur, neue Materialien oder geänderte Prozessparameter. Wiederholen Sie die betroffenen Teile der IQ, OQ oder PQ auf Grundlage einer dokumentierten Risikobewertung im Rahmen des Änderungsmanagements.
Muss ein gleichwertiger Ersatz erneut qualifiziert werden?
Nicht immer vollständig. Dokumentieren Sie den Austausch im Rahmen der Änderungskontrolle, begründen Sie, dass er in Funktion und Spezifikation identisch ist, und führen Sie die in der Risikobewertung geforderten Prüfungen durch, wie z. B. Installationsprüfung und Kalibrierung.
Welche Dokumente gehören in einen IQ?
Die Bestellung, Handbücher, Konstruktionsspezifikationen, Zeichnungen, Kalibrierzertifikate für Messgeräte, Konformitätsbescheinigungen wie CE- oder FDA-Kennzeichnungen, Software- und Firmware-Versionen sowie die Installationscheckliste sind erforderlich. Fehlende Dokumente berechtigen zur Annahmeverweigerung oder zur Einbehaltung der Lieferung.
Was wird bei OQ-Alarm- und Verriegelungstests geprüft?
Jeder Alarm soll bei Erreichen des Sollwerts auslösen und jede Verriegelung den Betrieb wie vorgesehen stoppen oder verhindern, beispielsweise bei offener Tür oder Übertemperatur. Dies soll durch Simulation des jeweiligen Zustands getestet werden; die Reaktion und der erreichte sichere Zustand sind zu protokollieren.
Wer verfasst und genehmigt die IQ-OQ-PQ-Protokolle?
Die Prüfprotokolle werden üblicherweise vom Validierungs- oder Entwicklungspersonal erstellt. Der Systemverantwortliche und die Qualitätssicherung genehmigen sie vor der Durchführung und anschließend den Abschlussbericht. Die Ergebnisse sind nur dann gültig, wenn das Prüfprotokoll vor Beginn der Tests genehmigt wurde.
Was passiert, wenn ein Test während der OQ oder PQ fehlschlägt?
Üblicherweise wird dies als Abweichung erfasst, die Ursache untersucht, die Auswirkungen bewertet, das Problem behoben und die betroffenen Tests wiederholt. Das fehlgeschlagene Ergebnis darf niemals überschrieben werden. Das Protokoll funktioniert wie ein Vertrag, daher bedarf jede Abweichung einer schriftlichen Begründung.
Sind IQ, OQ und PQ auch für Software und computergestützte Systeme anwendbar?
Ja. IQ überprüft Installation und Konfiguration, OQ testet Funktionen, Zugriffskontrolle, Alarme und Datenintegrität, und PQ bestätigt die Funktionsfähigkeit des Systems unter realen Betriebsbedingungen. Die gleiche Abfolge wird für Software verwendet, die einen regulierten Prozess steuert oder aufzeichnet.
Welche Alternativen gibt es zu IQ, OQ und PQ?
Unter anderem ASTM E2500 (risikobasierte Verifizierung in der Pharmaindustrie), Inbetriebnahme und Qualifizierung mit FAT und SAT, PPAP in der Automobilindustrie, Six Sigma DMAIC oder DMADV sowie CI/CD-Pipelines für Software. Welche Methode die richtige ist, hängt von der Branche und den Anforderungen der Aufsichtsbehörde oder des Kunden ab.
Glossar der verwendeten Begriffe
American Society for Testing and Materials (ASTM): eine internationale Normungsorganisation, die freiwillige, auf Konsens beruhende technische Normen für Materialien, Produkte, Systeme und Dienstleistungen entwickelt und veröffentlicht, mit dem Ziel, Qualität und Sicherheit in verschiedenen Branchen zu verbessern.
Code of Federal Regulations (CFR): Eine Zusammenstellung der allgemeinen und dauerhaften Vorschriften, die von Bundesbehörden in den Vereinigten Staaten veröffentlicht werden, nach Themengebieten in 50 Titel gegliedert, die als offizielle Rechtsquelle für Bundesvorschriften dient.
Computer Numerical Control (CNC): Ein Fertigungsprozess, bei dem programmierte Computersoftware zur Steuerung von Werkzeugmaschinen eingesetzt wird, um präzise Bewegungen und Arbeitsabläufe für Aufgaben wie Fräsen, Bohren und Drehen zu ermöglichen und so die Automatisierung und Genauigkeit in der Produktion zu verbessern.
Computer Numerically Controlled (CNC): Ein Herstellungsprozess, bei dem programmierte Computersoftware zur Steuerung von Werkzeugmaschinen verwendet wird, um einen präzisen und automatisierten Betrieb für Aufgaben wie Schneiden, Fräsen, Bohren und Gravieren von Materialien zu ermöglichen.
Continuous Integration/Continuous Deployment (CI/CD): Eine Softwareentwicklungspraxis, die die Integration von Codeänderungen und die Bereitstellung in Produktionsumgebungen automatisiert und so durch automatisierte Tests und Überwachung häufige Updates, schnellere Bereitstellung und eine verbesserte Zusammenarbeit zwischen Entwicklungs- und Betriebsteams ermöglicht.
Continuous Integration/Continuous Deployment (CICD): Eine Softwareentwicklungsmethode, die die Integration von Codeänderungen und die Bereitstellung in der Produktion automatisiert und so häufige Aktualisierungen ermöglicht und Integrationsprobleme durch automatisierte Test- und Bereitstellungspipelines reduziert.
Corrective Action and Preventative Action (CAPA): Ein systematischer Ansatz zur Identifizierung, Untersuchung und Behebung von Nichtkonformitäten und potenziellen Problemen, um ein erneutes Auftreten zu verhindern und die Einhaltung gesetzlicher Standards in Qualitätsmanagementsystemen sicherzustellen.
Corrective and Preventive Action (CAPA): Ein systematischer Ansatz zur Identifizierung, Untersuchung und Behebung von Abweichungen, um ein erneutes Auftreten zu verhindern und potenzielle Probleme zu beseitigen, die Einhaltung regulatorischer Standards sicherzustellen und eine kontinuierliche Verbesserung von Prozessen und Produkten zu gewährleisten.
Cost and Freight (CFR): Ein Versandvertrag, bei dem der Verkäufer die Transport- und Frachtkosten für die Lieferung der Ware zu einem bestimmten Hafen übernimmt, während der Käufer das Risiko und die Verantwortung für Versicherung und Kosten übernimmt, sobald die Ware auf das Schiff verladen ist.
Critical Control Points (CCP): Spezifische Phasen eines Prozesses, in denen Kontrollen angewendet werden können, um Gefahren für die Lebensmittelsicherheit zu verhindern, zu beseitigen oder auf ein akzeptables Maß zu reduzieren. Die Identifizierung dieser Punkte ist für eine effektive Gefahrenanalyse und ein kritisches Kontrollmanagement in Lebensmittelproduktionssystemen von entscheidender Bedeutung.
current Good Manufacturing Practice (cGMP): Ein System, das sicherstellt, dass Produkte konsistent gemäß Qualitätsstandards hergestellt und kontrolliert werden. Es umfasst Vorschriften und Richtlinien für Herstellungsprozesse, Einrichtungen, Ausrüstung und Personal, um Sicherheit, Qualität und Wirksamkeit in der Pharma- und Lebensmittelindustrie sowie in anderen regulierten Branchen zu gewährleisten.
Defects Per Million Opportunities (DPMO): Eine in der Qualitätskontrolle verwendete Messung, die die Anzahl der Fehler in einem Prozess pro einer Million Fehlermöglichkeiten quantifiziert. Die Berechnung erfolgt durch Division der Anzahl der Fehler durch die Gesamtzahl der Möglichkeiten und Multiplikation mit einer Million.
Define Measure Analyze Improve Control (DMAIC): Eine datengesteuerte Qualitätsstrategie, die in Six Sigma zur Prozessverbesserung verwendet wird und aus fünf Phasen besteht: Identifizierung des Problems, Messung der aktuellen Leistung, Analyse der Daten zur Identifizierung der Ursachen, Verbesserung der Prozesse auf Grundlage der Erkenntnisse und Kontrolle der zukünftigen Leistung zur Aufrechterhaltung der Verbesserungen.
Define, Measure, Analyze, Design, Verify (DMADV): Eine datengetriebene Methodik, die in Six Sigma zur Entwicklung neuer Prozesse oder Produkte eingesetzt wird. Sie umfasst die Definition von Projektzielen, die Messung von Anforderungen, die Analyse von Optionen, die Entwicklung von Lösungen und die Überprüfung der Ergebnisse, um die Einhaltung von Qualitäts- und Leistungsstandards sicherzustellen.
Design Validation (DV): Ein Prozess, der durch Tests und Bewertungen sicherstellt, dass ein Produkt die angegebenen Anforderungen und den vorgesehenen Verwendungszweck erfüllt. Dabei wird bestätigt, dass das Design seinen Zweck erfüllt und unter realen Bedingungen ordnungsgemäß funktioniert.
Failure Mode and Effects Analysis (FMEA): Eine systematische Methode zur Bewertung potenzieller Fehlermodi innerhalb eines Systems, Prozesses oder Produkts, zur Beurteilung ihrer Auswirkungen auf die Leistung und zur Priorisierung von Risiken, um Zuverlässigkeit und Sicherheit durch Korrekturmaßnahmen zu verbessern.
Food and Drug Administration (FDA): eine Bundesbehörde des US-Gesundheitsministeriums, die für die Regulierung der Lebensmittelsicherheit, Arzneimittel, Medizinprodukte, Kosmetika und Tabakprodukte zuständig ist, um durch wissenschaftliche Bewertung und Durchsetzung von Konformitätsstandards die öffentliche Gesundheit und Sicherheit zu gewährleisten.
Good Manufacturing Practice (GMP): Ein System, das die konsistente Herstellung und Kontrolle von Produkten gemäß Qualitätsstandards gewährleistet und so die Risiken in der Pharmaproduktion und verwandten Branchen minimiert. Es umfasst Richtlinien für Herstellungsprozesse, Anlagenbedingungen, Personalqualifikationen und Dokumentationspraktiken, um die Sicherheit und Wirksamkeit der Produkte zu gewährleisten.
Hazard Analysis and Critical Control Points (HACCP): Ein systematischer Ansatz zur Lebensmittelsicherheit, der Gefahren an kritischen Punkten des Produktionsprozesses identifiziert, bewertet und kontrolliert, um durch Lebensmittel verursachte Krankheiten zu verhindern und die Produktsicherheit zu gewährleisten.
Installation Qualification (IQ): Ein dokumentierter Prozess zur Überprüfung, ob Geräte oder Systeme gemäß den Spezifikationen installiert werden, einschließlich der Bewertung von Versorgungseinrichtungen, Umgebungsbedingungen und der Einhaltung von Designanforderungen, um die Bereitschaft zur Betriebsqualifizierung sicherzustellen.
Measurement System Analysis (MSA): Eine statistische Methode zur Bewertung der Genauigkeit, Präzision und Zuverlässigkeit von Messvorgängen und -instrumenten. Sie stellt sicher, dass die gesammelten Daten für die Entscheidungsfindung bei der Qualitätskontrolle und Prozessverbesserung gültig und konsistent sind.
Operational Qualification (OQ): Ein Validierungsprozess, der sicherstellt, dass Geräte oder Systeme innerhalb definierter Grenzen gemäß den angegebenen Anforderungen funktionieren und bestätigt, dass sie in ihrer Betriebsumgebung die vorgesehene Leistung erbringen.
Performance Qualification (PQ): Ein Prozess, der überprüft, ob ein System oder Gerät unter realen Bedingungen gemäß den angegebenen Anforderungen funktioniert und sicherstellt, dass es seine beabsichtigte Funktion innerhalb vorgegebener Grenzen durchgängig erfüllt.
Process Capability Index (Cpk): Ein statistisches Maß, das quantifiziert, wie gut ein Prozess innerhalb festgelegter Grenzen Ergebnisse erzielen kann. Es gibt die Beziehung zwischen dem Prozessmittelwert und der nächstgelegenen Spezifikationsgrenze an, angepasst an die Prozessvariabilität.
Process Performance Index (Ppk): Ein statistisches Maß, das quantifiziert, wie gut ein Prozess Spezifikationsgrenzen einhält. Die Berechnung erfolgt anhand des Prozessmittelwerts und der Standardabweichung. Es zeigt die Fähigkeit eines Prozesses an, Ergebnisse innerhalb definierter Grenzen zu erzielen, wobei sowohl Variabilität als auch Zentrierung berücksichtigt werden.
Product Lifecycle Management (PLM): Ein systematischer Ansatz zur Verwaltung des Lebenszyklus eines Produkts von der Entstehung über die Konstruktion und Fertigung bis hin zu Service und Entsorgung. Dabei werden Menschen, Prozesse, Daten und Technologie integriert, um die Produktqualität zu verbessern, die Markteinführungszeit zu verkürzen und die Zusammenarbeit zwischen den Beteiligten zu verbessern.
Production Part Approval Process (PPAP): Ein standardisiertes Verfahren, das in der Fertigung verwendet wird, um sicherzustellen, dass Lieferanten die Qualitätsanforderungen vor der Massenproduktion erfüllen. Dazu gehört die Dokumentation und Validierung von Designspezifikationen, Prozessfähigkeiten und Produktionsmustern, um die Einhaltung der Kundenerwartungen zu bestätigen.
Quality Management System (QMS): ein strukturiertes System aus Prozessen, Verfahren und Verantwortlichkeiten, das darauf abzielt, eine gleichbleibende Qualität der Produkte und Dienstleistungen sicherzustellen, eine kontinuierliche Verbesserung zu ermöglichen und die Anforderungen der Kunden und der Behörden zu erfüllen.
Revolutions Per Minute (RPM): Eine Maßeinheit, die die Anzahl der vollständigen Umdrehungen eines Objekts um eine feste Achse pro Minute angibt. Wird häufig zur Quantifizierung der Drehzahl von Motoren und anderen rotierenden Maschinen verwendet.
Standard Operating Procedure (SOP): Eine Reihe schrittweiser Anweisungen, die den Mitarbeitern dabei helfen sollen, Routinevorgänge konsistent und effizient durchzuführen und so die Einhaltung von Vorschriften und Qualitätsstandards sicherzustellen.
Statistical Process Control (SPC): Eine Methode der Qualitätskontrolle, bei der statistische Techniken zum Überwachen und Steuern eines Prozesses eingesetzt werden. Durch die Identifizierung von Abweichungen und die Aufrechterhaltung einer konsistenten Ausgabe innerhalb festgelegter Grenzen wird sichergestellt, dass dieser sein volles Potenzial ausschöpft.
User Requirement Specification (URS): Ein Dokument, das die Bedürfnisse und Erwartungen der Benutzer an ein System oder Produkt detailliert beschreibt und funktionale und nicht-funktionale Anforderungen umreißt, um die Entwicklung zu leiten und die Ausrichtung an den Benutzerzielen sicherzustellen.
Externe Links zur IQ OQ PQ Prozessvalidierung
Internationale Standards
(Bewegen Sie den Mauszeiger über den Link, um unsere Inhaltsbeschreibung anzuzeigen)