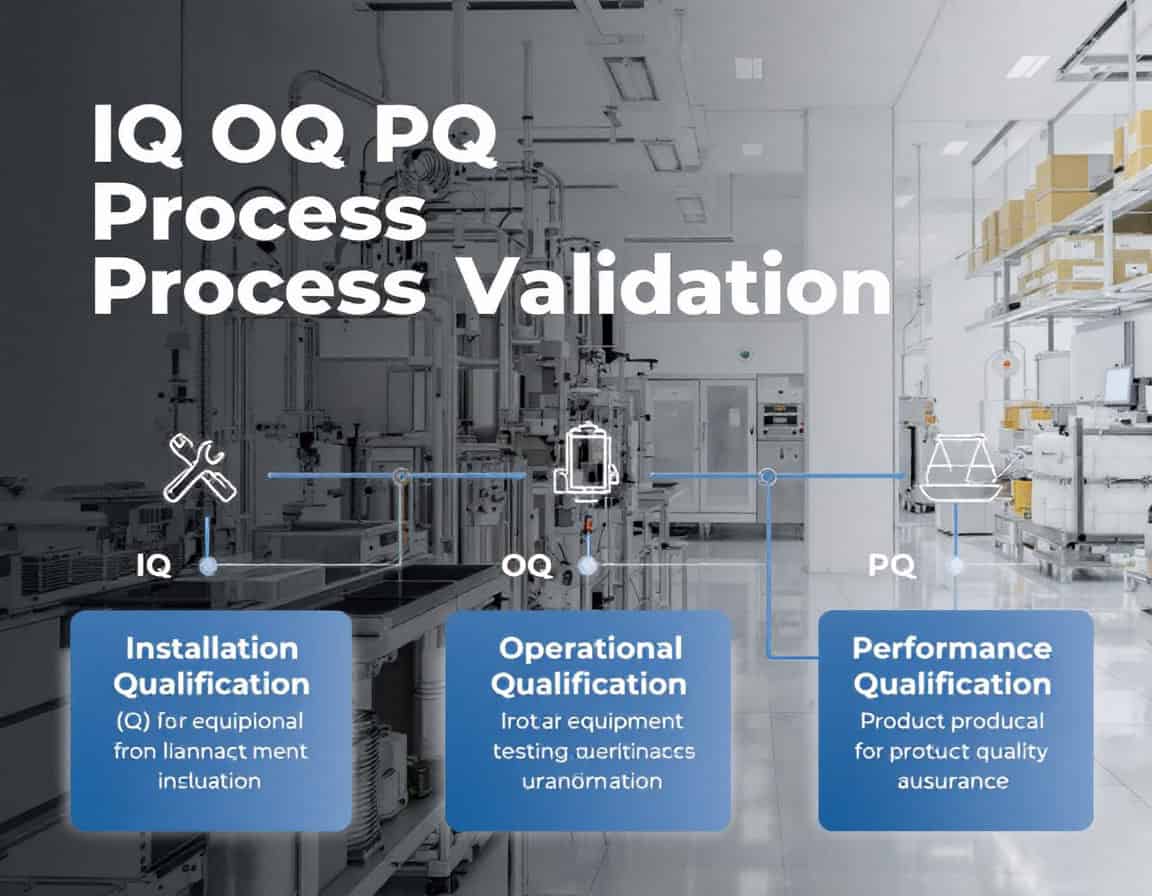
The IQ OQ PQ process validation methodology, standing for Installation Qualification (IQ), Operational Qualification (OQ), and Performance Qualification (PQ) sequence constitutes the established framework for process validation, serving as the systematic generation of documented evidence that a manufacturing process is in a state of control. This methodology follows a deliberate and logical progression, beginning with the static, documented verification that equipment is installed correctly (IQ), moving to the dynamic confirmation that the equipment operates reliably across its specified ranges (OQ), and culminating in the demonstration that the integrated process consistently produces product meeting all quality attributes (PQ).
L’ensemble de la séquence est conçu pour fournir une preuve objective et traçable que le processus est robuste, reproductible et adapté à l’usage prévu avant toute utilisation commerciale.
Cette méthodologie est une condition réglementaire non négociable dans les industries régies par les BPF, telles que les produits pharmaceutiques, biologiques et dispositif médical La fabrication, où la cohérence des procédés est directement liée à la sécurité des patients, ne relève pas de la recherche initiale, mais de l'étape critique de validation, réalisée après la finalisation du développement du procédé et avant son approbation pour la production commerciale courante.
A Retenir
- Le résultat de la validation est une preuve, pas un produit.
- Les tests OQ « du pire des cas » impliquent des facteurs de stress combinés.
- PQ valide le processus intégré, pas seulement l’équipement.
- La règle des « trois lots » démontre la reproductibilité.
- Le succès du PQ est défini par la cohérence, et pas seulement par la réussite des spécifications.
- The protocol is a contract; deviations doit be justified and well-documented.
- Tirez parti de la documentation du fournisseur (FAT/SAT), mais ne remplacez pas votre propre OQ
- La validation définit le début du cycle de vie, et non la fin d’un projet.
- Tout changement « à l’identique » nécessite une justification.
- La formation du personnel est une condition préalable à la QO et à la QP
Qualification d'installation (QI)
La Qualification d'Installation (QI) est la phase initiale et fondamentale de la méthodologie de validation du processus QI/QO/QP. Il s'agit d'un processus formel et documenté qui vérifie et confirme que les équipements, systèmes et composants auxiliaires ont été livrés, installés et configurés conformément aux recommandations du fabricant et aux spécifications de conception de l'utilisateur.
Le principe fondamental d’IQ est de fournir des preuves documentées que l’installation est correcte et crée un environnement approprié et sûr pour les phases de qualification ultérieures.
Le but et l’importance du QI : L'objectif principal de la QI est d'établir une base de référence pour la validation de l'équipement. Avant tout essai opérationnel, il est crucial de s'assurer que l'équipement est physiquement présent, correctement assemblé et situé dans un environnement approprié. Cette phase permet d'atténuer les risques liés à une installation incorrecte, susceptible d'entraîner un dysfonctionnement de l'équipement, des problèmes de qualité du produit et des risques pour la sécurité.
Étapes et activités clés de la qualification d'installation
Le processus IQ est systématique et implique plusieurs étapes détaillées, généralement gérées par un protocole et une liste de contrôle pré-approuvés.
1. Pré-installation et planification
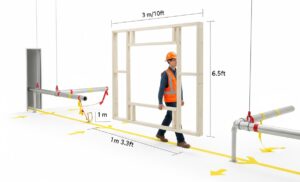
Avant même l'arrivée ou la commande de l'équipement, le processus de QI commence par une planification minutieuse. Cela comprend :
- Vérification de l'état de préparation du site : S'assurer que l'emplacement prévu est prêt à accueillir le nouvel équipement. Cela implique de vérifier l'espace au sol, le support structurel et la disponibilité des services publics nécessaires aux points de raccordement appropriés.
- Conditions environnementales : vérifier que l'environnement d'installation répond aux spécifications du fabricant en matière de température, d'humidité et de propreté.
- Rassembler la documentation : rassembler tous les documents essentiels, tels que le bon de commande, les manuels du fabricant, les spécifications de conception, les dessins techniques et les certificats d'étalonnage pour tous les instruments de mesure intégrés.
Conseil: Parcourez le parcours et modélisez le volume. Ne vous contentez pas de consulter un plan d'étage en 2D. C'est là que se produisent les pannes d'intelligence les plus courantes et les plus coûteuses. Parcourez le parcours prévu, du quai de chargement au point d'installation final, avec vos principaux intervenants (services techniques, ingénierie et chef de projet du fournisseur). Utilisez un simple cadre en bois ou en PVC, construit aux dimensions maximales de hauteur, de largeur et de longueur de la machine. Transportez physiquement ce cadre « fantôme » tout au long du parcours. Cela révélera les problèmes de dégagement liés aux portes, aux tuyaux bas, aux angles étroits et aux capacités des ascenseurs, souvent ignorés par les plans. Vérifiez également la capacité de charge du sol non seulement à l’emplacement final, mais tout au long du trajet de transit.
2. Réception et vérification de l'équipement
Une fois le matériel livré, une inspection approfondie est effectuée :
- Vérification des composants : les articles livrés sont méticuleusement vérifiés par rapport à la liste de colisage et au bon de commande pour confirmer que tous les composants, y compris les logiciels, ont été reçus et correspondent au modèle et à la version commandés.
- Inspection des dommages : une inspection visuelle est effectuée pour s'assurer qu'aucun dommage n'est survenu pendant l'expédition et la manutention.
Note: Dans la plupart des industries appliquant la méthodologie QI/QO/QP, l'équipement doit être accompagné de ses certificats de conformité (marquages CE/FDA…), éventuellement d'autres certificats et, éventuellement, de résultats de tests internes au fabricant. Ces documents doivent être considérés au même titre que les biens eux-mêmes. En effet, une livraison doit être refusée si ces documents ne sont pas inclus ou reçus à l'avance (au moins en zone de quarantaine).
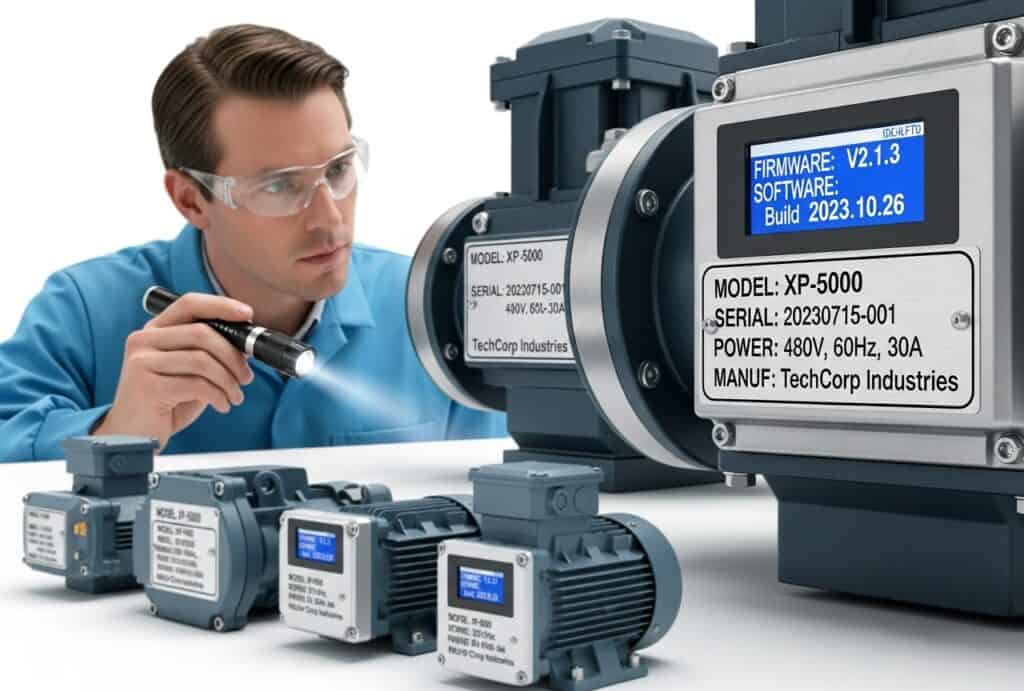
Conseil connexe : Faites confiance, mais vérifiez le micrologiciel. La liste de colisage est le strict minimum. Concentrez-vous sur les composants critiques et, surtout, sur les versions logicielles et micrologicielles. Un fournisseur pourrait vous livrer une version plus récente et « améliorée », mais non validée pour votre processus. Avant le départ du livreur et avant de signer les documents d'expédition, prenez des photos haute résolution des plaques signalétiques de tous les composants critiques (moteurs, pompes, contrôleurs) et de la plaque signalétique principale. Si possible, allumez le contrôleur uniquement pour vérifier la version du micrologiciel/logiciel sur l'écran de démarrage. Comparez-la à la version spécifiée dans votre cahier des charges utilisateur (URS) ou votre bon de commande. Il est bien plus facile de refuser la livraison à la porte que de gérer l'écart ultérieurement.
3. Vérification de l'installation et de la connexion
C'est le cœur du processus IQ, où l'installation physique est examinée :
- Montage et placement corrects : vérifier que l'équipement est assemblé et positionné conformément aux instructions du fabricant et aux dessins techniques.
- Raccordements aux services publics : Il s'agit d'une étape cruciale qui implique de confirmer toutes les connexions aux services essentiels. Cela comprend la vérification des points suivants :
- Électrique: l'alimentation électrique correspond à la tension et à la phase requises, et que des circuits de mise à la terre et de sécurité appropriés sont en place.
- Plomberie: les raccordements pour l'eau, la vapeur ou le drainage sont correctement installés, sans fuite et fabriqués avec les matériaux appropriés.
- Gaz et air comprimé : Toutes les conduites pneumatiques et de gaz sont correctement raccordées, et pression et la qualité est conforme aux spécifications.
- Équipements auxiliaires : s'assurer que tout équipement de support ou périphérique est également correctement installé et connecté.
- Installation du logiciel : Pour les systèmes informatisés, cela implique de vérifier que le logiciel est correctement installé. communication le matériel est installé et les contrôles d'accès sont en place.
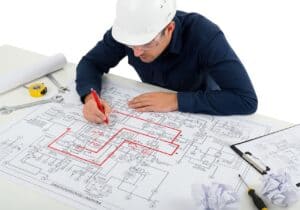
Conseil: Relevez les plans en temps réel. Ne présumez jamais que le schéma P&ID (tuyauterie et instrumentation) ou les plans électriques sont des représentations exactes à 100 % de l'installation finale. L'installateur du fournisseur effectuera toujours des ajustements mineurs et pratiques sur site. Désignez l'un de vos ingénieurs ou techniciens qualifiés pour suivre l'installateur du fournisseur avec un jeu de plans officiels et un stylo rouge. Au fur et à mesure que l'installateur effectue les raccordements, votre ingénieur doit tracer physiquement chaque ligne (tuyau, conduit, câble) et signaler tout écart par rapport au plan directement sur l'impression. Ce plan « tel que construit » rehaussé de rouge est un document précieux. À la fin de l'IQ, vous numérisez cette version rehaussée de rouge comme enregistrement officiel de l'installation réelle, précieux pour les dépannages, la maintenance et les audits ultérieurs.
4. Documentation et tenue de registres
Tout au long du processus d'IQ, une documentation rigoureuse est primordiale. Cela comprend :
- Enregistrement des numéros de série : documenter les numéros de série et les numéros de modèle de l'équipement principal et de tous les composants critiques.
- Compilation d'un package de documentation : créer un classeur ou un dossier électronique contenant tous les documents pertinents, tels que les manuels, les dessins, les dossiers d'étalonnage et le protocole IQ complété.
- Établissement des calendriers de maintenance et d’étalonnage : établir et documenter les calendriers d'entretien de routine et d'étalonnage tels que recommandés par le fabricant.
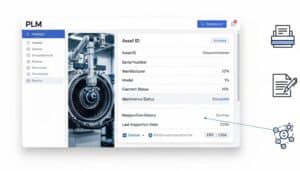
Conseil: votre objectif principal est d'établir le classeur permanent ou l'enregistrement numérique de l'équipement dans votre Cycle de vie du produit Gestion du cycle de vie des produits (PLM) ou Système de gestion de la qualité (SMQ), ce qui en fait la source unique de référence. Avant le début de la QI, créez un enregistrement d'actif unique pour chaque équipement du système. Dès la génération de chaque document, des certificats fournisseurs aux pages de protocole signées, numérisez-le et téléchargez-le immédiatement, en le reliant directement à cet enregistrement d'actif central. Cette pratique va au-delà du simple archivage et crée un système contrôlé et fiable. jumeau numérique de la documentation de l'équipement dès sa création. Transférez le dossier IQ final pour examen et approbation grâce aux flux de signature électronique du système, qui offrent une piste d'audit sécurisée et conforme. Plus important encore, construisez un modèle relationnel en reliant la documentation IQ aux autres systèmes de l'entreprise.
5. Rapport final de QI et approbation
Rien de trop compliqué ici pour ce type d'industrie : une fois tous les contrôles terminés, un rapport final de QI est généré. Ce rapport résume les activités réalisées, présente les preuves documentées, détaille les écarts ou divergences constatés et leur résolution, et conclut si l'équipement a réussi la qualification d'installation. Ce rapport est ensuite examiné et approuvé formellement par le personnel concerné, notamment le service d'assurance qualité, concluant ainsi officiellement la phase de QI et autorisant le démarrage de la qualification opérationnelle (QO).
Conseil: treat deviations as evidence of a robust System, not as a failure. The goal of IQ is not to have a “perfect” run with no deviations. The goal is to truthfully document the as-installed state. A well-managed deviation is a sign of a healthy and transparent quality system. When a discrepancy is found, document it immediately as a planned deviation within the IQ protocol. Then, lead a formal l'évaluation des risques. Could it be creating a corrective action to replace the part before OQ begins or different approach? Documenting this entire process in the final IQ report shows auditors that your system is meticulous, risk-based, and in control.
Qualification opérationnelle (QO)
Moving from the static verification of Installation Qualification, we now enter the dynamic testing phase of Operational Qualification (OQ). It is a formal, documented series of tests designed to prove that the equipment and its subsystems operate as intended throughout their specified operating ranges.
Là où le QI confirme que l'équipement est installé correctement, OQ le confirme travaux correctement.
Cette phase est cruciale pour fournir des preuves documentées que les fonctions du système sont fiables et sous contrôle avant d'introduire un produit réel ou des processus de fabrication complexes.
Objectif et importance de la QO : L'objectif principal de la QO est de tester et de vérifier chaque fonction critique de l'équipement de manière isolée. Ces tests systématiques garantissent que tous les contrôles, alarmes, indicateurs et mécanismes opérationnels fonctionnent conformément à leurs spécifications de conception. En testant les capacités de l'équipement aux limites de ses paramètres de fonctionnement (par exemple, vitesse maximale/minimale, température maximale/minimale), la QO établit une enveloppe opérationnelle robuste. Une QO réussie garantit que l'équipement lui-même n'est pas une source de variabilité et fonctionnera de manière prévisible, ce qui est un prérequis avant l'évaluation du processus de fabrication global lors de la phase de Qualification des Performances (QP).
Étapes clés et activités de la qualification opérationnelle
La QO s'appuie sur un protocole de test détaillé et pré-approuvé. Ce protocole décrit chaque cas de test, la méthode d'exécution et les critères d'acceptation prédéfinis qui déterminent la réussite ou l'échec.
1. Développement du protocole de test

Avant le début des tests, un protocole de QO complet est rédigé et approuvé par les principales parties prenantes (par exemple, l'ingénierie, la validation, l'assurance qualité et le propriétaire du système). Ce document comprend :
- Une référence au QI complété avec succès.
- Une liste de toutes les fonctions critiques à tester.
- Procédures de test étape par étape.
- Les critères d’acceptation spécifiques, mesurables et sans ambiguïté pour chaque test.
- Une liste des équipements de test étalonnés requis (par exemple, tachymètre certifié, sondes de température étalonnées).
Conseil: Co-rédigez vos tests avec l'opérateur et regroupez-les de manière logique. N'écrivez pas le protocole de QO en vase clos. La personne qui utilisera l'équipement au quotidien possède des connaissances précieuses et pointues. Discutez de votre plan de test avec un opérateur expérimenté. Il identifiera rapidement les tests peu pratiques, hors séquence ou manquant une étape critique du monde réel. De plus, structurez votre protocole non pas par composant, mais par fonction. Regroupez tous les tests de navigation sur l'écran IHM. moteur tests de démarrage/arrêt/vitesse ensemble, et tous les tests d'acquittement d'alarme ensemble.
2. Tests fonctionnels et du système de contrôle

Ceci constitue le cœur de l'exécution de la QO. Chaque fonction est testée individuellement pour confirmer son bon fonctionnement. Exemples :
- Contrôles : vérifier que chaque bouton, interrupteur et commande d'interface homme-machine (IHM) exécute l'action prévue (par exemple, appuyer sur « Démarrer » démarre le cycle, ajuster un paramètre de vitesse sur l'IHM modifie avec précision le régime du moteur).
- Moteurs et actionneurs : test des séquences de démarrage/arrêt, des commandes de vitesse et des commandes directionnelles.
- Éléments de chauffage, refroidisseurs et capteurs : vérifier que le système peut atteindre et maintenir avec précision la température, la pression ou d'autres points de consigne critiques. Cela implique souvent l'utilisation de capteurs externes calibrés pour vérifier l'affichage de l'équipement.
Conseil: Ne vous fiez pas à l'écran ; apportez vos propres instruments étalonnés. L'erreur la plus courante en QO consiste à considérer l'affichage de l'équipement comme la source de référence. L'affichage « 150,0 °C » sur l'écran IHM n'est pas une preuve de température ; il prouve que le contrôleur demande cette température. Le but de la QO est de vérifier la réalité physique. Utilisez toujours des outils de mesure externes, étalonnés indépendamment, pour vérifier les paramètres critiques.
3. Vérification de l'alarme et du verrouillage

Il s’agit d’une étape cruciale pour garantir à la fois contrôle de processus et la sécurité de l'opérateur. Chaque alarme et dispositif de sécurité est déclenché délibérément pour vérifier son fonctionnement.
- Alarmes : simulation d'une condition de défaillance (par exemple, ouverture d'une porte pendant le fonctionnement, création d'une condition de surchauffe) pour confirmer que les alarmes visuelles et sonores correspondantes s'activent correctement.
- Verrouillages de sécurité : tester des dispositifs tels que les arrêts d'urgence (E-stops) pour garantir l'arrêt immédiat et sécurisé de l'équipement. Vérifier que les verrouillages des portes de protection empêchent la machine de fonctionner lorsqu'une porte de sécurité est ouverte.
Conseil: Testez la conséquence, pas seulement le déclencheur. Un novice vérifie si un voyant d'alarme s'allume. Un expert vérifie que l'alarme exécute l'action protectrice prévue et que le système entre dans un état sûr et prévisible. Ne vous contentez pas d'ouvrir une porte de sécurité pour voir si une sirène retentit ; vérifiez que l'alimentation du moteur d'entraînement est immédiatement coupée et qu'il ne peut être redémarré qu'une fois la porte fermée et le système officiellement réinitialisé.
4. Test du « pire des cas » ou test de limite de gamme

La QO ne se limite pas à des tests aux points de consigne de fonctionnement normaux. Elle consiste à pousser l'équipement jusqu'aux limites définies de ses paramètres opérationnels, qui seront atteints en conditions réelles de production.
Exemple : Pour un mélangeur à vitesse variable, les tests seront effectués non seulement à la vitesse habituelle de 100 tr/min, mais également à sa vitesse minimale spécifiée (par exemple, 20 tr/min) et à sa vitesse maximale spécifiée (par exemple, 500 tr/min). Cela démontre que l'équipement est performant et stable sur toute sa plage de fonctionnement validée. Ces tests sont souvent appelés « essais ».défier l'enveloppe opérationnelle“.
Conseil: Combinez les paramètres et testez la stabilité du temps de maintien. Dans le pire des cas, un seul paramètre atteint rarement sa limite. Un véritable test du pire des cas consiste à soumettre le système à une combinaison de conditions et à le maintenir à ce niveau. Ne vous contentez pas de tester la température maximale du réchauffeur. Testez la température maximale pendant que le moteur principal tourne à sa vitesse maximale et maintenez ces conditions pendant une période prolongée (par exemple, 30 à 60 minutes). C'est ainsi que vous identifierez les véritables points de rupture.
C'est là que, dans tout QI OQ PQ, un expert en validation gagne vraiment sa vie, en concevant des tests qui trouvent les points de rupture d'un système de manière contrôlée.
Un novice teste des paramètres uniques à leurs limites ; un expert comprend que les véritables modes de défaillance apparaissent souvent à l’intersection de plusieurs facteurs de stress.
Vous trouverez ci-dessous des exemples de combinaisons de paramètres du « pire des cas » pour la qualité opérationnelle dans différents processus et types d’équipements. Ce ne sont que des exemples typiques ; votre cas doit être adapté en fonction du produit exact, de l'usage, des conditions… Pour chaque machine, il existe probablement plus d'un cas extrême, malgré nos exemples.
Stérilisation en autoclave Densité de charge maximale autorisée (par exemple, chambre remplie avec les kits d'outils chirurgicaux les plus denses) + Réglage de température validé le plus bas + Temps de cycle validé le plus long. This doesn’t just test if the chamber can get hot. It challenges the system’s ability to achieve heat penetration into the most difficult-to-sterilize load. It also puts maximum sustained stresser on the chamber, plumbing, and steam generator, revealing potential weaknesses in thermal stability or component fatigue that a short, empty cycle would miss. | Centre d'usinage CNC Hardest specified workpiece alliage (e.g., Inconel) + Maximum spindle RPM + Maximum tool feed rate + A toolpath program with the highest density of rapid directional changes. This combination creates the highest possible stress on the entire machine. It tests for motor torque sag, spindle bearing vibration, ball screw accuracy under extreme load, and the controller’s ability to process a dense block of Code G without stuttering. It’s a test of mechanical rigidity and computational power simultaneously. |
 | Ligne de remplissage de liquide à grande vitesse Fastest line speed + Tallest and narrowest container type (most unstable) + Product at its lowest specified viscosité (most likely to splash or foam). Cela met à l'épreuve la synchronisation et la stabilité de l'ensemble du système intégré. Cela teste la précision de coupure des buses de remplissage pour éviter les gouttes, la capacité des roues en étoile et des rails de guidage à manipuler des conteneurs instables sans basculer, ainsi que la capacité de la trieuse pondérale et du poste de rejet à fonctionner avec précision à un débit maximal. |
Robotic pick-and-place arm Poids maximal de la charge utile + Points de portée horizontaux et verticaux les plus éloignés (bras de moment maximal) + Valeurs d'accélération et de décélération programmées les plus élevées. This tests the system under the highest possible inertial load. It’s designed to reveal servo motor overshoot, arm deflection (whipping), vibration at the endpoint, and the positional accuracy of the encoders when the mechanical system is under the most souche. | Skid de chromatographie pour la biopharmacie Débit maximal spécifié + Solution tampon de viscosité la plus élevée + Exécution du changement de gradient le plus raide possible (par exemple, 0 % à 100 % du tampon B dans le temps minimum possible). Cela crée un scénario de « choc de pression ». Il teste la capacité des pompes à maintenir un débit précis face à une augmentation soudaine de la contre-pression du système et vérifie que les vannes de répartition de gradient peuvent réagir instantanément et avec précision sous la pression différentielle la plus élevée. Il détecte les faiblesses. pompe joints et diaphragmes de soupapes. |
Chambre de stabilité environnementale Taux de montée en température et en humidité le plus rapide possible (par exemple, de -20 °C/10 % HR à +70 °C/95 % HR) + une charge complète de placebo de produit. Cela remet en question les limites absolues de la capacité des systèmes de réfrigération, de chauffage et d'humidification. La pleine charge agit comme un ballast thermique, ce qui rend plus difficile pour la chambre d'atteindre sa vitesse de montée en température. Ce test révèle si le système peut fonctionner en charge, et pas seulement à vide, et teste la capacité du contrôleur à gérer les points de consigne sans dépassement significatif. |  |
Presse à comprimés Vitesse de tourelle maximale + Force de compression principale maximale + Utilisation d'une formulation placebo connue pour être « collante » ou avoir de mauvaises caractéristiques d'écoulement. Cette simulation simule le scénario de production le plus exigeant. Elle teste la capacité du dispositif d'alimentation à maintenir un remplissage constant de la matrice avec une poudre difficile, la capacité de l'embrayage à gérer les pics de force sans patiner, et la résistance à l'usure des têtes de poinçonnage et des cames sous contrainte maximale. Elle met également à l'épreuve le fonctionnement irréprochable du système de prélèvement et de rejet des comprimés à grande vitesse. | Système d'inspection visuelle informatisé Vitesse maximale d'alimentation du convoyeur/des pièces + Pièces contenant le plus petit défaut admissible + Conditions d'éclairage admissibles les plus basses. Cela pousse l'appareil photo, l'objectif et le logiciel dans leurs derniers retranchements. Il vérifie si la vitesse d'obturation de l'appareil photo est suffisamment rapide pour éviter le flou de bougé, si l'ouverture de l'objectif peut capter suffisamment de lumière dans le pire des cas, et si l'algorithme de traitement est suffisamment rapide et robuste pour détecter le moindre défaut au débit le plus élevé. |
 | Lyophilisateur (freeze dryer) Une charge complète de flacons contenant le volume de remplissage le plus élevé + Rampe de congélation la plus rapide + Descente du vide la plus rapide pendant le séchage primaire. This creates the maximum possible water vapor load on the system. It challenges the refrigeration system’s ability to keep the condenser coils cold against a massive influx of sublimated ice and tests the vacuum pump’s capacity to maintain deep vacuum under the highest possible gas load, which is the primary bottleneck of any lyophilisation cycle. |
Centrifuger Régime maximal + Le déséquilibre maximal autorisé spécifié par le fabricant (en utilisant une charge d'essai délibérément déséquilibrée) + Réglage de durée de fonctionnement le plus long possible. Il s'agit d'un test mécanique de torture. Il vérifie que le système de détection de déséquilibre se déclenche au seuil correct sans alarme intempestive. Il soumet également la broche d'entraînement, les roulements et le moteur à une contrainte maximale, testant ainsi leur stabilité thermique et leur intégrité mécanique sur une période prolongée de fortes contraintes. | Boucle de distribution d'eau pour injection (WFI) Lowest validated operating temperature (where microbien growth is a higher risk) + Opening all points-of-use simultaneously to create maximum flow demand. Ce test permet de vérifier la capacité de la pompe de circulation principale à maintenir un débit turbulent (un facteur clé pour prévenir le biofilm) sur l'ensemble de la boucle, même au point le plus éloigné, pendant une période de forte demande du système. Il permet de vérifier l'équilibre hydraulique du système et le bon dimensionnement de la pompe. |
Machine d'emballage sous blister Maximum cycles per minute + Thickest, hardest-to-form polymer film + Deepest draw blister pocket design. Cette combinaison soumet les postes de formage et de scellage à une contrainte maximale. Elle permet de vérifier si les éléments chauffants peuvent fournir suffisamment d'énergie pour ramollir le film le plus épais à grande vitesse, si le système d'air comprimé peut fournir une pression suffisante pour un emboutissage profond, et si le poste de scellage dispose d'un temps de maintien et d'une pression suffisants pour créer un joint parfait dans ces conditions difficiles. |  |
5. Vérification des systèmes informatisés et de l'intégrité des données

Pour les équipements modernes, il s’agit d’un élément non négociable de la QO et d’une partie des exigences légales dans certaines industries.
- Contrôle d'accès des utilisateurs : vérifier que les différents niveaux d'utilisateurs (par exemple, opérateur, superviseur, administrateur) disposent des autorisations appropriées et que les utilisateurs non autorisés ne peuvent pas exécuter de fonctions critiques.
- Pistes d'audit : confirmation que le système enregistre avec précision toutes les actions critiques, les modifications des points de consigne et les alarmes, en enregistrant l'utilisateur, la date et l'heure (comme l'exigent les réglementations telles que 21 CFR Part 11).
- Traitement des données : tester les fonctions de sauvegarde, de récupération et d'archivage des données pour garantir que les données du processus sont sécurisées et ne peuvent pas être perdues ou modifiées.
Conseil: Soyez l'utilisateur malveillant et vérifiez l'« Avant/Après » dans les pistes d'audit. Ne vous contentez pas de suivre la voie du bonheur. Essayez activement de briser la logique du système. Utilisez une connexion de niveau opérateur et tentez d'exécuter une fonction de niveau administrateur. Essayez de saisir des lettres dans un champ exclusivement numérique. Pour les pistes d'audit, la norme ne consiste pas seulement à vérifier qu'une entrée est créée, mais qu'elle contient le contexte critique : paramètre, valeur d'origine, nouvelle valeur, identifiant utilisateur et horodatage.
6. Rapport OQ final et approbation
Concernant la QI, une fois tous les tests effectués, un rapport final de QO est rédigé. Ce rapport résume les résultats et indique explicitement si chaque test a satisfait ou non aux critères d'acceptation. Tout écart constaté lors des tests est documenté, analysé et résolu avec une justification claire. La conclusion du rapport est définitive : l'équipement a passé avec succès la Qualification Opérationnelle et est désormais prêt à passer à l'étape finale, la Qualification des Performances (QP). Ce rapport est officiellement examiné et approuvé, clôturant ainsi officiellement la phase de QO.
Qualification de performance (QP)
La Qualification des Performances (QP) est l'étape finale de la méthodologie de validation QI/QO/QP. Il s'agit du processus documenté permettant de démontrer qu'un procédé de fabrication, fonctionnant selon ses paramètres établis, produit de manière constante et reproductible un produit conforme à toutes ses spécifications de qualité prédéfinies. La QP va au-delà de l'équipement isolé et met à l'épreuve l'ensemble du système intégré, combinant l'équipement qualifié, les matières premières, les procédures approuvées et le personnel formé, dans des conditions de production réelles et courantes.
Le but ultime du PQ est de répondre à la question définitive : «Pouvons-nous fabriquer systématiquement un produit de qualité ?“
Alors que OQ a prouvé la équipement fonctionne, PQ prouve la processus travaux.
Cette phase fournit la preuve tangible et définitive exigée par les organismes de réglementation comme la FDA, attestant que le processus de fabrication est robuste, maîtrisé et capable de fournir de manière fiable un produit sûr et efficace. Une QP réussie constitue la clé de voûte de la validation et la dernière étape avant l'approbation d'un procédé pour la production commerciale. Elle fournit les données de référence qui serviront au suivi continu du processus tout au long du cycle de vie du produit.
Étapes clés et activités de la qualification de la performance
Le PQ est exécuté selon un protocole complet et pré-approuvé qui détaille l'ensemble du plan, du nombre d'exécutions aux attributs de qualité spécifiques à tester.
1. Développement du protocole PQ
Le protocole de qualité de production (PQ) constitue le plan directeur de la validation. Il s'agit d'un document détaillé qui doit être approuvé par l'équipe de validation transversale (qualité, fabrication, ingénierie, R&D) avant son exécution. Son contenu principal comprend :
- Référence à QI/QO : une déclaration confirmant la réussite des tests préalables QI et QO pour tous les équipements concernés.
- Nombre et taille des lots : specifies the number of consecutive, successful production runs required. The industry standard is typically three, as this demonstrates reproducibility and ensures a single successful run wasn’t an anomaly. The batch size must be representative of the intended commercial scale.
- Paramètres critiques du processus (CPP) : répertorie tous les paramètres de processus qui sont essentiels à la qualité du produit (par exemple, le temps de mélange, la température, la force de compression) et leurs plages acceptables prouvées, qui ont été établies pendant le développement du processus et la qualité opérationnelle.
- Attributs de qualité critiques (CQA) : Définit l'ensemble des caractéristiques physiques, chimiques, biologiques et microbiologiques du produit final qui doivent être contrôlées pour garantir la qualité souhaitée. Cela inclut les méthodes d'essai et leurs critères d'acceptation stricts (spécifications).
- Plan d'échantillonnage : un plan détaillé décrivant ce qui sera échantillonné, comment il sera échantillonné, combien d'échantillons seront prélevés et d'où et quand pendant le processus (par exemple, début, milieu, fin d'un lot ; haut, milieu, bas d'un mélangeur).
2. Exécution des séries de production (les lots PQ)

Il s’agit de la phase d’exécution pratique où le processus est exécuté dans des conditions aussi proches que possible de la fabrication de routine.
Conditions réelles : PQ doit utiliser les versions finales et approuvées de toutes les entrées :
- Matières premières: auprès de fournisseurs qualifiés, répondant à toutes les spécifications de version.
- Personnel: exécuté par des opérateurs de production entièrement formés, et pas seulement par des ingénieurs ou des scientifiques.
- Documentation: en utilisant les procédures opérationnelles standard (SOP) finales et approuvées et les dossiers de lots principaux.
- Environnement: réalisée dans l'usine de production réelle avec des services publics qualifiés.
(voir ci-dessous le chapitre dédié à la règle des « Trois Lots »)
3.vTests intensifs en cours de processus et sur le produit final

Pendant et après chaque cycle de PQ, le produit est soumis à un niveau de contrôle bien plus élevé que celui qui se produira lors d'un contrôle qualité de routine.
- Contrôles en cours de fabrication (CIP) : Les paramètres critiques sont testés aux étapes intermédiaires du processus (par exemple, l'uniformité du mélange, la teneur en humidité des granulés, la dureté des comprimés) pour garantir que le processus reste sous contrôle.
- Test du produit final : Un grand nombre d'échantillons de chaque lot sont testés selon tous les critères de qualité essentiels. Pour un comprimé pharmaceutique, cela peut inclure des tests d'apparence, d'identité, de dosage (activité), d'uniformité du contenu, de dissolution, de pureté (impuretés) et de limites microbiennes. L'objectif est de démontrer la cohérence inter-lots (les résultats des lots 1, 2 et 3 sont très similaires) et l'uniformité intra-lot (les résultats du début, du milieu et de la fin d'un même lot sont très similaires).
4. Surveillance des processus et collecte de données
Tout au long de chaque cycle de contrôle qualité, tous les CPP identifiés sont méticuleusement surveillés et enregistrés afin de prouver qu'ils ont été maintenus dans les plages spécifiées pendant toute la durée du processus. Cela établit un lien direct entre les paramètres de processus contrôlés et le produit final de haute qualité.
5. Analyse des données et évaluation statistique
Les données des tests de qualité de production sont compilées et analysées statistiquement. Il ne suffit pas que chaque résultat soit conforme aux spécifications. L'analyse doit démontrer un haut degré de cohérence et une faible variabilité. Des outils statistiques tels que la moyenne, l'écart type et l'écart type relatif (ETR) sont utilisés pour quantifier la stabilité et la capacité du procédé. Ces preuves statistiques témoignent de la robustesse du procédé.
6. Rapport final de PQ et approbation
Une fois toutes les exécutions terminées et les données analysées, un rapport de qualité de service final est rédigé. Ce rapport :
- Résume les résultats de chaque lot PQ.
- Présente toutes les données brutes et les analyses statistiques dans un format clair.
- Documente les écarts survenus, l'enquête sur leur cause profonde et les mesures correctives prises. Un écart significatif et inexpliqué dans un lot de PQ peut invalider l'exécution et nécessiter sa répétition.
- Il conclut par une déclaration définitive : le processus a été validé avec succès et est jugé capable de produire systématiquement un produit répondant à ses spécifications prédéterminées.
Après examen et approbation formels de ce rapport, le processus est désormais officiellement validé et publié pour la production commerciale de routine.
Focus : la règle des « trois lots »
La « règle des trois lots » est au cœur de la pratique de validation par rapport à la théorie réglementaire.
Il s'agit d'une convention industrielle ancienne et profondément ancrée pour la phase de qualification des performances (QP) de la validation des procédés. Elle désigne la fabrication réussie de trois lots consécutifs d'un produit à l'échelle commerciale afin de prouver que le procédé de fabrication est maîtrisé, cohérent et reproductible.
Cette règle s'applique spécifiquement à la qualité de production, car c'est à cette étape que l'ensemble du processus intégré – équipements qualifiés (QI/QO), matières premières approuvées, personnel formé et procédures finales (SOP) – est mis à l'épreuve en conditions réelles. Un seul lot réussi peut être un hasard ; deux lots peuvent être une coïncidence. Trois succès consécutifs constituent le niveau minimal de preuves objectives nécessaires pour démontrer la fiabilité du procédé et la capacité à produire systématiquement un produit répondant à tous ses critères de qualité prédéfinis. C'est ici que se situent les nuances :
- Ce n’est PAS un « agréable à avoir » : il est considéré comme une base fondamentale pour la validation des processus dans les industries réglementées.
- Il ne s’agit PAS explicitement d’une « loi réglementaire » : Vous ne trouverez pas l'expression « trois lots de validation » textuellement dans le Code of Federal Regulations de la FDA (par exemple, 21 CFR 211). Cette réglementation est basée sur les performances et stipule que vous devez disposer de preuves documentées que votre procédé est sous contrôle et peut être reproduit. La réglementation a la sagesse de ne pas prescrire de nombre exact, car cela pourrait freiner l'innovation et les approches fondées sur les risques.
- Il s’agit d’une norme industrielle « obligatoire » et d’une attente réglementaire : La règle des « trois lots » est devenue la méthode universellement acceptée et la plus facile à défendre pour satisfaire à l'exigence réglementaire de preuve de cohérence. Un auditeur de n'importe quelle agence majeure (FDA, EMA, etc.) arrivera avec l'espoir de voir les données de trois lots de PQ réussis.
En pratique, c'est obligatoire. Bien qu'il ne s'agisse pas d'une loi littérale, tout écart par rapport à cette norme entraîne un examen minutieux de la part des inspecteurs. Pour valider un procédé comportant moins de trois lots, il faudrait une justification exceptionnellement solide, pré-approuvée et scientifiquement fondée sur les risques. Il s'agit d'une convention forte, devenue une exigence par défaut. Choisir de réaliser moins de trois lots représente un risque commercial et de conformité important, qui doit être formellement justifié.
Quand pourriez-vous dévier ? | |
| Plus de trois lots : pour les processus hautement complexes ou à haut risque (par exemple, les produits biologiques stériles, les thérapies cellulaires) ou les processus dont la variabilité est connue, une entreprise peut décider de manière proactive d'exécuter cinq lots ou plus pour générer un ensemble de données plus robuste. | Moins de trois lots : Cette approche est extrêmement rare et n'est envisagée que dans des situations spécifiques et bien justifiées, comme pour les médicaments orphelins dont la production annuelle est très faible ou pour des procédés très simples et à faible risque. Cette approche doit être documentée dans une évaluation formelle des risques et approuvée dans le plan directeur de validation. |
Méthodologies alternatives au QI OQ PQ
Si la QI, la QO et la QP constituent la référence absolue dans les environnements réglementés par les BPF, d'autres secteurs utilisent des méthodologies différentes, tout aussi rigoureuses, pour atteindre le même objectif : garantir la performance et la maîtrise d'un processus. À titre d'information, voici cinq autres méthodologies de validation de processus utilisées comme alternatives :
ASTM E2500 – Une approche basée sur les risquesCette norme définit un cadre moderne, principalement destiné aux industries pharmaceutique et biopharmaceutique, qui privilégie une approche de vérification basée sur le cycle de vie et les risques. Elle souligne que les équipements et systèmes doivent être « adaptés à l'usage prévu ». Instead of a rigid, sequential checklist, it starts with a risk assessment to identify Critical Quality Attributes (CQAs) and Critical Process Parameters (CPPs). Verification activities are then tailored to mitigate the identified risks. It heavily leverages supplier documentation and the knowledge of Subject Matter Experts (PME), promoting continuous verification throughout the equipment’s lifecycle rather than treating validation as a one-time event. | Mise en service et qualification (C&Q) avec FAT/SATC&Q est une méthodologie centrée sur l'ingénierie qui vise à vérifier que tous les systèmes et composants d'une installation ou d'un processus sont installés, testés et fonctionnent conformément aux exigences de conception. Elle comprend les tests de réception en usine (FAT) sur le site du fournisseur et les tests de réception sur site (SAT) après l'installation. La phase C&Q est plus large et précède ou intègre souvent la QI/QO. Une part importante des tests (FAT) est réalisée en amont et avant même l'expédition de l'équipement, ce qui permet de détecter et de corriger plus efficacement les problèmes. La phase SAT couvre souvent le même domaine que la QI et la QO, mais elle s'inscrit dans un contexte de gestion de projet et de transfert de compétences techniques. C'est la norme dans l'industrie lourde, l'énergie et la construction d'installations de grande envergure. |
 | Processus d'approbation des pièces de production (PPAP)PPAP is the standardized framework required by the automotive and aerospace industries to ensure a supplier’s production process can consistently produce parts that meet the customer’s engineering design records and specifications. PPAP is an external-facing validation focused on the supplier-customer relationship. It is a comprehensive submission package containing 18 specific elements, including Failure Mode and Effects Analysis (AMDEC), Measurement System Analysis (MSA), Control Plans, and initial capacité du processus Études (Cpk, Ppk). Il s'agit d'un « classeur de preuves » beaucoup plus prescriptif et holistique permettant d'approuver formellement un fournisseur pour la production de masse.
|
Méthodologie Six Sigma (DMAIC/DMADV)DMAIC or DMADV are highly data-driven and statistical methodology for process improvement and validation. DMAIC (Define, Measure, Analyze, Improve, Control) is used for existing processes, while DMADV (Define, Measure, Analyze, Design, Verify) is used for new ones. Where IQ OQ PQ confirms a process meets a pre-defined state, Six Sigma aims to optimize that state to a specific statistical level of quality (e.g., less than 3.4 defects per million opportunities). It is a continuous improvement framework rather than a discrete validation event. The “Control” phase of DMAIC is analogous to the ongoing monitoring that follows a successful PQ, but it is defined by contrôle statistique des processus (SPC) charts. | Méthodologies agiles avec intégration continue/déploiement continu (CI/CD)CI/CD est la norme pour le développement logiciel moderne. Au lieu d'une seule validation finale importante, la validation est automatisée et intégrée à chaque petite modification du code. Il s'agit de l'antithèse de l'approche linéaire en cascade de IQ OQ PQ. Chaque fois qu'un développeur soumet un nouveau code, un pipeline automatisé construit le logiciel et exécute une série de tests (unitaires, d'intégration, de régression). Cela signifie que le processus de création du logiciel est validé en continu par cycles courts et rapides, garantissant ainsi que le système reste validé à tout moment. |
Conclusion

Dans les secteurs réglementés comme l'industrie pharmaceutique et les dispositifs médicaux, la séquence QI/QO/QP constitue l'exécution pratique de la validation des processus. La QI établit les bases documentées de l'installation correcte des équipements, la QO apporte la preuve de la fiabilité de leurs fonctions individuelles sur toutes leurs plages de fonctionnement, et la phase finale, la QP, rassemble tous les éléments (équipement qualifié, matériaux approuvés et opérateurs formés) pour prouver que le processus global permet de fabriquer de manière cohérente et reproductible un produit conforme à toutes ses spécifications.
La réussite de cette séquence fournit la preuve objective que le processus est sous contrôle, une condition préalable non négociable pour la fabrication commerciale où la qualité du produit a un impact direct sur la sécurité des patients.
Cette séquence de validation n'est pas un événement ponctuel ; elle doit être formellement réexécutée en tout ou en partie chaque fois que des modifications importantes sont apportées à l'équipement, aux matériaux ou aux paramètres du processus, garantissant ainsi que le système reste dans un état continuellement validé tout au long de son cycle de vie.
Lectures connexes
- Plan directeur de validation (PDV) : le document stratégique de haut niveau qui définit la philosophie globale de validation de l'entreprise, la portée, les responsabilités et les systèmes et processus spécifiques à valider.
- Spécification des exigences de l'utilisateur (URS) : le document fondamental qui détaille ce que l'équipement ou le processus est censé faire du point de vue de l'utilisateur final et de la qualité, constituant la base de tous les tests ultérieurs.
- Tests d'acceptation en usine (FAT) et tests d'acceptation sur site (SAT) : tests précurseurs dirigés par l'ingénierie, souvent effectués avec le fournisseur, pour vérifier la fonctionnalité de l'équipement avant l'expédition (FAT) et après l'installation (SAT), qui peuvent être exploités pour rationaliser IQ/OQ.
- Validation du système informatique (CSV) : une discipline de validation spécialisée qui fonctionne en parallèle avec IQ OQ PQ, en se concentrant sur l'intégrité, la sécurité et la fiabilité des logiciels et des systèmes informatisés contrôlant l'équipement.
- Conformité à la partie 11 du CFR 21 : l'ensemble spécifique de réglementations de la FDA régissant les enregistrements électroniques et les signatures électroniques, un élément essentiel du CSV pour garantir l'intégrité des données, les pistes d'audit et le contrôle d'accès.
- Validation du nettoyage : un processus de validation parfois séparé mais lié, effectué sur le même équipement pour prouver qu'une procédure de nettoyage peut éliminer efficacement et systématiquement les résidus de produits, les agents de nettoyage et la contamination microbienne (nous recommandons fortement de l'inclure dans le protocole IQ OQ PQ, car l'état de nettoyage fait partie intégrante des performances du produit et du processus).
- Analyse du système de mesure (MSA) / Gage R&R : la méthodologie statistique utilisée pour valider les *méthodes de test* elles-mêmes, garantissant que le système de mesure utilisé pour juger de la qualité du produit est précis, exact, répétable et reproductible.
- Validation basée sur les risques (utilisant AMDEC/HACCP) : la méthodologie d'identification des modes de défaillance potentiels et des risques pour la qualité du produit, permettant de concentrer les efforts de validation sur les paramètres de processus les plus critiques (CPP).
- Attributs de qualité critiques (CQA) et paramètres de processus critiques (CPP) : les caractéristiques spécifiques et définies du produit (CQA) et les variables de processus (CPP) qui doivent être contrôlées pour garantir la qualité de produit souhaitée, qui constituent les critères d'acceptation du PQ.
- Analyse de la capacité du processus (Cpk/Ppk) : l'analyse statistique effectuée sur les données PQ pour quantifier dans quelle mesure un processus est centré dans ses limites de spécification et dans quelle mesure il présente une variabilité, fournissant un score numérique de sa « capacité ».
- Vérification continue des processus (CPV) : l'« étape 3 » moderne de la validation du processus, qui implique la surveillance continue des paramètres du processus et des attributs de qualité pendant la production de routine pour garantir que le processus reste dans un état de contrôle constant.
- Gestion du contrôle des changements : la procédure formelle du système qualité permettant d'évaluer, de documenter et d'approuver toute modification proposée à un système ou à un processus validé afin de garantir qu'il ne quitte pas involontairement son état validé.
- Gestion des écarts et des CAPA : the system for investigating, determining the root cause of, and implementing Corrective and Preventive Actions for any unexpected events or failures that occur during or after validation.
- Validation rétrospective : une approche de validation obsolète, désormais rarement acceptable, basée sur l'analyse des données de production historiques d'un processus existant et non validé pour tenter de prouver qu'il a fonctionné dans un état de contrôle.
- Rapport de synthèse de validation (VSR) : le document final et concluant qui résume l'ensemble de l'effort de validation (IQ OQ PQ), présente les résultats clés, aborde les écarts éventuels et déclare formellement le système ou le processus comme validé et apte à une utilisation commerciale.
FAQ
Quelle est la différence entre IQ, OQ et PQ ?
La qualification d'installation (QI) atteste que l'équipement a été livré, installé et raccordé conformément aux spécifications. La qualification opérationnelle (QO) atteste de son bon fonctionnement sur l'ensemble de ses plages de fonctionnement spécifiées. La qualification de performance (QP) atteste que l'ensemble du processus, avec des matériaux, des opérateurs et des procédures réels, permet de produire de manière constante un produit conforme aux spécifications.
Dans quel ordre les étapes IQ, OQ et PQ sont-elles réalisées ?
Dans cet ordre, chaque étape dépendant de la précédente : la qualification opérationnelle (OQ) débute une fois la qualification d’installation (IQ) approuvée, et la qualification de performance (PQ) une fois la qualification opérationnelle (OQ) approuvée. Pour les équipements simples, les protocoles combinés, tels qu’un document unique d’IQ et d’OQ, sont acceptés lorsqu’ils sont justifiés, à condition que tous les contrôles requis soient effectués.
L'IQ, l'OQ et le PQ sont-ils requis par la FDA ?
La validation est requise, mais les étiquettes IQ, OQ et PQ ne le sont pas. Les lignes directrices de la FDA de 2011 sur la validation des procédés utilisent trois étapes (conception du procédé, qualification du procédé, vérification continue du procédé) et le terme PPQ. UE BPF L'annexe 15 mentionne les qualifications DQ, IQ, OQ et PQ. Les fabricants de dispositifs médicaux se conforment au règlement QMSR de la FDA, en vigueur depuis le 2 février 2026, qui s'appuie sur… ISO 13485.
Avez-vous besoin de trois lots pour PQ ?
Aucune réglementation ne fixe ce nombre à trois. Les recommandations de la FDA exigent des données suffisantes pour démontrer une confiance statistique, fondée sur le risque. Trois lots consécutifs réussis constituent la pratique courante du secteur et sont les plus faciles à justifier lors d'un audit.
Quelle est la différence entre OQ et PQ ?
L'OQ teste l'équipement de manière autonome sur toute sa plage de fonctionnement, y compris les limites et les alarmes, généralement avec un matériau de test. Le PQ exécute l'ensemble du processus avec des matériaux de production, des opérateurs formés et des procédures approuvées, et vérifie que le produit final répond aux exigences de qualité.
Qu'est-ce qu'une URS et pourquoi est-elle mentionnée en premier ?
Le cahier des charges (ou équivalent) décrit les fonctionnalités requises par l'équipement ou le processus, du point de vue de l'utilisateur et de la qualité. La sélection des fournisseurs et tous les tests d'IQ, OQ et PQ s'appuient sur ce document. Sans lui, aucune qualification n'est possible.
Quel est le lien entre le FAT, le SAT, le QI et le QO ?
Le test FAT est réalisé sur le site du fournisseur avant expédition, tandis que le test SAT est effectué sur votre site après installation. Leurs résultats peuvent réduire le nombre de tests répétés lors des phases d'IQ et d'OQ s'ils sont analysés dans le cadre de votre système qualité, mais ils ne remplacent pas votre propre OQ.
Que signifie l'expression « tests dans le pire des cas » en OQ ?
C'est là que réside la difficulté et que l'intervention des experts est indispensable : tester des combinaisons de paramètres à leurs limites et les maintenir dans ces conditions, plutôt que de tester un seul paramètre à la fois. Par exemple, la température maximale du dispositif de chauffage pendant que le moteur fonctionne à pleine vitesse pendant 30 à 60 minutes. Les défaillances surviennent souvent uniquement avec de telles combinaisons.
Quand faut-il requalifier l'équipement ?
Bien qu'il existe des cas évidents ou typiques du secteur, cette étape est souvent délicate et nécessite l'intervention d'experts pour déterminer si un changement significatif affecte l'état validé : modification d'équipement, déplacement, réparation majeure, nouveaux matériaux ou modification des paramètres de processus. Il convient alors de répéter les étapes concernées des qualifications d'installation (QI), de fonctionnement (QF) ou de performance (QP), en se basant sur une évaluation des risques documentée et sous contrôle des changements.
Un remplacement à l'identique nécessite-t-il une requalification ?
Pas toujours une pièce complète. Documentez le remplacement dans le cadre du contrôle des modifications, justifiez qu'il est identique en termes de fonction et de spécifications, et effectuez les vérifications requises par l'évaluation des risques, telles que la vérification de l'installation et l'étalonnage.
Quels documents doivent figurer dans un dossier IQ ?
Le bon de commande, les manuels, les spécifications techniques, les plans, les certificats d'étalonnage des instruments de mesure, les certificats de conformité (marquages CE ou FDA, par exemple), les versions des logiciels et micrologiciels, ainsi que la liste de contrôle d'installation sont indispensables. Tout document manquant constitue un motif valable de refus de livraison ou de mise en quarantaine du produit.
Que vérifient les tests d'alarme et de verrouillage OQ ?
Chaque alarme doit se déclencher à son seuil et chaque dispositif de verrouillage doit interrompre ou empêcher le fonctionnement prévu, par exemple en cas de porte ouverte ou de surchauffe. Effectuez un test en simulant la situation et enregistrez la réponse ainsi que l'état de sécurité atteint.
Qui rédige et approuve les protocoles IQ OQ PQ ?
Ces documents sont généralement rédigés par le personnel de validation ou d'ingénierie. Le responsable du système et l'assurance qualité les approuvent avant leur exécution, puis valident le rapport final. Seuls les résultats approuvés avant le début des tests sont pris en compte.
Que se passe-t-il lorsqu'un test échoue lors des phases OQ ou PQ ?
En règle générale, il convient de consigner l'incident comme un écart, d'en rechercher la cause, d'en évaluer l'impact, de corriger le problème et de répéter les tests concernés. Il ne faut jamais écraser un résultat erroné. Le protocole fonctionne comme un contrat ; par conséquent, tout écart doit être justifié par écrit.
Les normes IQ, OQ et PQ s'appliquent-elles aux logiciels et aux systèmes informatisés ?
Oui. La qualification d'installation (QI) vérifie l'installation et la configuration, la qualification opérationnelle (QO) teste les fonctions, le contrôle d'accès, les alarmes et l'intégrité des données, et la qualification de performance (QP) confirme le bon fonctionnement du système en conditions réelles d'utilisation. La même séquence est utilisée pour les logiciels qui contrôlent ou enregistrent un processus régulé.
Quelles sont les alternatives à IQ OQ PQ ?
Parmi les méthodes appropriées, on peut citer la norme ASTM E2500 (vérification basée sur les risques dans le secteur pharmaceutique), la mise en service et la qualification avec les tests d'acceptation en usine (FAT) et sur site (SAT), le PPAP dans l'automobile, la méthodologie Six Sigma DMAIC ou DMADV, et les pipelines CI/CD pour les logiciels. Le choix de la méthode dépend du secteur d'activité et des exigences des organismes de réglementation ou des clients.
Glossaire des termes utilisés
American Society for Testing and Materials (ASTM): une organisation internationale de normalisation qui élabore et publie des normes techniques consensuelles volontaires pour les matériaux, les produits, les systèmes et les services, visant à améliorer la qualité et la sécurité dans divers secteurs.
Code of Federal Regulations (CFR): un recueil des règles générales et permanentes publiées par les agences fédérales des États-Unis, organisé par sujet en 50 titres, servant de source juridique officielle pour la réglementation fédérale.
Computer Numerical Control (CNC): Un procédé de fabrication qui utilise un logiciel informatique programmé pour contrôler les machines-outils, permettant des mouvements et un fonctionnement précis pour des tâches telles que le fraisage, le perçage et le tournage, améliorant ainsi l'automatisation et la précision de la production.
Computer Numerically Controlled (CNC): un processus de fabrication qui utilise un logiciel informatique programmé pour contrôler les machines-outils, permettant un fonctionnement précis et automatisé pour des tâches telles que la découpe, le fraisage, le perçage et la gravure de matériaux.
Continuous Integration/Continuous Deployment (CI/CD): une pratique de développement logiciel qui automatise l'intégration des modifications de code et le déploiement dans les environnements de production, permettant des mises à jour fréquentes, une livraison plus rapide et une meilleure collaboration entre les équipes de développement et d'exploitation grâce à des tests et une surveillance automatisés.
Continuous Integration/Continuous Deployment (CICD): une pratique de développement logiciel qui automatise l'intégration des modifications de code et le déploiement en production, permettant des mises à jour fréquentes et réduisant les problèmes d'intégration grâce à des pipelines de tests et de livraison automatisés.
Corrective Action and Preventative Action (CAPA): une approche systématique visant à identifier, enquêter et traiter les non-conformités et les problèmes potentiels afin de prévenir les récidives et de garantir la conformité aux normes réglementaires dans les systèmes de gestion de la qualité.
Corrective and Preventive Action (CAPA): une approche systématique pour identifier, examiner et traiter les non-conformités afin d'en prévenir la récurrence et d'éliminer les problèmes potentiels, garantissant ainsi la conformité aux normes réglementaires et l'amélioration continue des processus et des produits.
Cost and Freight (CFR): Un contrat de transport maritime dans lequel le vendeur paie les frais de transport et de fret pour livrer les marchandises à un port spécifié, tandis que l'acheteur assume les risques et la responsabilité de l'assurance et des coûts une fois les marchandises chargées à bord du navire.
Critical Control Points (CCP): Étapes spécifiques d'un processus où des mesures de contrôle peuvent être appliquées pour prévenir, éliminer ou réduire les risques liés à la sécurité alimentaire à des niveaux acceptables. L'identification de ces points est essentielle pour une analyse efficace des risques et une gestion des contrôles critiques dans les systèmes de production alimentaire.
current Good Manufacturing Practice (cGMP): un système garantissant que les produits sont fabriqués et contrôlés de manière cohérente conformément aux normes de qualité, englobant les réglementations et les lignes directrices relatives aux processus de fabrication, aux installations, à l'équipement et au personnel afin de garantir la sécurité, la qualité et l'efficacité dans les industries pharmaceutiques, alimentaires et autres industries réglementées.
Defects Per Million Opportunities (DPMO): une mesure utilisée dans le contrôle qualité qui quantifie le nombre de défauts dans un processus par million d'opportunités d'erreur, calculée en divisant le nombre de défauts par le nombre total d'opportunités et en multipliant par un million.
Define Measure Analyze Improve Control (DMAIC): une stratégie de qualité axée sur les données utilisée dans Six Sigma pour l'amélioration des processus, composée de cinq phases : identifier le problème, mesurer les performances actuelles, analyser les données pour identifier les causes, améliorer les processus en fonction des résultats et contrôler les performances futures pour maintenir les améliorations.
Define, Measure, Analyze, Design, Verify (DMADV): La méthodologie basée sur les données, utilisée dans Six Sigma pour le développement de nouveaux processus ou produits, consiste à définir les objectifs du projet, à mesurer les exigences, à analyser les options, à concevoir des solutions et à vérifier les résultats afin de garantir le respect des normes de qualité et de performance.
Design Validation (DV): un processus visant à garantir qu'un produit répond aux exigences spécifiées et à l'utilisation prévue par le biais de tests et d'évaluations, confirmant que la conception remplit son objectif et fonctionne correctement dans des conditions réelles.
Failure Mode and Effects Analysis (FMEA): une méthode systématique permettant d'évaluer les modes de défaillance potentiels au sein d'un système, d'un processus ou d'un produit, d'évaluer leurs effets sur les performances et de hiérarchiser les risques afin d'améliorer la fiabilité et la sécurité grâce à des actions correctives.
Food and Drug Administration (FDA): une agence fédérale du ministère de la Santé et des Services sociaux des États-Unis chargée de réglementer la sécurité alimentaire, les produits pharmaceutiques, les dispositifs médicaux, les cosmétiques et les produits du tabac afin de garantir la santé et la sécurité publiques grâce à une évaluation scientifique et à l'application des normes de conformité.
Good Manufacturing Practice (GMP): Un système garantissant que les produits sont fabriqués et contrôlés de manière cohérente, conformément aux normes de qualité, minimisant ainsi les risques liés à la production pharmaceutique et aux industries connexes. Il comprend des directives relatives aux procédés de fabrication, aux conditions des installations, aux qualifications du personnel et aux pratiques de documentation afin de garantir la sécurité et l'efficacité des produits.
Hazard Analysis and Critical Control Points (HACCP): une approche systématique de la sécurité alimentaire qui identifie, évalue et contrôle les dangers aux points critiques du processus de production afin de prévenir les maladies d’origine alimentaire et de garantir la sécurité des produits.
Installation Qualification (IQ): un processus documenté pour vérifier que l'équipement ou les systèmes sont installés conformément aux spécifications, y compris l'évaluation des services publics, des conditions environnementales et la conformité aux exigences de conception, garantissant ainsi la préparation à la qualification opérationnelle.
Measurement System Analysis (MSA): une méthode statistique utilisée pour évaluer l'exactitude, la précision et la fiabilité des processus et instruments de mesure, garantissant que les données collectées sont valides et cohérentes pour la prise de décision en matière de contrôle qualité et d'amélioration des processus.
Operational Qualification (OQ): un processus de validation qui garantit que les équipements ou les systèmes fonctionnent conformément aux exigences spécifiées dans des limites définies, confirmant qu'ils fonctionnent comme prévu dans leur environnement opérationnel.
Performance Qualification (PQ): un processus qui vérifie qu'un système ou un équipement fonctionne conformément aux exigences spécifiées dans des conditions réelles, garantissant qu'il remplit systématiquement sa fonction prévue dans des limites prédéterminées.
Process Capability Index (Cpk): une mesure statistique qui quantifie dans quelle mesure un processus peut produire des résultats dans des limites spécifiées, indiquant la relation entre la moyenne du processus et la limite de spécification la plus proche, ajustée en fonction de la variabilité du processus.
Process Performance Index (Ppk): Mesure statistique quantifiant le degré de conformité d'un processus aux spécifications, calculée à partir de la moyenne et de l'écart type du processus. Elle indique la capacité d'un processus à produire des résultats dans des limites définies, en tenant compte à la fois de la variabilité et du centrage.
Product Lifecycle Management (PLM): une approche systématique de la gestion du cycle de vie d'un produit depuis sa création, en passant par la conception technique et la fabrication, jusqu'au service et à l'élimination, en intégrant les personnes, les processus, les données et la technologie pour améliorer la qualité du produit, réduire les délais de mise sur le marché et améliorer la collaboration entre les parties prenantes.
Production Part Approval Process (PPAP): une procédure normalisée utilisée dans la fabrication pour garantir que les fournisseurs répondent aux exigences de qualité avant la production en série, impliquant la documentation et la validation des spécifications de conception, des capacités de processus et des échantillons de production pour confirmer la conformité aux attentes des clients.
Quality Management System (QMS): un système structuré de processus, de procédures et de responsabilités visant à garantir une qualité constante des produits et des services, à faciliter l’amélioration continue et à répondre aux exigences des clients et des réglementations.
Revolutions Per Minute (RPM): Unité de mesure indiquant le nombre de rotations complètes qu'un objet effectue autour d'un axe fixe en une minute. Couramment utilisée pour quantifier la vitesse des moteurs et autres machines tournantes.
Standard Operating Procedure (SOP): un ensemble d'instructions étape par étape créées pour aider les travailleurs à effectuer des opérations de routine de manière cohérente et efficace, garantissant le respect des réglementations et des normes de qualité.
Statistical Process Control (SPC): une méthode de contrôle de la qualité qui utilise des techniques statistiques pour surveiller et contrôler un processus, garantissant qu'il fonctionne à son plein potentiel en identifiant les variations et en maintenant une production cohérente dans des limites spécifiées.
User Requirement Specification (URS): un document détaillant les besoins et les attentes des utilisateurs pour un système ou un produit, décrivant les exigences fonctionnelles et non fonctionnelles pour guider le développement et assurer l'alignement avec les objectifs des utilisateurs.
Liens externes sur la validation des processus IQ OQ PQ
Normes internationales
(survolez le lien pour voir notre description du contenu)