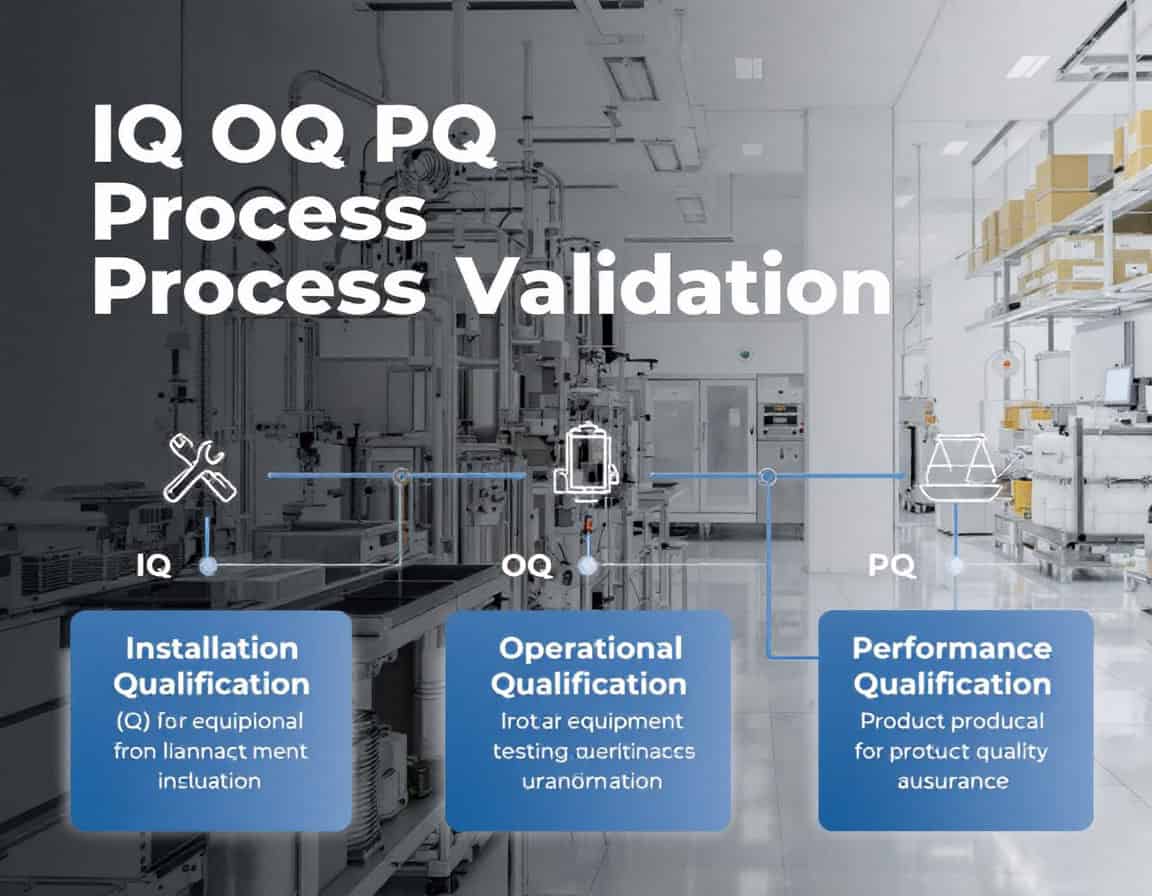
La metodología de validación de procesos IQ, OQ y PQ, que corresponde a la secuencia de Calificación de Instalación (IQ), Calificación Operacional (OQ) y Calificación de Desempeño (PQ), constituye el marco establecido para la validación de procesos, sirviendo como la generación sistemática de evidencia documentada de que un proceso de fabricación se encuentra bajo control. Esta metodología sigue una progresión deliberada y lógica, comenzando con la verificación estática y documentada de que el equipo está instalado correctamente (IQ), pasando a la confirmación dinámica de que el equipo opera de manera confiable dentro de sus rangos especificados (OQ), y culminando con la demostración de que el proceso integrado produce consistentemente un producto que cumple con todos los atributos de calidad (PQ).
Toda la secuencia está diseñada para proporcionar una prueba objetiva y rastreable de que el proceso es sólido, reproducible y adecuado para el propósito previsto antes de su uso comercial.
Esta metodología es un requisito regulatorio no negociable en industrias regidas por cGMP, como productos farmacéuticos, biológicos y dispositivo médico Fabricación, donde la consistencia del proceso está directamente relacionada con la seguridad del paciente. Su aplicación no se limita a la investigación inicial, sino a la etapa crítica de validación que se lleva a cabo una vez finalizado el desarrollo del proceso y antes de su aprobación para la producción comercial rutinaria.
Conclusiones Clave
- El resultado de la validación es evidencia, no producto.
- Las pruebas OQ del “peor caso” implican una combinación de factores estresantes.
- PQ valida el proceso integrado, no sólo el equipo.
- La regla de los “tres lotes” demuestra reproducibilidad.
- El éxito de PQ se define por la constancia, no solo por aprobar las especificaciones.
- The protocol is a contract; deviations debe be justified and well-documented.
- Aproveche la documentación del proveedor (FAT/SAT), pero no reemplace su propia OQ
- La validación define el inicio del ciclo de vida, no el final de un proyecto.
- Cualquier cambio “igual por igual” requiere justificación.
- La capacitación del personal es un requisito previo para OQ y PQ
Calificación de instalación (IQ)
La Calificación de la Instalación (IQ) es la fase inicial y fundamental de la metodología de validación del proceso IQ OQ PQ. Es un proceso formal y documentado que verifica y confirma que los equipos, sistemas y componentes auxiliares se han entregado, instalado y configurado en total conformidad con las recomendaciones del fabricante y las especificaciones de diseño del usuario.
El principio fundamental de IQ es proporcionar evidencia documentada de que la instalación es correcta y crea un entorno adecuado y seguro para las fases de calificación posteriores.
El propósito y la importancia del CI: El objetivo principal de IQ es establecer una línea base para la validación del equipo. Antes de comenzar cualquier prueba operativa, es crucial garantizar que el equipo esté físicamente presente, correctamente ensamblado y ubicado en un entorno adecuado. Esta fase mitiga los riesgos asociados a una instalación incorrecta, que de otro modo podrían provocar fallos en el equipo, problemas de calidad del producto y riesgos de seguridad.
Etapas y actividades clave en la calificación de la instalación
El proceso IQ es sistemático e implica varias etapas detalladas, normalmente gestionadas a través de un protocolo y una lista de verificación previamente aprobados.
1. Preinstalación y planificación
Antes incluso de que el equipo llegue o se solicite, el proceso de IQ comienza con una planificación minuciosa. Esto incluye:
- Verificación de preparación del sitio: Asegurarse de que la ubicación designada esté preparada para el nuevo equipo. Esto implica verificar la superficie adecuada, el soporte estructural y la disponibilidad de los servicios públicos necesarios en los puntos de conexión correctos.
- Condiciones ambientales: verificar que el entorno de instalación cumpla con las especificaciones del fabricante en cuanto a temperatura, humedad y limpieza.
- Recopilación de documentación: recopilar todos los documentos esenciales, como la orden de compra, los manuales del fabricante, las especificaciones de diseño, los dibujos de ingeniería y los certificados de calibración de cualquier instrumento de medición integrado.
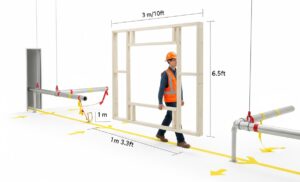
Consejo: Recorra el recorrido y modele el volumen. No se limite a mirar un plano 2D. Los fallos de IQ más comunes y costosos ocurren aquí. Recorra literalmente la ruta planificada desde el muelle de carga hasta el punto de instalación final con las partes interesadas clave (Instalaciones, Ingeniería y el jefe de proyecto del proveedor). Utilice un marco sencillo de madera o PVC construido con las dimensiones máximas de altura, anchura y longitud de la máquina. Lleve físicamente este marco "fantasma" a lo largo de todo el recorrido. Esto revelará problemas de espacio libre con puertas, tuberías bajas, esquinas estrechas y la capacidad de los ascensores que los planos suelen pasar por alto. Además, verifique la capacidad de carga del piso no sólo en el punto final, sino a lo largo de todo el recorrido de tránsito.
2. Recepción y verificación del equipo
Una vez entregado el equipo se realiza una inspección exhaustiva:
- Verificación de componentes: Los artículos entregados se verifican meticulosamente comparándolos con la lista de embalaje y la orden de compra para confirmar que se han recibido todos los componentes, incluido el software, y que son el modelo y la versión correctos solicitados.
- Inspección de daños: Se realiza una inspección visual para garantizar que no se hayan producido daños durante el envío y la manipulación.
Nota: En la mayoría de las industrias que aplican la metodología IQ OQ PQ, el equipo debe incluir sus certificados de conformidad (marcado CE, FDA, etc.), eventualmente otros certificados y, posiblemente, los resultados de pruebas propias del fabricante. Estos documentos deben considerarse con la misma importancia que los propios productos físicos. De hecho, se debe rechazar una entrega si estos documentos no se incluyen o no se reciben con antelación (al menos en la zona de cuarentena).
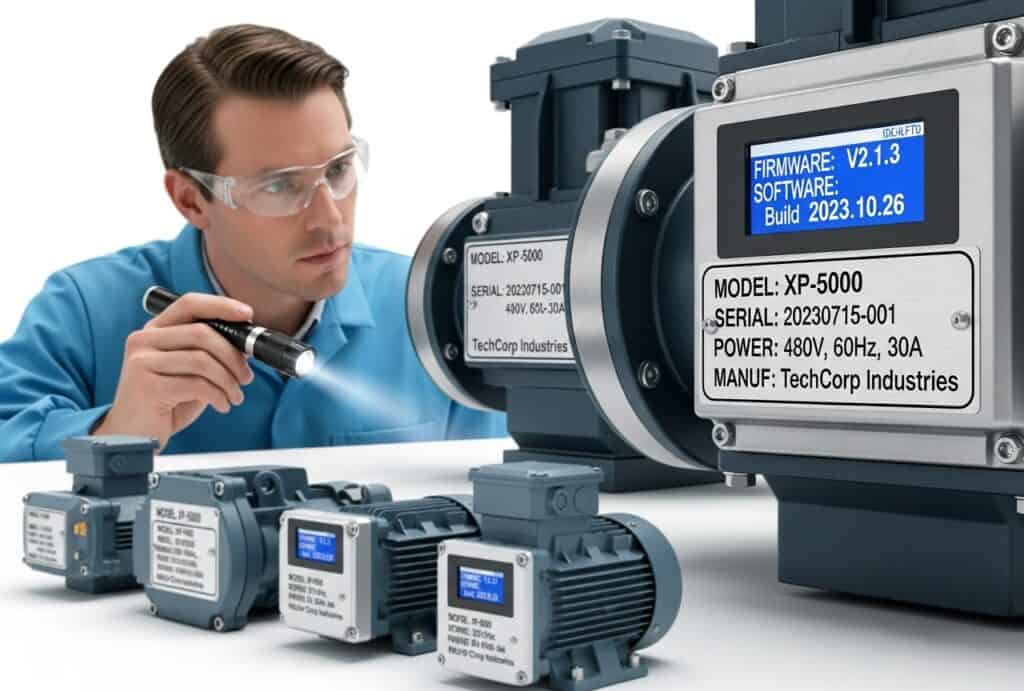
Consejo relacionado: Confíe, pero verifique el firmware. La lista de empaque es lo mínimo indispensable. Debe centrarse en los componentes críticos y, sobre todo, en las versiones de software y firmware. Un proveedor podría enviar una versión más reciente y "mejor" que no haya sido validada para su proceso. Antes de que el conductor se marche y de firmar cualquier documento de envío, tome fotos de alta resolución de las placas de identificación de todos los componentes críticos (motores, bombas, controladores) y de la placa del equipo principal. Si es posible, encienda la unidad del controlador solo para verificar la versión de firmware/software en la pantalla de arranque. Compare esta información con la versión especificada en su Especificación de Requisitos del Usuario (URS) o en la orden de compra. Rechazar el envío en la puerta es mucho más fácil que solucionar la discrepancia posteriormente.
3. Instalación y verificación de la conexión
Este es el núcleo del proceso IQ, donde se examina la instalación física:
- Montaje y colocación correctos: verificar que el equipo esté ensamblado y posicionado según las instrucciones del fabricante y los dibujos de ingeniería.
- Conexiones de servicios públicos: Este es un paso crucial que implica confirmar todas las conexiones a los servicios esenciales. Esto incluye verificar que:
- Eléctrico: la fuente de alimentación coincide con el voltaje y la fase requeridos, y que existen circuitos de seguridad y conexión a tierra adecuados.
- Plomería: Las conexiones de agua, vapor o drenaje están correctamente instaladas, no tienen fugas y están hechas de los materiales adecuados.
- Gases y aire comprimido: todos los conductos neumáticos y de gas están correctamente conectados, y el presión y la calidad cumplen las especificaciones.
- Equipos auxiliares: asegurándose de que cualquier equipo de soporte o periférico también esté correctamente instalado y conectado.
- Instalación del software: para los sistemas controlados por ordenador, se trata de verificar que el software está instalado correctamente, comunicación una vez instalado el hardware y establecidos los controles de acceso.
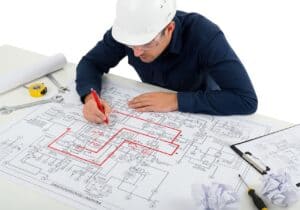
Consejo: Revise los planos en tiempo real. Nunca suponga que el P&ID (Diagrama de Tuberías e Instrumentación) ni los planos eléctricos son representaciones 100 % precisas de la instalación final. El instalador del proveedor siempre realizará pequeños ajustes prácticos en obra. Asigne a uno de sus ingenieros o técnicos cualificados para que supervise al instalador del proveedor con un juego de planos oficiales y un bolígrafo rojo. A medida que el instalador realiza las conexiones, su ingeniero debe trazar físicamente cada línea (tubería, conducto, cable) y marcar cualquier desviación del plano directamente en la impresión. Este plano "as-built" con líneas rojas es un documento invaluable. Al final de la inspección, escanee esta versión con líneas rojas como registro oficial de la instalación real, lo cual es invaluable para futuras tareas de resolución de problemas, mantenimiento y auditorías.
4. Documentación y mantenimiento de registros
Durante todo el proceso de CI, la documentación meticulosa es fundamental. Esto incluye:
- Registro de números de serie: documentar los números de serie y los números de modelo del equipo principal y todos los componentes críticos.
- Compilando un paquete de documentación: creando una carpeta o archivador electrónico que contenga todos los documentos relevantes, como manuales, dibujos, registros de calibración y el protocolo de CI completo.
- Establecer programas de mantenimiento y calibración: Establecer y documentar los cronogramas de mantenimiento rutinario y calibración según lo recomendado por el fabricante.
Consejo: Su objetivo principal es establecer el archivador permanente o registro digital del equipo dentro de su Ciclo de vida del producto Gestión de Procesos de Producción (PLM) o Sistema de Gestión de Calidad (SGC), convirtiéndolo en la única fuente de información. Antes de iniciar la IQ, cree un registro único de activos para el equipo en el sistema. A medida que se genera cada documento, desde certificados de proveedores hasta páginas de protocolo firmadas, escanéelo y cárguelo inmediatamente, vinculándolo directamente a este registro central de activos. Esta práctica va más allá del simple archivo, creando un sistema controlado y fiable. gemelo digital De la documentación del equipo desde su inicio. Envíe el paquete IQ final para su revisión y aprobación mediante los flujos de trabajo de firma electrónica del sistema, lo que proporciona un registro de auditoría seguro y conforme a la normativa. Más importante aún, cree un modelo relacional vinculando la documentación IQ con otros sistemas empresariales.
5. Informe final de CI y aprobación
Nada demasiado sofisticado para este tipo de industrias: tras completar todas las comprobaciones, se genera un informe final de calidad de instalación (IQ). Este informe resume las actividades realizadas, presenta la evidencia documentada, detalla las desviaciones o discrepancias detectadas y cómo se resolvieron, y concluye si el equipo ha superado la Calificación de Instalación. Posteriormente, este informe es revisado y aprobado formalmente por el personal pertinente, como el departamento de control de calidad, lo que concluye oficialmente la fase de IQ y permite el inicio de la Calificación Operacional (OQ).
Consejo: treat deviations as evidence of a robust System, not as a failure. The goal of IQ is not to have a “perfect” run with no deviations. The goal is to truthfully document the as-installed state. A well-managed deviation is a sign of a healthy and transparent quality system. When a discrepancy is found, document it immediately as a planned deviation within the IQ protocol. Then, lead a formal Evaluación de riesgos. Could it be creating a corrective action to replace the part before OQ begins or different approach? Documenting this entire process in the final IQ report shows auditors that your system is meticulous, risk-based, and in control.
Calificación Operacional (OQ)
Moving from the static verification of Installation Qualification, we now enter the dynamic testing phase of Operational Qualification (OQ). It is a formal, documented series of tests designed to prove that the equipment and its subsystems operate as intended throughout their specified operating ranges.
Dónde IQ confirma que el equipo está instalado Correctamente, OQ lo confirma. obras correctamente.
Esta fase es crucial para proporcionar evidencia documentada de que las funciones del sistema son confiables y están bajo control antes de introducir el producto real o procesos de fabricación complejos.
Propósito e importancia del OQ: El objetivo principal de la OQ es comprobar y verificar cada función crítica del equipo de forma aislada. Estas pruebas sistemáticas garantizan que todos los controles, alarmas, indicadores y mecanismos operativos funcionen según sus especificaciones de diseño. Al probar las capacidades del equipo en los límites de sus parámetros operativos (p. ej., velocidad máxima/mínima, temperatura máxima/mínima), la OQ establece un marco operativo robusto. Una OQ exitosa proporciona una alta confianza en que el equipo en sí no es una fuente de variabilidad y funcionará de forma predecible, lo cual es un requisito previo antes de evaluar el proceso de fabricación global en la fase de Calificación del Rendimiento (PQ).
Etapas y actividades clave en la cualificación operativa
La OQ se rige por un protocolo de prueba detallado y preaprobado. Este protocolo describe cada caso de prueba, el método de ejecución y los criterios de aceptación predefinidos que determinan si se aprueba o no.
1. Desarrollo del protocolo de prueba

Antes de comenzar cualquier prueba, se redacta un protocolo completo de calidad operativa (OQ) y lo aprueban las partes interesadas clave (p. ej., Ingeniería, Validación, Control de Calidad y el Propietario del Sistema). Este documento incluye:
- Una referencia al CI completado con éxito.
- Una lista de todas las funciones críticas que se probarán.
- Procedimientos de prueba paso a paso.
- Los criterios de aceptación específicos, mensurables e inequívocos para cada prueba.
- Una lista de equipos de prueba calibrados necesarios (por ejemplo, tacómetro certificado, sondas de temperatura calibradas).
Consejo: Coordine con el operador y agrupe sus pruebas de forma lógica. No redacte el protocolo de calidad operativa sin un enfoque claro. La persona que operará el equipo a diario posee un conocimiento invaluable y profundo. Reúnase con un operador experimentado y revise su plan de pruebas. Él identificará rápidamente las pruebas poco prácticas, fuera de secuencia o que omiten un paso crítico en la práctica. Además, estructure su protocolo no por componente, sino por función. Agrupe todas las pruebas de navegación de la pantalla HMI. motor pruebas de inicio/parada/velocidad juntas, y todas las pruebas de reconocimiento de alarma juntas.
2. Pruebas funcionales y del sistema de control

Esto constituye el núcleo de la ejecución de OQ. Cada función se prueba individualmente para confirmar su correcto funcionamiento. Algunos ejemplos incluyen:
- Controles: verificar que cada botón, interruptor y comando de la Interfaz Hombre-Máquina (HMI) realice su acción prevista (por ejemplo, presionar “Iniciar” inicia el ciclo, ajustar una configuración de velocidad en la HMI cambia con precisión las RPM del motor).
- Motores y actuadores: pruebas de secuencias de inicio/parada, controles de velocidad y controles direccionales.
- Calentadores, enfriadores y sensores: confirmar que el sistema puede alcanzar y mantener con precisión la temperatura, la presión u otros valores de ajuste críticos. Esto suele implicar el uso de sensores externos calibrados para verificar la propia pantalla del equipo.
Consejo: No confíe en la pantalla; lleve sus propios instrumentos calibrados. El error más común de OQ es considerar la pantalla del equipo como la fuente de la verdad. La pantalla HMI que muestra "150.0 °C" no es una prueba de la temperatura; es prueba de que el controlador la solicita. El propósito de OQ es verificar la realidad física. Utilice siempre herramientas de medición externas calibradas independientemente para verificar los parámetros críticos.
3. Verificación de alarmas y enclavamientos

Este es un paso fundamental para garantizar que ambos control de procesos y la seguridad del operador. Cada alarma y función de seguridad se activa deliberadamente para verificar su funcionamiento.
- Alarmas: simular una condición de falla (por ejemplo, abrir una puerta durante el funcionamiento, crear una condición de sobretemperatura) para confirmar que las alarmas visuales y audibles correspondientes se activan correctamente.
- Enclavamientos de seguridad: Se prueban funciones como las paradas de emergencia (E-stops) para garantizar que interrumpan de forma inmediata y segura el funcionamiento del equipo. Se verifica que los enclavamientos de las puertas de protección impidan que la máquina funcione cuando una puerta de seguridad esté abierta.
Consejo: Pruebe la consecuencia, no solo el detonante. Un novato comprueba si se enciende la luz de una alarma. Un experto comprueba que la alarma cumple su función protectora y que el sistema entra en un estado seguro y predecible. No abra una puerta de seguridad solo para ver si suena una sirena; verifique que la alimentación del motor se corte inmediatamente y que no pueda reiniciarse hasta que se cierre la puerta y se restablezca el sistema.
4. Pruebas del “peor caso” o del límite del rango

La calidad operativa no se limita a realizar pruebas en los puntos de ajuste de funcionamiento normales. Implica llevar el equipo hasta los límites definidos de sus parámetros operativos, lo que ocurrirá en condiciones reales de producción.
Ejemplo: Para un mezclador de velocidad variable, las pruebas se realizarían no solo a las 100 RPM habituales, sino también a su velocidad mínima especificada (p. ej., 20 RPM) y a su velocidad máxima especificada (p. ej., 500 RPM). Esto demuestra que el equipo es capaz y estable en todo su rango validado. Esta prueba se conoce a menudo como "desafiando el marco operativo💖.
Consejo: Combine parámetros y pruebe la estabilidad del tiempo de permanencia. El peor escenario rara vez se da cuando un solo parámetro alcanza su límite. Una verdadera prueba en el peor escenario implica someter al sistema a una combinación de condiciones y mantenerlo allí. No se limite a probar la temperatura máxima del calentador. Pruebe la temperatura máxima mientras el motor principal funciona a su velocidad máxima y mantenga esas condiciones durante un período prolongado (por ejemplo, 30-60 minutos). Así es como se encuentran los verdaderos puntos de ruptura.
Aquí es donde, en cualquier IQ OQ PQ, un experto en validación realmente gana su lugar, al diseñar pruebas que encuentran los puntos de ruptura de un sistema de manera controlada.
Un novato prueba parámetros individuales en sus límites; un experto entiende que los verdaderos modos de falla a menudo aparecen en la intersección de múltiples factores estresantes.
A continuación se presentan ejemplos de combinaciones de parámetros “en el peor de los casos” para OQ en varios procesos y tipos de equipos. Estos son sólo ejemplos típicos; Su caso debe adaptarse según el producto exacto, el uso, las condiciones… Para cada máquina, es probable que haya más de un caso extremo, a pesar de nuestros ejemplos.
Esterilización en autoclave Densidad de carga máxima permitida (por ejemplo, cámara repleta de los kits de herramientas quirúrgicas más densos) + Configuración de temperatura validada más baja + Tiempo de ciclo validado más largo. This doesn’t just test if the chamber can get hot. It challenges the system’s ability to achieve heat penetration into the most difficult-to-sterilize load. It also puts maximum sustained estrés on the chamber, plumbing, and steam generator, revealing potential weaknesses in thermal stability or component fatigue that a short, empty cycle would miss. | Centro de mecanizado CNC Hardest specified workpiece aleación (e.g., Inconel) + Maximum spindle RPM + Maximum tool feed rate + A toolpath program with the highest density of rapid directional changes. This combination creates the highest possible stress on the entire machine. It tests for motor torque sag, spindle bearing vibration, ball screw accuracy under extreme load, and the controller’s ability to process a dense block of Código G without stuttering. It’s a test of mechanical rigidity and computational power simultaneously. |
 | Línea de llenado de líquidos de alta velocidad Fastest line speed + Tallest and narrowest container type (most unstable) + Product at its lowest specified viscosidad (most likely to splash or foam). Esto pone a prueba la sincronización y la estabilidad de todo el sistema integrado. Pone a prueba la precisión de corte de las boquillas de llenado para evitar goteos, la capacidad de las ruedas de estrella y los rieles guía para manipular envases inestables sin que se vuelquen, y la capacidad de la controladora de peso y la estación de rechazo para funcionar con precisión a la máxima capacidad. |
Brazo robótico de recogida y colocación Peso máximo de la carga útil + Puntos de alcance horizontal y vertical más lejanos (brazo de momento máximo) + Valores de aceleración y desaceleración programados más altos. This tests the system under the highest possible inertial load. It’s designed to reveal servo motor overshoot, arm deflection (whipping), vibration at the endpoint, and the positional accuracy of the encoders when the mechanical system is under the most cepa. | Plataforma de cromatografía para biofarmacia Caudal máximo especificado + Solución tampón con la viscosidad más alta + Ejecución del cambio de gradiente más pronunciado posible (por ejemplo, 0 % a 100 % de tampón B en el mínimo tiempo posible). Esto crea un escenario de "choque de presión". Pone a prueba la capacidad de las bombas para mantener un caudal preciso ante un aumento repentino de la contrapresión del sistema y verifica que las válvulas dosificadoras de gradiente puedan responder de forma instantánea y precisa bajo la presión diferencial más alta. Detecta puntos débiles en bomba Sellos y diafragmas de válvulas. |
Cámara de estabilidad ambiental Velocidad de rampa de temperatura y humedad más rápida posible (por ejemplo, de -20 °C/10 % de HR a +70 °C/95 % de HR) + una carga completa de producto placebo. Esto pone a prueba los límites absolutos de capacidad de los sistemas de refrigeración, calefacción y humidificación. La carga completa actúa como un lastre térmico, lo que dificulta que la cámara alcance su velocidad de rampa. Esta prueba revela si el sistema puede funcionar con carga, no solo en vacío, y prueba la capacidad del controlador para gestionar los puntos de ajuste sin sobrepasarlos significativamente. |  |
Prensa de tabletas Velocidad máxima de la torreta + Fuerza máxima de compresión principal + Uso de una fórmula placebo conocida por ser “pegajosa” o tener características de flujo deficientes. Esto simula el escenario de producción más desafiante. Pone a prueba la capacidad del alimentador para mantener un llenado constante del molde con polvo difícil, la capacidad del embrague para manejar picos de fuerza sin resbalar, y la resistencia al desgaste de los cabezales de punzón y las levas bajo tensión máxima. También pone a prueba el sistema de extracción y rechazo de tabletas para que funcione sin problemas a alta velocidad. | Sistema de inspección por visión computarizada Velocidad máxima de alimentación de la pieza/transportador + Piezas que contienen el defecto más pequeño permitido + Condición de iluminación más baja permitida. Esto lleva la cámara, el objetivo y el software al límite. Comprueba si la velocidad de obturación de la cámara es lo suficientemente rápida como para evitar el desenfoque de movimiento, si la apertura del objetivo puede captar suficiente luz en el peor de los casos y si el algoritmo de procesamiento es lo suficientemente rápido y robusto como para detectar el más mínimo fallo con el máximo rendimiento. |
 | Liofilizador (freeze dryer) Una carga completa de viales que contiene el mayor volumen de llenado + la rampa de congelación más rápida + la reducción de vacío más rápida durante el secado primario. This creates the maximum possible water vapor load on the system. It challenges the refrigeration system’s ability to keep the condenser coils cold against a massive influx of sublimated ice and tests the vacuum pump’s capacity to maintain deep vacuum under the highest possible gas load, which is the primary bottleneck of any liofilización ciclo. |
Centrífugo RPM máximas + El desequilibrio máximo permitido especificado por el fabricante (utilizando una carga de prueba deliberadamente desequilibrada) + Configuración del tiempo de funcionamiento más largo posible. Esta es una prueba de tortura mecánica. Verifica que el sistema de detección de desequilibrio se active al alcanzar el umbral correcto sin generar alarmas falsas. También somete al husillo de accionamiento, los rodamientos y el motor a la máxima tensión, comprobando la estabilidad térmica y la integridad mecánica durante un período prolongado de alta tensión. | Circuito de distribución de agua para inyección (WFI) Lowest validated operating temperature (where microbiano growth is a higher risk) + Opening all points-of-use simultaneously to create maximum flow demand. Esto prueba la capacidad de la bomba de circulación principal para mantener un flujo turbulento (un factor clave para prevenir la biopelícula) en todo el circuito, incluso en el punto más distante, durante un período de máxima demanda del sistema. Verifica que el sistema esté equilibrado hidráulicamente y que la bomba esté dimensionada correctamente. |
Máquina de envasado en blíster Maximum cycles per minute + Thickest, hardest-to-form polymer película + Deepest draw blister pocket design. Esta combinación somete las estaciones de formado y sellado a la máxima tensión. Comprueba si los calentadores pueden proporcionar suficiente energía para ablandar la película más gruesa a alta velocidad, si el sistema de aire comprimido puede proporcionar suficiente presión para una embutición profunda, y si la estación de sellado tiene suficiente tiempo de permanencia y presión para crear un sellado perfecto en estas condiciones tan exigentes. |  |
5. Verificación de sistemas informáticos e integridad de datos

Para los equipos modernos, esta es una parte no negociable de la calidad operativa y parte de los requisitos legales en algunas industrias.
- Control de acceso de usuarios: verificar que los diferentes niveles de usuarios (por ejemplo, Operador, Supervisor, Administrador) tengan los permisos correctos y que usuarios no autorizados no puedan realizar funciones críticas.
- Registros de auditoría: confirman que el sistema registra con precisión todas las acciones críticas, los cambios en los puntos de ajuste y las alarmas, registrando el usuario, la fecha y la hora (según lo exigen regulaciones como 21 CFR Parte 11).
- Manejo de datos: probar las funciones de respaldo, recuperación y archivo de datos para garantizar que los datos del proceso sean seguros y no se puedan perder ni alterar.
Consejo: Sea el usuario malicioso y verifique el "Antes y Después" en los registros de auditoría. No se limite a seguir el camino fácil. Intente activamente romper la lógica del sistema. Use un inicio de sesión de nivel de operador e intente ejecutar una función de nivel de administrador. Intente introducir letras en un campo solo numérico. Para los registros de auditoría, el estándar de oro no es solo verificar que se haya creado una entrada, sino también que contenga el contexto crítico: parámetro, valor original, nuevo valor, ID de usuario y marca de tiempo.
6. Informe final de OQ y aprobación
En cuanto a la calificación operativa (IQ), tras la ejecución de todas las pruebas, se elabora un informe final de calificación operativa (OQ). Este informe resume los resultados, indicando explícitamente si cada prueba cumplió o no con los criterios de aceptación. Cualquier desviación detectada durante las pruebas se documenta, investiga y resuelve con una justificación clara. La conclusión del informe es definitiva: el equipo ha superado la calificación operativa y está listo para pasar a la etapa final, la calificación de rendimiento (PQ). Este informe se revisa y aprueba formalmente, dando por concluida la fase de OQ.
Calificación de desempeño (PQ)
La Calificación del Desempeño (CdD) es la etapa final de la metodología de validación de CdD IQ OQ CdD. Es el proceso documentado que demuestra que un proceso de fabricación, operando dentro de sus parámetros establecidos, produce de forma consistente y reproducible un producto que cumple con todas las especificaciones de calidad predeterminadas. La CdD va más allá del equipo aislado y desafía a todo el sistema integrado —combinando el equipo calificado, las materias primas, los procedimientos aprobados y el personal capacitado— en condiciones reales de producción.
El objetivo final de PQ es responder a la pregunta definitiva: “¿Podemos fabricar consistentemente un producto de calidad?💖
Mientras que OQ demostró la equipo obras, PQ demuestra la proceso obras.
Esta fase proporciona la evidencia definitiva y tangible que exigen las agencias reguladoras como la FDA de que el proceso de fabricación es robusto, está bajo control y es capaz de entregar de forma fiable un producto seguro y eficaz. Una calidad de producción exitosa es la piedra angular del proceso de validación y el punto final antes de que un proceso sea aprobado para su fabricación comercial. Proporciona los datos de referencia que se utilizarán para la monitorización continua del proceso a lo largo de todo el ciclo de vida del producto.
Etapas y actividades clave en la calificación del desempeño
La calidad de producción se ejecuta según un protocolo integral aprobado previamente que detalla todo el plan, desde la cantidad de ejecuciones hasta los atributos de calidad específicos que se probarán.
1. Desarrollo del protocolo PQ
El protocolo PQ es el plan maestro para la validación. Es un documento detallado que debe ser aprobado por el equipo de validación interfuncional (p. ej., Calidad, Fabricación, Ingeniería, I+D) antes de su ejecución. Sus principales componentes son:
- Referencia a IQ/OQ: una declaración que confirme el cumplimiento exitoso de los requisitos previos IQ y OQ para todos los equipos relevantes.
- Número y tamaño de los lotes: specifies the number of consecutive, successful production runs required. The industry standard is typically three, as this demonstrates reproducibility and ensures a single successful run wasn’t an anomaly. The batch size must be representative of the intended commercial scale.
- Parámetros críticos del proceso (PPC): enumera todos los parámetros del proceso que son críticos para la calidad del producto (por ejemplo, tiempo de mezcla, temperatura, fuerza de compresión) y sus rangos aceptables comprobados, que se establecieron durante el desarrollo del proceso y la OQ.
- Atributos críticos de calidad (CQA): Define todos los atributos físicos, químicos, biológicos y microbiológicos del producto final que deben controlarse para garantizar la calidad deseada. Esto incluye los métodos de prueba y sus estrictos criterios de aceptación (especificaciones).
- Plan de muestreo: un plan detallado que describe qué se muestreará, cómo se muestreará, cuántas muestras se tomarán y de dónde y cuándo durante el proceso (por ejemplo, principio, mitad, final de un lote; parte superior, mitad, inferior de una licuadora).
2. Ejecución de corridas de producción (los lotes PQ)

Esta es la fase de ejecución práctica donde el proceso se ejecuta en condiciones lo más cercanas posible a la fabricación rutinaria.
Condiciones del mundo real: PQ debe utilizar las versiones finales aprobadas de todas las entradas:
- Materias primas: de proveedores calificados, cumpliendo con todas las especificaciones de lanzamiento.
- Personal: ejecutado por operadores de producción totalmente capacitados, no sólo ingenieros o científicos.
- Documentación: utilizando los procedimientos operativos estándar (SOP) finales aprobados y los registros maestros de lotes.
- Ambiente: realizado en las propias instalaciones de producción con personal cualificado.
(ver más abajo el capítulo dedicado a la regla de los “tres lotes”)
3.vPruebas intensivas en proceso y de producto final

Durante y después de cada ejecución de PQ, el producto se somete a un nivel de escrutinio mucho mayor que el que se produce en el control de calidad de rutina.
- Controles en proceso (IPC): Los parámetros críticos se prueban en etapas intermedias del proceso (por ejemplo, uniformidad de la mezcla, contenido de humedad de los gránulos, dureza de las tabletas) para garantizar que el proceso se mantenga bajo control.
- Prueba del producto final: Se analiza un gran número de muestras de cada lote según todos los criterios de calidad de la calidad (CQA). En el caso de una tableta farmacéutica, esto podría incluir pruebas de apariencia, identidad, ensayo (potencia), uniformidad de contenido, disolución, pureza (impurezas) y límites microbianos. El objetivo es demostrar tanto la consistencia interlotes (los resultados de los lotes 1, 2 y 3 son muy similares) como la uniformidad intralote (los resultados del inicio, la mitad y el final de un mismo lote son muy similares).
4. Monitoreo de procesos y recopilación de datos
Durante cada ciclo de calidad de proceso (PQ), todos los CPP identificados se monitorean y registran meticulosamente para garantizar que se mantuvieron dentro de los rangos especificados durante todo el proceso. Esto establece un vínculo directo entre los parámetros del proceso controlado y el producto resultante de alta calidad.
5. Análisis de datos y evaluación estadística
Los datos de las ejecuciones de PQ se compilan y analizan estadísticamente. No basta con que todos los resultados cumplan con la especificación. El análisis debe demostrar un alto grado de consistencia y baja variabilidad. Se utilizan herramientas estadísticas como la media, la desviación estándar y la desviación estándar relativa (DER) para cuantificar la estabilidad y la capacidad del proceso. Esta evidencia estadística constituye un sólido testimonio de la robustez del proceso.
6. Informe final de PQ y aprobación
Una vez finalizadas todas las ejecuciones y analizados los datos, se elabora un informe final de PQ. Este informe:
- Resume los resultados de cada lote de PQ.
- Presenta todos los datos sin procesar y el análisis estadístico en un formato claro.
- Documenta cualquier desviación ocurrida, la investigación de su causa raíz y las medidas correctivas adoptadas. Una desviación significativa e inexplicable en un lote de PQ puede invalidar la ejecución y requerir su repetición.
- Concluye con una declaración definitiva: el proceso ha sido validado con éxito y se considera capaz de producir consistentemente un producto que cumple con sus especificaciones predeterminadas.
Tras la revisión y aprobación formal de este informe, el proceso queda ahora oficialmente validado y liberado para la producción comercial de rutina.
Enfoque: la regla de los “tres lotes”
La “regla de los tres lotes” es el corazón de la práctica de la validación frente a la teoría regulatoria.
Es una convención industrial de larga data y profundamente arraigada para la fase de Calificación de Desempeño (CdD) de la validación de procesos. Se refiere a la práctica de fabricar tres lotes consecutivos y exitosos de un producto a escala comercial para demostrar que el proceso de fabricación es controlado, consistente y reproducible.
La regla se aplica específicamente a la calidad de producción (PQ), ya que es la etapa en la que todo el proceso integrado (equipo calificado [IQ/OQ], materias primas aprobadas, personal capacitado y procedimientos finales [SOP]) se pone a prueba en condiciones reales. Un solo lote exitoso podría ser un golpe de suerte; dos, una coincidencia. Tres éxitos consecutivos proporcionan el nivel mínimo de evidencia objetiva necesaria para demostrar que el proceso es confiable y que producirá consistentemente un producto que cumple con todos sus atributos de calidad predeterminados. Aquí es donde radican los matices:
- No es algo que “sería bueno tener”: Se considera una base fundamental para la validación de procesos en industrias reguladas.
- NO es explícitamente “Ley Regulatoria”: No encontrará la frase "tres lotes de validación" textualmente en el Código de Regulaciones Federales de la FDA (p. ej., 21 CFR 211). Las regulaciones se basan en el rendimiento y establecen que debe contar con evidencia documentada de que su proceso está en "estado de control" y puede ser "reproducido". Es prudente que las regulaciones no prescriban la cantidad exacta, ya que esto podría obstaculizar la innovación y los enfoques basados en el riesgo.
- Es un estándar industrial “obligatorio” y una expectativa regulatoria: La regla de los "tres lotes" se ha convertido en el método universalmente aceptado y más fácil de defender para cumplir con el requisito regulatorio de demostrar consistencia. Un auditor de cualquier agencia importante (FDA, EMA, etc.) llegará con la expectativa de ver datos de tres lotes de PQ exitosos.
En la práctica, es obligatorio. Si bien no es una ley literal, desviarse de esta norma conlleva un intenso escrutinio por parte de los inspectores. Se necesitaría una justificación basada en riesgos excepcionalmente sólida, preaprobada y con base científica para validar un proceso con menos de tres lotes. Se trata de una convención sólida que se ha convertido en el requisito por defecto. Optar por realizar menos de tres lotes supone un riesgo empresarial y de cumplimiento significativo que debe defenderse formalmente.
¿Cuándo podría desviarse? | |
| Más de tres lotes: Para procesos altamente complejos o de alto riesgo (por ejemplo, productos biológicos estériles, terapias celulares) o procesos con alta variabilidad conocida, una empresa puede decidir proactivamente ejecutar cinco o más lotes para generar un conjunto de datos más sólido. | Menos de tres lotes: Esto es extremadamente raro y solo se considera en situaciones específicas y bien justificadas, como en el caso de medicamentos huérfanos con una producción anual muy baja o en procesos muy simples y de bajo riesgo. Este enfoque debe documentarse en una evaluación de riesgos formal y acordarse en el plan maestro de validación. |
Metodologías alternativas a IQ OQ PQ
Si bien IQ OQ PQ es el estándar de oro en entornos regulados por GxP, otras industrias utilizan metodologías diferentes, igualmente rigurosas, para lograr el mismo objetivo: garantizar que un proceso sea competente y esté bajo control. A título informativo, a continuación se presentan otras cinco metodologías de validación de procesos utilizadas como alternativas:
ASTM E2500: un enfoque basado en el riesgoEsta norma define un marco moderno, principalmente para las industrias farmacéutica y biofarmacéutica, que se centra en un enfoque de verificación basado en el ciclo de vida y el riesgo. Enfatiza que los equipos y sistemas deben ser aptos para el uso previsto. Instead of a rigid, sequential checklist, it starts with a risk assessment to identify Critical Quality Attributes (CQAs) and Critical Process Parameters (CPPs). Verification activities are then tailored to mitigate the identified risks. It heavily leverages supplier documentation and the knowledge of Subject Matter Experts (PYMES), promoting continuous verification throughout the equipment’s lifecycle rather than treating validation as a one-time event. | Puesta en servicio y calificación (C&Q) con FAT/SATC&Q es una metodología centrada en la ingeniería que se centra en verificar que todos los sistemas y componentes de una instalación o proceso se instalen, prueben y funcionen según los requisitos de diseño. Incluye las Pruebas de Aceptación en Fábrica (FAT) en las instalaciones del proveedor y las Pruebas de Aceptación en Sitio (SAT) tras la instalación. La fase de C&Q es más amplia y suele preceder o incorporar la de IQ/OQ. Una parte significativa de las pruebas (FAT) se realiza al principio, incluso antes del envío del equipo, lo que resulta más eficiente para detectar y solucionar problemas. La fase de SAT suele abarcar los mismos aspectos que la de IQ y OQ, pero se enmarca en un contexto de gestión de proyectos y entrega de ingeniería. Esta es la norma en la industria pesada, la energía y la construcción de instalaciones a gran escala. |
 | Proceso de aprobación de piezas de producción (PPAP)PPAP is the standardized framework required by the automotive and aerospace industries to ensure a supplier’s production process can consistently produce parts that meet the customer’s engineering design records and specifications. PPAP is an external-facing validation focused on the supplier-customer relationship. It is a comprehensive submission package containing 18 specific elements, including Failure Mode and Effects Analysis (FMEA), Measurement System Analysis (MSA), Control Plans, and initial capacidad de proceso Estudios (Cpk, Ppk). Es un "conjunto de evidencias" mucho más prescriptivo y holístico para aprobar formalmente a un proveedor para la producción en masa.
|
Metodología Seis Sigma (DMAIC/DMADV)DMAIC or DMADV are highly data-driven and statistical methodology for process improvement and validation. DMAIC (Define, Measure, Analyze, Improve, Control) is used for existing processes, while DMADV (Define, Measure, Analyze, Design, Verify) is used for new ones. Where IQ OQ PQ confirms a process meets a pre-defined state, Seis Sigma aims to optimize that state to a specific statistical level of quality (e.g., less than 3.4 defects per million opportunities). It is a continuous improvement framework rather than a discrete validation event. The “Control” phase of DMAIC is analogous to the ongoing monitoring that follows a successful PQ, but it is defined by control estadístico de procesos (SPC) charts. | Metodologías ágiles con integración continua/despliegue continuo (CI/CD)CI/CD es el estándar para el desarrollo de software moderno. En lugar de una gran validación al final, la validación se automatiza y se integra en cada pequeño cambio del código. Esta es la antítesis del enfoque lineal en cascada de IQ OQ PQ. Cada vez que un desarrollador envía un nuevo código, un flujo de trabajo automatizado compila el software y ejecuta un conjunto de pruebas (unitarias, de integración y de regresión). Esto significa que el proceso de creación del software se valida continuamente en ciclos cortos y rápidos, lo que garantiza que el sistema se mantenga validado en todo momento. |
Conclusión

En industrias reguladas como la farmacéutica y la de dispositivos médicos, la secuencia IQ OQ PQ es la ejecución práctica de la validación de procesos. La IQ establece la base documentada de que el equipo está instalado correctamente, la OQ proporciona evidencia de que las funciones individuales del equipo funcionan de forma fiable en todos sus rangos de operación, y la fase final, la PQ, integra todo (el equipo cualificado, los materiales aprobados y los operadores capacitados) para demostrar que el proceso global fabrica de forma consistente y reproducible un producto que cumple con todas sus especificaciones.
Completar exitosamente esta secuencia proporciona evidencia objetiva de que el proceso está en un estado de control, un requisito no negociable para la fabricación comercial donde la calidad del producto impacta directamente en la seguridad del paciente.
Esta secuencia de validación no es un evento único; debe volver a ejecutarse formalmente en su totalidad o en parte siempre que se realicen cambios significativos en el equipo, los materiales o los parámetros del proceso, garantizando que el sistema permanezca en un estado continuamente validado durante todo su ciclo de vida.
Related Readings
- Plan Maestro de Validación (PMV): el documento estratégico de alto nivel que define la filosofía general de validación de la empresa, el alcance, las responsabilidades y los sistemas y procesos específicos que se validarán.
- Especificación de requisitos del usuario (URS): el documento fundamental que detalla lo que se espera que haga el equipo o proceso desde una perspectiva de calidad y del usuario final, y que constituye la base para todas las pruebas posteriores.
- Pruebas de aceptación en fábrica (FAT) y pruebas de aceptación en sitio (SAT): pruebas precursoras dirigidas por ingeniería, a menudo realizadas con el proveedor, para verificar la funcionalidad del equipo antes del envío (FAT) y después de la instalación (SAT), que se pueden aprovechar para optimizar la IQ/OQ.
- Validación del sistema informático (CSV): una disciplina de validación especializada que se ejecuta en paralelo a IQ OQ PQ y se centra en la integridad, seguridad y confiabilidad del software y los sistemas computarizados que controlan el equipo.
- Cumplimiento de la Parte 11 del Título 21 del CFR: el conjunto específico de regulaciones de la FDA que rigen los registros electrónicos y las firmas electrónicas, un componente crítico de CSV para garantizar la integridad de los datos, los registros de auditoría y el control de acceso.
- Validación de limpieza: un proceso de validación a veces separado pero relacionado, realizado en el mismo equipo para demostrar que un procedimiento de limpieza puede eliminar de manera efectiva y consistente los residuos del producto, los agentes de limpieza y la contaminación microbiana (recomendamos enfáticamente incluirlo en el protocolo IQ OQ PQ, ya que el estado de limpieza es una parte integral del rendimiento del producto y del proceso).
- Análisis del sistema de medición (MSA) / Gage R&R: la metodología estadística utilizada para validar los *métodos de prueba* en sí, garantizando que el sistema de medición utilizado para juzgar la calidad del producto sea preciso, exacto, repetible y reproducible.
- Validación basada en riesgos (utilizando FMEA/HACCP): la metodología para identificar modos de falla potenciales y riesgos para la calidad del producto, permitiendo que los esfuerzos de validación se enfoquen en los Parámetros de Proceso (PPC) más Críticos.
- Atributos críticos de calidad (CQA) y parámetros críticos de proceso (CPP): las características específicas y definidas del producto (CQA) y las variables del proceso (CPP) que se deben controlar para garantizar la calidad deseada del producto, que forman los criterios de aceptación para PQ.
- Análisis de capacidad del proceso (Cpk/Ppk): el análisis estadístico realizado sobre datos de PQ para cuantificar qué tan bien está centrado un proceso dentro de sus límites de especificación y cuánta variabilidad tiene, proporcionando una puntuación numérica de su “capacidad”.
- Verificación continua del proceso (CPV): la moderna “Etapa 3” de la validación del proceso, que implica el monitoreo continuo de los parámetros del proceso y los atributos de calidad durante la producción de rutina para garantizar que el proceso permanezca en un estado constante de control.
- Gestión del control de cambios: el procedimiento formal del sistema de calidad para evaluar, documentar y aprobar cualquier cambio propuesto a un sistema o proceso validado para garantizar que no salga involuntariamente de su estado validado.
- Gestión de desviaciones y CAPA: el sistema para investigar, determinar la causa raíz e implementar acciones correctivas y preventivas para cualquier evento o falla inesperada que ocurra durante o después de la validación.
- Validación retrospectiva: un enfoque de validación obsoleto, ahora rara vez aceptable, basado en el análisis de datos de producción históricos de un proceso existente no validado para intentar demostrar que ha estado funcionando en un estado de control.
- Informe de resumen de validación (VSR): el documento final y concluyente que resume todo el esfuerzo de validación (IQ OQ PQ), presenta los resultados clave, aborda cualquier desviación y declara formalmente que el sistema o proceso está validado y es apto para uso comercial.
Preguntas frecuentes
¿Cuál es la diferencia entre CI, CO y CP?
La calificación de instalación (IQ) demuestra que el equipo se entregó, instaló y conectó según lo especificado. La calificación operativa (OQ) demuestra que funciona correctamente dentro de sus rangos de operación especificados. La calificación de desempeño (PQ) demuestra que el proceso completo, con materiales, operarios y procedimientos reales, produce consistentemente un producto que cumple con las especificaciones.
¿En qué orden se realizan las pruebas IQ, OQ y PQ?
En ese orden, ya que cada etapa depende de la anterior: la OQ comienza una vez aprobada la IQ, y la PQ una vez aprobada la OQ. Para equipos sencillos, se aceptan protocolos combinados, como un único documento de IQ y OQ, cuando esté justificado, siempre que se realicen todas las comprobaciones necesarias.
¿La FDA exige IQ OQ PQ?
Se requiere validación, pero no las etiquetas IQ, OQ y PQ. La guía de validación de procesos de la FDA de 2011 utiliza tres etapas (diseño del proceso, calificación del proceso, verificación continua del proceso) y el término PPQ. UE BPF El Anexo 15 menciona DQ, IQ, OQ y PQ. Los fabricantes de dispositivos médicos siguen el QMSR de la FDA, vigente a partir del 2 de febrero de 2026, que se basa en ISO 13485.
¿Necesitas tres lotes para PQ?
Ninguna normativa fija el número en tres. Las directrices de la FDA exigen datos suficientes para demostrar confianza estadística, basándose en el riesgo. Tres lotes consecutivos exitosos constituyen la práctica habitual en el sector y son los más fáciles de justificar en una auditoría.
¿Cuál es la diferencia entre OQ y PQ?
La cualificación operativa (OQ) prueba el equipo de forma independiente en todo su rango de funcionamiento, incluyendo límites y alarmas, generalmente con material de prueba. La cualificación de producción (PQ) ejecuta todo el proceso con materiales de producción, operarios capacitados y procedimientos aprobados, y verifica que el resultado cumpla con sus atributos de calidad.
¿Qué es un URS y por qué se coloca en primer lugar?
La especificación de requisitos del usuario (o equivalente) indica qué debe hacer el equipo o proceso, desde la perspectiva del usuario y de la calidad. La selección de proveedores y todas las pruebas de IQ, OQ y PQ se basan en ella. Sin ella, no hay nada que calificar.
¿Cómo se relacionan el FAT y el SAT con el CI y el OQ?
La prueba FAT se realiza en las instalaciones del proveedor antes del envío, mientras que la prueba SAT se realiza en sus instalaciones después de la instalación. Sus resultados pueden reducir la repetición de pruebas en IQ y OQ si se revisan bajo su sistema de calidad, pero no reemplazan su propio OQ.
¿Qué significa realizar pruebas en el peor de los casos en OQ?
Aquí reside la parte más delicada, donde deben intervenir los expertos: probar combinaciones de parámetros al límite y mantenerlas en ese estado, en lugar de probar un parámetro a la vez. Por ejemplo, la temperatura máxima del calentador mientras el motor funciona a máxima velocidad durante 30 a 60 minutos. Los fallos suelen aparecer únicamente con estas combinaciones.
¿Cuándo hay que volver a certificar el equipo?
Si bien existen casos obvios o típicos de la industria, esta suele ser una parte compleja donde los expertos deben intervenir para determinar cuándo un cambio significativo afecta el estado validado: modificación de equipos, reubicación, reparación importante, nuevos materiales o cambios en los parámetros del proceso. Repita las partes afectadas de IQ, OQ o PQ, basándose en una evaluación de riesgos documentada bajo control de cambios.
¿Es necesario volver a cualificar a un sustituto idéntico?
No siempre es necesario un reemplazo completo. Documente el reemplazo bajo control de cambios, justifique que es idéntico en función y especificaciones, y realice las comprobaciones que exige la evaluación de riesgos, como la verificación de la instalación y la calibración.
¿Qué documentos deben incluirse en un IQ?
La orden de compra, los manuales, las especificaciones de diseño, los planos, los certificados de calibración de los instrumentos de medición, los certificados de conformidad (como las marcas CE o FDA), las versiones de software y firmware, y la lista de verificación de instalación. La falta de documentación es motivo suficiente para rechazar la entrega o retenerla en cuarentena.
¿Qué se comprueba en las pruebas de alarma e interbloqueo de OQ?
Asegúrese de que cada alarma se active en su punto de ajuste y que cada enclavamiento detenga o impida el funcionamiento según lo previsto, por ejemplo, con una puerta abierta o una temperatura excesiva. Realice pruebas simulando la situación y registre la respuesta y el estado seguro alcanzado.
¿Quién redacta y aprueba los protocolos IQ OQ PQ?
Por lo general, los redactan los equipos de validación o ingeniería. El responsable del sistema y el departamento de control de calidad los aprueban antes de su ejecución y, posteriormente, aprueban el informe final. Los resultados solo se tienen en cuenta si el protocolo fue aprobado antes de que comenzaran las pruebas.
¿Qué ocurre cuando una prueba falla durante la calificación operativa (OQ) o la calificación de desempeño (PQ)?
Normalmente, regístrelo como una desviación, investigue la causa, evalúe el impacto, corrija el problema y repita las pruebas afectadas. Nunca sobrescriba el resultado fallido. El protocolo funciona como un contrato, por lo que cada desviación requiere una justificación por escrito.
¿Se aplican los estándares IQ, OQ y PQ al software y a los sistemas informáticos?
Sí. IQ verifica la instalación y configuración, OQ prueba las funciones, el control de acceso, las alarmas y la integridad de los datos, y PQ confirma que el sistema funciona correctamente en condiciones operativas reales. Se utiliza la misma secuencia para el software que controla o registra un proceso regulado.
¿Cuáles son las alternativas a IQ OQ PQ?
Entre otras, se incluyen ASTM E2500 (verificación basada en riesgos en la industria farmacéutica), puesta en marcha y cualificación con FAT y SAT, PPAP en el sector automotriz, Six Sigma DMAIC o DMADV, y pipelines de CI/CD para software. La opción más adecuada depende del sector y de las exigencias del organismo regulador o del cliente.
Glosario de términos utilizados
American Society for Testing and Materials (ASTM): una organización internacional de normalización que desarrolla y publica normas técnicas de consenso voluntario para materiales, productos, sistemas y servicios, destinadas a mejorar la calidad y la seguridad en diversas industrias.
Code of Federal Regulations (CFR): una recopilación de las normas generales y permanentes publicadas por las agencias federales de los Estados Unidos, organizadas por tema en 50 títulos, que sirve como fuente legal oficial para las regulaciones federales.
Computer Numerical Control (CNC): Un proceso de fabricación que utiliza software informático programado para controlar las máquinas herramienta, lo que permite un movimiento y funcionamiento precisos para tareas como el fresado, el taladrado y el torneado, mejorando la automatización y la precisión en la producción.
Computer Numerically Controlled (CNC): un proceso de fabricación que utiliza software informático programado para controlar máquinas herramienta, lo que permite un funcionamiento preciso y automatizado de tareas como cortar, fresar, taladrar y grabar materiales.
Continuous Integration/Continuous Deployment (CI/CD): una práctica de desarrollo de software que automatiza la integración de cambios de código y la implementación en entornos de producción, lo que permite actualizaciones frecuentes, entregas más rápidas y una mejor colaboración entre los equipos de desarrollo y operaciones a través de pruebas y monitoreo automatizados.
Continuous Integration/Continuous Deployment (CICD): Una práctica de desarrollo de software que automatiza la integración de los cambios de código y su implementación en producción, lo que permite actualizaciones frecuentes y reduce los problemas de integración mediante pruebas automatizadas y procesos de entrega automatizados.
Corrective Action and Preventative Action (CAPA): un enfoque sistemático para identificar, investigar y abordar no conformidades y problemas potenciales para prevenir su recurrencia y garantizar el cumplimiento de las normas regulatorias en los sistemas de gestión de calidad.
Corrective and Preventive Action (CAPA): Un enfoque sistemático para identificar, investigar y abordar las no conformidades con el fin de prevenir su recurrencia y eliminar posibles problemas, garantizando el cumplimiento de las normas reglamentarias y la mejora continua de los procesos y productos.
Cost and Freight (CFR): un contrato de transporte marítimo en el que el vendedor paga los gastos de transporte y flete para entregar la mercancía en un puerto específico, mientras que el comprador asume el riesgo y la responsabilidad del seguro y los costes una vez que la mercancía se carga en el buque.
Critical Control Points (CCP): Etapas específicas de un proceso donde se puede aplicar control para prevenir, eliminar o reducir los riesgos para la inocuidad alimentaria a niveles aceptables. Identificar estos puntos es esencial para un análisis de riesgos eficaz y la gestión de controles críticos en los sistemas de producción de alimentos.
current Good Manufacturing Practice (cGMP): un sistema que garantiza que los productos se produzcan y controlen de manera consistente de acuerdo con estándares de calidad, abarcando regulaciones y pautas para procesos de fabricación, instalaciones, equipos y personal para garantizar la seguridad, la calidad y la eficacia en las industrias farmacéutica, alimentaria y otras industrias reguladas.
Defects Per Million Opportunities (DPMO): una medida utilizada en control de calidad que cuantifica el número de defectos en un proceso por cada millón de oportunidades de error, calculada dividiendo el número de defectos por el número total de oportunidades y multiplicando por un millón.
Define Measure Analyze Improve Control (DMAIC): una estrategia de calidad basada en datos utilizada en Six Sigma para la mejora de procesos, que consta de cinco fases: identificar el problema, medir el rendimiento actual, analizar los datos para identificar las causas, mejorar los procesos en función de los hallazgos y controlar el rendimiento futuro para sostener las mejoras.
Define, Measure, Analyze, Design, Verify (DMADV): Metodología basada en datos utilizada en Six Sigma para el desarrollo de nuevos procesos o productos. Implica definir los objetivos del proyecto, medir los requisitos, analizar las opciones, diseñar soluciones y verificar los resultados para garantizar el cumplimiento de los estándares de calidad y rendimiento.
Design Validation (DV): un proceso para garantizar que un producto cumple con los requisitos específicos y el uso previsto mediante pruebas y evaluaciones, confirmando que el diseño cumple su propósito y funciona correctamente en condiciones del mundo real.
Failure Mode and Effects Analysis (FMEA): un método sistemático para evaluar modos de falla potenciales dentro de un sistema, proceso o producto, evaluar sus efectos sobre el desempeño y priorizar los riesgos para mejorar la confiabilidad y la seguridad a través de acciones correctivas.
Food and Drug Administration (FDA): una agencia federal del Departamento de Salud y Servicios Humanos de los Estados Unidos responsable de regular la seguridad alimentaria, los productos farmacéuticos, los dispositivos médicos, los cosméticos y los productos de tabaco para garantizar la salud y la seguridad públicas a través de la evaluación científica y la aplicación de las normas de cumplimiento.
Good Manufacturing Practice (GMP): Un sistema que garantiza la producción y el control constantes de los productos según los estándares de calidad, minimizando así los riesgos inherentes a la producción farmacéutica y las industrias afines. Abarca directrices para los procesos de fabricación, las condiciones de las instalaciones, la cualificación del personal y las prácticas de documentación para garantizar la seguridad y la eficacia de los productos.
Hazard Analysis and Critical Control Points (HACCP): un enfoque sistemático de la seguridad alimentaria que identifica, evalúa y controla los peligros en puntos críticos del proceso de producción para prevenir enfermedades transmitidas por los alimentos y garantizar la seguridad del producto.
Installation Qualification (IQ): un proceso documentado para verificar que los equipos o sistemas estén instalados de acuerdo con las especificaciones, incluyendo la evaluación de los servicios públicos, las condiciones ambientales y el cumplimiento de los requisitos de diseño, garantizando la preparación para la calificación operativa.
Measurement System Analysis (MSA): un método estadístico utilizado para evaluar la exactitud, precisión y confiabilidad de los procesos e instrumentos de medición, garantizando que los datos recopilados sean válidos y consistentes para la toma de decisiones en el control de calidad y la mejora de procesos.
Operational Qualification (OQ): un proceso de validación que garantiza que los equipos o sistemas funcionen de acuerdo con requisitos específicos dentro de límites definidos, confirmando que funcionan según lo previsto en su entorno operativo.
Performance Qualification (PQ): un proceso que verifica que un sistema o equipo funciona de acuerdo con requisitos específicos en condiciones del mundo real, garantizando que realiza consistentemente su función prevista dentro de límites predeterminados.
Process Capability Index (Cpk): una medida estadística que cuantifica qué tan bien un proceso puede producir resultados dentro de límites específicos, indicando la relación entre la media del proceso y el límite de especificación más cercano, ajustado a la variabilidad del proceso.
Process Performance Index (Ppk): Medida estadística que cuantifica el cumplimiento de un proceso con los límites de especificación, calculada mediante la media y la desviación estándar del proceso. Indica la capacidad de un proceso para producir resultados dentro de los límites definidos, considerando tanto la variabilidad como el centrado.
Product Lifecycle Management (PLM): un enfoque sistemático para gestionar el ciclo de vida de un producto desde su inicio, pasando por el diseño de ingeniería y la fabricación, hasta el servicio y la eliminación, integrando personas, procesos, datos y tecnología para mejorar la calidad del producto, reducir el tiempo de comercialización y mejorar la colaboración entre las partes interesadas.
Production Part Approval Process (PPAP): un procedimiento estandarizado utilizado en la fabricación para garantizar que los proveedores cumplan con los requisitos de calidad antes de la producción en masa, que implica la documentación y validación de las especificaciones de diseño, las capacidades del proceso y las muestras de producción para confirmar el cumplimiento de las expectativas del cliente.
Quality Management System (QMS): un sistema estructurado de procesos, procedimientos y responsabilidades destinado a garantizar una calidad constante en los productos y servicios, facilitar la mejora continua y cumplir con los requisitos reglamentarios y de los clientes.
Revolutions Per Minute (RPM): Unidad de medida que indica el número de rotaciones completas que un objeto realiza alrededor de un eje fijo en un minuto. Se utiliza comúnmente para cuantificar la velocidad de motores, máquinas y otra maquinaria rotativa.
Standard Operating Procedure (SOP): un conjunto de instrucciones paso a paso creadas para ayudar a los trabajadores a realizar operaciones rutinarias de manera consistente y eficiente, garantizando el cumplimiento de las regulaciones y los estándares de calidad.
Statistical Process Control (SPC): un método de control de calidad que emplea técnicas estadísticas para supervisar y controlar un proceso, garantizando que funcione a su máximo potencial identificando variaciones y manteniendo una producción constante dentro de límites específicos.
User Requirement Specification (URS): un documento que detalla las necesidades y expectativas de los usuarios para un sistema o producto, destacando los requisitos funcionales y no funcionales para guiar el desarrollo y garantizar la alineación con los objetivos del usuario.
Enlaces externos sobre la validación del proceso IQ OQ PQ
Normas internacionales
(Pase el cursor sobre el enlace para ver nuestra descripción del contenido)