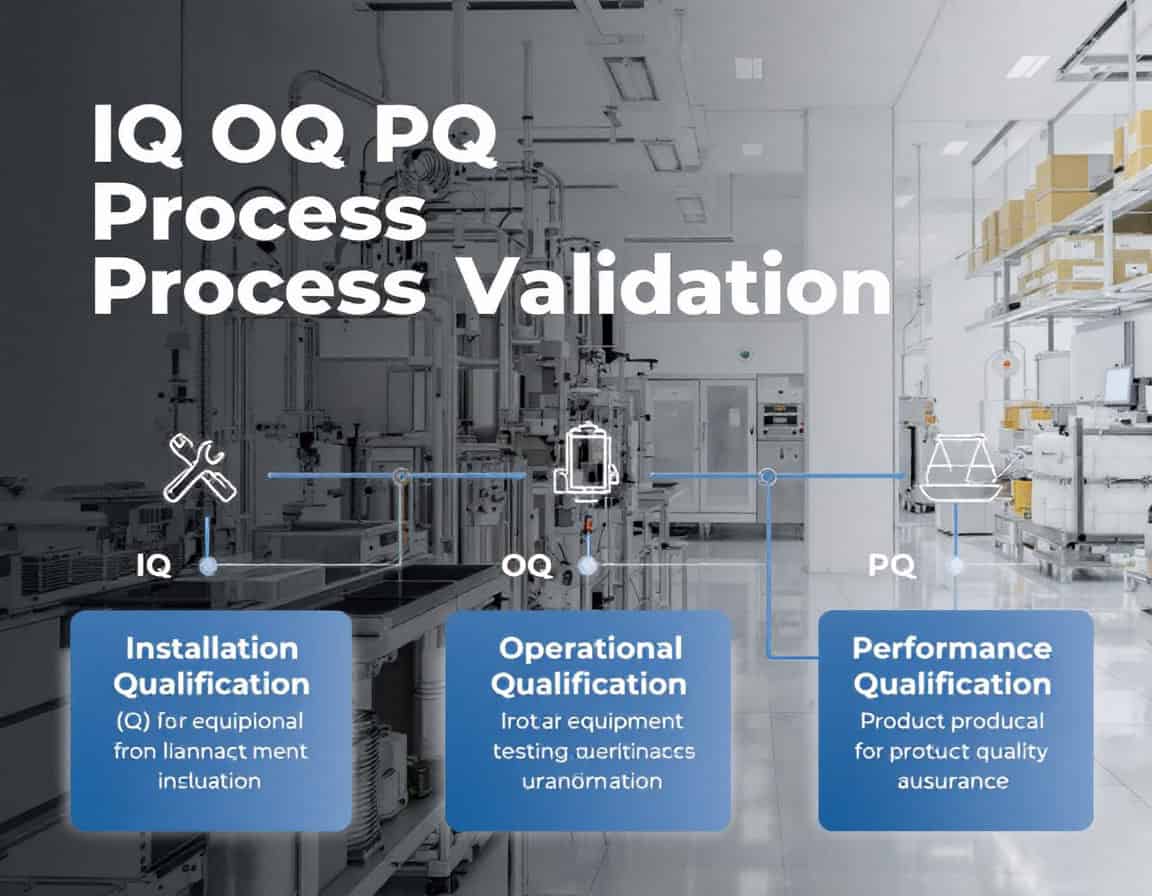
The IQ OQ PQ process validation methodology, standing for Installation Qualification (IQ), Operational Qualification (OQ), and Performance Qualification (PQ) sequence constitutes the established framework for process validation, serving as the systematic generation of documented evidence that a manufacturing process is in a state of control. This methodology follows a deliberate and logical progression, beginning with the static, documented verification that equipment is installed correctly (IQ), moving to the dynamic confirmation that the equipment operates reliably across its specified ranges (OQ), and culminating in the demonstration that the integrated process consistently produces product meeting all quality attributes (PQ).
Toda a sequência foi concebida para fornecer provas objetivas e rastreáveis de que o processo é robusto, reproduzível e adequado à sua finalidade antes do uso comercial.
Essa metodologia é um pré-requisito regulatório inegociável em indústrias regidas pelas Boas Práticas de Fabricação (cGMP), como as farmacêuticas, biológicas e outras. medical device Na fabricação, a consistência do processo está diretamente ligada à segurança do paciente. Sua aplicação não se limita à pesquisa inicial, mas constitui a etapa crítica de validação realizada após a finalização do desenvolvimento do processo e antes de sua aprovação para a produção comercial de rotina.
Principais conclusões
- O resultado da validação é evidência, não produto.
- O teste OQ de "pior cenário" envolve uma combinação de fatores estressantes.
- A PQ valida o processo integrado, não apenas o equipamento.
- A regra dos "Três Lotes" demonstra a reprodutibilidade.
- O sucesso em PQ é definido pela consistência, e não apenas pelo cumprimento das especificações.
- The protocol is a contract; deviations deve be justified and well-documented.
- Utilize a documentação do fornecedor (FAT/SAT), mas não substitua seu próprio processo de qualificação operacional (OQ).
- A validação define o início do ciclo de vida, não o fim de um projeto.
- Qualquer alteração "igual por igual" requer justificativa.
- O treinamento de pessoal é um pré-requisito para OQ e PQ.
Qualificação de Instalação (QI)
A Qualificação de Instalação (QI) é a fase inicial e fundamental da metodologia de validação do processo QI/QO/QP. Trata-se de um processo formal e documentado que verifica e confirma se os equipamentos, sistemas e componentes auxiliares foram entregues, instalados e configurados em total conformidade com as recomendações do fabricante e as especificações de projeto do usuário.
O princípio fundamental do IQ é fornecer evidências documentadas de que a instalação está correta e cria um ambiente adequado e seguro para as fases subsequentes de qualificação.
O propósito e a importância do QI: O principal objetivo do IQ é estabelecer uma base para a validação do equipamento. Antes de qualquer teste operacional, é crucial garantir que o equipamento esteja fisicamente presente, corretamente montado e situado em um ambiente apropriado. Esta fase mitiga os riscos associados à instalação inadequada, que poderiam levar a mau funcionamento do equipamento, problemas de qualidade do produto e riscos à segurança.
Etapas e atividades principais na qualificação de instalação
O processo de QI é sistemático e envolve várias etapas detalhadas, normalmente gerenciadas por meio de um protocolo e lista de verificação pré-aprovados.
1. Pré-instalação e planejamento
Antes mesmo de o equipamento chegar ou ser encomendado, o processo de IQ começa com um planejamento cuidadoso. Isso inclui:
- Verificação de prontidão do local: Garantir que o local designado esteja preparado para o novo equipamento. Isso envolve verificar se há espaço suficiente no piso, suporte estrutural e a disponibilidade das instalações necessárias nos pontos de conexão corretos.
- Condições ambientais: Verificar se o ambiente de instalação atende às especificações do fabricante em relação à temperatura, umidade e limpeza.
- Reunir a documentação: Reunir todos os documentos essenciais, como o pedido de compra, manuais do fabricante, especificações de projeto, desenhos de engenharia e certificados de calibração de quaisquer instrumentos de medição integrados.
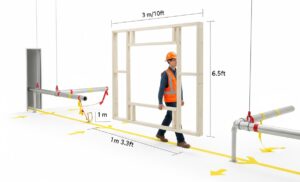
Dica: Percorra o trajeto e modele o volume. Não se limite a olhar para uma planta baixa em 2D. As falhas de qualidade de projeto mais comuns e dispendiosas ocorrem aqui. Literalmente, percorra a rota planejada, desde a doca de carga até o ponto de instalação final, com as principais partes interessadas (Instalações, Engenharia e o gerente de projeto do fornecedor). Utilize uma estrutura simples de madeira ou PVC, construída de acordo com as dimensões máximas de altura, largura e comprimento da máquina. Carregue fisicamente essa estrutura "fantasma" por todo o percurso. Isso revelará problemas de folga com portas, tubulações baixas, curvas fechadas e capacidades de elevadores que os desenhos geralmente não consideram. Verifique também a capacidade de carga do piso não apenas no ponto final, mas ao longo de todo o percurso.
2. Recebimento e Verificação de Equipamentos
Após a entrega do equipamento, é realizada uma inspeção minuciosa:
- Verificação de componentes: Os itens entregues são meticulosamente verificados em relação à lista de embalagem e ao pedido de compra para confirmar se todos os componentes, incluindo o software, foram recebidos e se correspondem ao modelo e versão solicitados.
- Inspeção de danos: É realizada uma inspeção visual para garantir que não ocorreram danos durante o transporte e manuseio.
Observação: Na maioria das indústrias que adotam a metodologia IQ OQ PQ, os equipamentos devem vir acompanhados de seus certificados de conformidade (marcações CE, FDA, etc.), eventualmente outros certificados e, possivelmente, alguns resultados de testes internos do fabricante. Esses documentos devem ser considerados com a mesma importância que os próprios bens físicos. Aliás, uma entrega deve ser recusada se esses documentos não estiverem incluídos ou não forem recebidos com antecedência (pelo menos em zonas de quarentena).
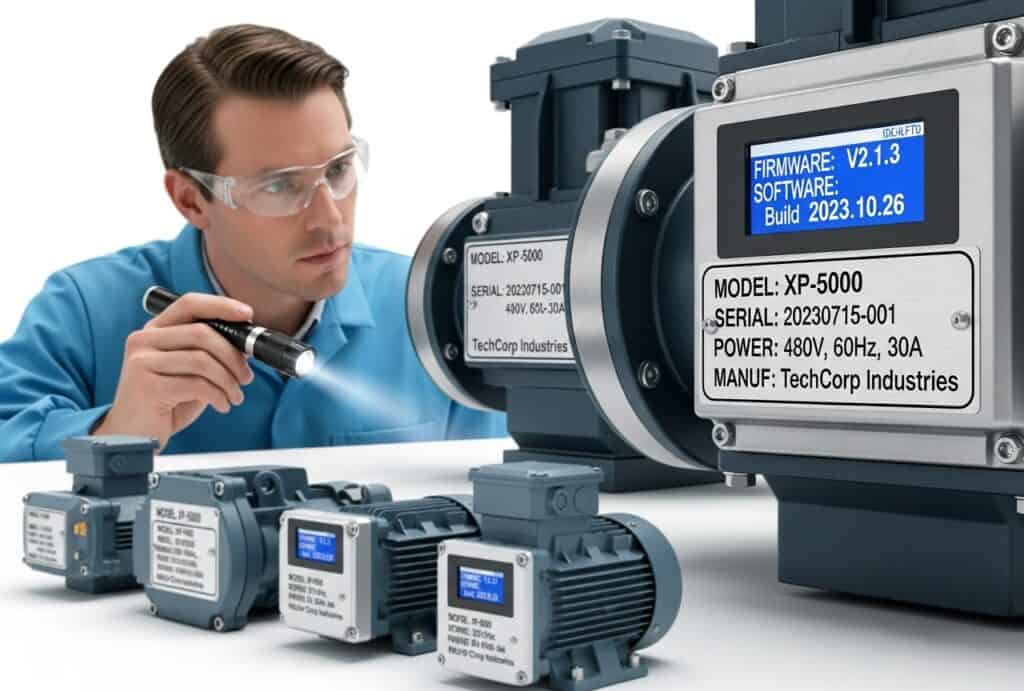
Dica relacionada: Confie, mas verifique o firmware. A lista de embalagem é o mínimo necessário. Seu foco principal deve estar nos componentes críticos e, principalmente, nas versões de software e firmware. Um fornecedor pode enviar uma versão mais recente, "melhor", que não foi validada para o seu processo. Antes que o entregador vá embora e antes de assinar qualquer documento de envio, tire fotos em alta resolução das placas de identificação de todos os componentes críticos (motores, bombas, controladores) e da placa principal do equipamento. Se possível, ligue apenas a unidade controladora para verificar a versão do firmware/software na tela de inicialização. Compare essa versão com a especificada na sua Especificação de Requisitos do Usuário (URS) ou pedido de compra. Rejeitar a entrega na porta é muito mais fácil do que lidar com a discrepância posteriormente.
3. Instalação e verificação de conexão
Este é o cerne do processo IQ, onde a instalação física é analisada minuciosamente:
- Montagem e posicionamento corretos: Verificar se o equipamento está montado e posicionado conforme as instruções do fabricante e os desenhos de engenharia.
- Conexões de serviços públicos: Esta é uma etapa crucial que envolve a confirmação de todas as conexões com serviços essenciais. Isso inclui verificar se:
- Elétrica: A fonte de alimentação deve corresponder à tensão e fase necessárias, e os circuitos de aterramento e segurança adequados devem estar instalados.
- Encanamento: As conexões para água, vapor ou esgoto estão instaladas corretamente, sem vazamentos e feitas com os materiais apropriados.
- Gases e ar comprimido: Todas as linhas pneumáticas e de gás estão corretamente conectadas, e o pressão e a qualidade atende às especificações.
- Equipamentos auxiliares: Garantir que todos os equipamentos auxiliares ou periféricos também estejam instalados e conectados corretamente.
- Instalação do software: Para sistemas controlados por computador, isso envolve verificar se o software está instalado corretamente. comunicação Com o hardware instalado e os controles de acesso em vigor.
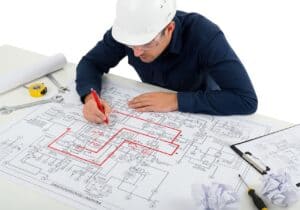
Dica: Faça anotações nas plantas em tempo real. Nunca assuma que o diagrama de tubulação e instrumentação (P&ID) ou os desenhos elétricos sejam representações 100% precisas da instalação final. O instalador do fornecedor sempre fará pequenos ajustes práticos no local. Designe um de seus engenheiros ou técnicos qualificados para acompanhar o instalador do fornecedor com um conjunto de desenhos oficiais e uma caneta vermelha. À medida que o instalador faz as conexões, seu engenheiro deve traçar fisicamente cada linha (tubulação, conduíte, cabo) e marcar qualquer desvio do desenho diretamente na impressão. Este desenho "como construído" com anotações é um documento valiosíssimo. Ao final da verificação de qualidade, você digitaliza esta versão com anotações como o registro oficial da instalação real, o que é inestimável para futuras soluções de problemas, manutenção e auditorias.
4. Documentação e Registro de Dados
Ao longo de todo o processo de QI, a documentação meticulosa é fundamental. Isso inclui:
- Registro de números de série: Documentar os números de série e os números de modelo dos equipamentos principais e de todos os componentes críticos.
- Compilando um pacote de documentação: Criar uma pasta ou arquivo eletrônico contendo todos os documentos relevantes, como manuais, desenhos, registros de calibração e o protocolo de IQ preenchido.
- Estabelecer cronogramas de manutenção e calibração: Definir e documentar os cronogramas de manutenção de rotina e calibração, conforme recomendado pelo fabricante.
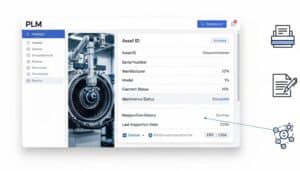
Dica: Seu objetivo principal é estabelecer o registro permanente ou digital do equipamento em sua pasta. Ciclo de vida do produto Gerenciamento de Processos de Negócio (PLM) ou Sistema de Gestão da Qualidade (SGQ), tornando-o a única fonte de verdade. Antes do início da IQ, crie um registro de ativo único para o equipamento no sistema. À medida que cada documento for gerado — de certificados de fornecedores a páginas de protocolo assinadas — digitalize e carregue-o imediatamente, vinculando-o diretamente a este registro de ativo central. Essa prática vai além do simples arquivamento, criando um ambiente controlado e confiável. gêmeo digital da documentação do equipamento desde sua concepção. Encaminhe o pacote IQ final para revisão e aprovação usando os fluxos de trabalho de assinatura eletrônica do sistema, que fornecem uma trilha de auditoria segura e em conformidade. Mais importante ainda, construa um modelo relacional vinculando a documentação IQ a outros sistemas corporativos.
5. Relatório Final de QI e Aprovação
Nada muito sofisticado para este setor: após a conclusão de todas as verificações, é gerado um relatório final de Qualificação de Instalação (QI). Este relatório resume as atividades realizadas, apresenta as evidências documentadas, detalha quaisquer desvios ou discrepâncias encontradas e como foram resolvidas, e conclui se o equipamento foi aprovado na Qualificação de Instalação. Este relatório é então revisado e formalmente aprovado pelo pessoal competente, como o departamento de garantia da qualidade, concluindo oficialmente a fase de QI e permitindo o início da Qualificação Operacional (QO).
Dica: treat deviations as evidence of a robust System, not as a failure. The goal of IQ is not to have a “perfect” run with no deviations. The goal is to truthfully document the as-installed state. A well-managed deviation is a sign of a healthy and transparent quality system. When a discrepancy is found, document it immediately as a planned deviation within the IQ protocol. Then, lead a formal risk assessment. Could it be creating a corrective action to replace the part before OQ begins or different approach? Documenting this entire process in the final IQ report shows auditors that your system is meticulous, risk-based, and in control.
Operational Qualification (OQ)
Moving from the static verification of Installation Qualification, we now enter the dynamic testing phase of Operational Qualification (OQ). It is a formal, documented series of tests designed to prove that the equipment and its subsystems operate as intended throughout their specified operating ranges.
Where IQ confirms the equipment is installed correctly, OQ confirms it works correctly.
This phase is crucial for providing documented evidence that the system’s functions are reliable and under control before introducing actual product or complex manufacturing processes.
Purpose and importance of OQ: the primary goal of OQ is to challenge and verify every critical function of the equipment in isolation. This systematic testing ensures that all controls, alarms, indicators, and operational mechanisms perform according to their design specifications. By testing the equipment’s capabilities at the limits of its operating parameters (e.g., fastest/slowest speed, highest/lowest temperature), OQ establishes a robust operational envelope. A successful OQ provides high confidence that the equipment itself is not a source of variability and will perform predictably, which is a prerequisite before evaluating the overall manufacturing process in the Performance Qualification (PQ) phase.
Key Stages and Activities in Operational Qualification
OQ is driven by a detailed, pre-approved test protocol. This protocol outlines each test case, the method for execution, and the pre-defined acceptance criteria that constitute a pass or fail.
1. Test Protocol Development

Before any testing begins, a comprehensive OQ protocol is written and approved by key stakeholders (e.g., Engineering, Validation, Quality Assurance, and the System Owner). This document includes:
- A reference to the successfully completed IQ.
- A list of all critical functions to be tested.
- Step-by-step test procedures.
- The specific, measurable, and unambiguous acceptance criteria for each test.
- A list of calibrated test equipment required (e.g., certified tachometer, calibrated temperature probes).
Dica: co-author with the operator and group your tests logically. Do not write the OQ protocol in an engineering vacuum. The person who will operate the equipment daily has invaluable, nuanced knowledge. Sit with a senior operator and review your test plan. He will quickly identify tests that are impractical, out of sequence, or missing a critical real-world step. Furthermore, structure your protocol not by component, but by function. Group all HMI screen navigation tests together, all motor start/stop/speed tests together, and all alarm acknowledgment tests together.
2. Functional and Control System Testing

This forms the core of OQ execution. Each function is tested individually to confirm its correct operation. Examples include:
- Controls: verifying that every button, switch, and Human-Machine Interface (HMI) command performs its intended action (e.g., pressing “Start” begins the cycle, adjusting a speed setting on the HMI accurately changes motor RPM).
- Motors and actuators: testing start/stop sequences, speed controls, and directional controls.
- Heaters, coolers, and sensors: confirming the system can accurately reach and maintain temperature, pressure, or other critical setpoints. This often involves using external, calibrated sensors to verify the equipment’s own display.
Dica: don’t trust the screen; bring your own calibrated instruments. The most common OQ mistake is treating the equipment’s own display as the source of truth. The HMI screen showing “150.0°C” is not proof of temperature; it’s proof that the controller is requesting that temperature. The purpose of OQ is to verify the physical reality. Always use external, independently calibrated measurement tools to verify critical parameters.
3. Alarm and Interlock Verification

This is a critical step to ensure both Sua justificativa deve ser documentada e baseada em riscos. and operator safety. Each alarm and safety feature is deliberately triggered to verify its function.
- Alarms: simulating a failure condition (e.g., opening a door during operation, creating an over-temperature condition) to confirm that the corresponding visual and audible alarms activate correctly.
- Safety interlocks: testing features like emergency stops (E-stops) to ensure they immediately and safely halt equipment operation. Verifying that guard door interlocks prevent the machine from running when a safety door is open.
Dica: test the consequence, not just the trigger. A novice tests if an alarm light turns on. An expert tests that the alarm performs its intended protective action and that the system enters a safe, predictable state. Don’t just open a guard door to see if a siren sounds; verify that the drive motor’s power is immediately cut and that it cannot be restarted until the door is closed and the system is formally reset.
4. “Worst-Case” or Edge-of-Range Testing

OQ is not just about testing at normal operating setpoints. It involves pushing the equipment to the defined limits of its operational parameters, that will happen in real production conditions.
Example: For a variable-speed mixer, testing would be performed not just at the typical 100 RPM, but also at its minimum specified speed (e.g., 20 RPM) and its maximum specified speed (e.g., 500 RPM). This demonstrates that the equipment is capable and stable across its entire validated range. This testing is often referred to as “challenging the operating envelope20.
Dica: combine parameters and test for dwell time stability. “Worst-case” is rarely a single parameter at its limit. True worst-case testing involves challenging the system with a combination of conditions and holding it there. Don’t just test the maximum heater temperature. Test the max temperature while the main motor is running at its maximum speed and hold those conditions for a sustained period (e.g., 30-60 minutes). This is how you find the real breaking points.
This is where, in any IQ OQ PQ, a validation expert truly earns their keep, by designing tests that find the breaking points of a system in a controlled way.
A novice tests single parameters at their limits; an expert understands that true failure modes often appear at the intersection of multiple stressors.
Below are examples of “worst-case” parameter combinations for OQ across various processes and equipment types. These are typical examples only; your case must be adapted according to exact product, usage, conditions … For each machine, there is likely more than one extreme case, despite our examples.
Autoclave sterilization Maximum permissible load density (e.g., chamber packed with the densest surgical tool kits) + Lowest validated temperature setting + Longest validated cycle time. This doesn’t just test if the chamber can get hot. It challenges the system’s ability to achieve heat penetration into the most difficult-to-sterilize load. It also puts maximum sustained stress on the chamber, plumbing, and steam generator, revealing potential weaknesses in thermal stability or component fatigue that a short, empty cycle would miss. | CNC machining center Hardest specified workpiece liga (e.g., Inconel) + Maximum spindle RPM + Maximum tool feed rate + A toolpath program with the highest density of rapid directional changes. This combination creates the highest possible stress on the entire machine. It tests for motor torque sag, spindle bearing vibration, ball screw accuracy under extreme load, and the controller’s ability to process a dense block of Código G without stuttering. It’s a test of mechanical rigidity and computational power simultaneously. |
 | High-speed liquid filling line Fastest line speed + Tallest and narrowest container type (most unstable) + Product at its lowest specified viscosidade (most likely to splash or foam). This challenges the entire integrated system’s timing and stability. It tests the filler nozzles’ cut-off precision to prevent drips, the star wheels’ and guide rails’ ability to handle unstable containers without tipping, and the check-weigher’s and rejection station’s ability to function accurately at maximum throughput. |
Robotic pick-and-place arm Maximum payload weight + Farthest horizontal and vertical reach points (maximum moment arm) + Highest programmed acceleration and deceleration values. This tests the system under the highest possible inertial load. It’s designed to reveal servo motor overshoot, arm deflection (whipping), vibration at the endpoint, and the positional accuracy of the encoders when the mechanical system is under the most strain. | Chromatograpy skid for biopharma Maximum specified flow rate + Highest viscosity buffer solution + Executing the steepest possible gradient change (e.g., 0% to 100% Buffer B in the minimum possible time). This creates a “pressure shock” scenario. It tests the pumps’ ability to maintain accurate flow against a sudden increase in system backpressure and verifies the gradient proportioning valves can respond instantly and accurately under the highest differential pressure. It finds weaknesses in bombear seals and valve diaphragms. |
Environmental stability chamber Fastest possible temperature and humidity ramp rate (e.g., from -20°C/10% RH to +70°C/95% RH) + A full load of product placebo. This challenges the absolute limits of the refrigeration, heating, and humidification systems’ capacity. The full load acts as a thermal ballast, making it harder for the chamber to meet its ramp rate. This test reveals if the system can perform under load, not just when empty, and tests the controller’s ability to manage setpoints without significant overshoot. |  |
Tablet press Maximum turret speed + Maximum main compression force + Using a placebo formulation known to be “sticky” or have poor flow characteristics. This simulates the most challenging production scenario. It tests the feeder’s ability to maintain a consistent die fill with difficult powder, the clutch’s ability to handle force spikes without slipping, and the punch heads’ and cams’ resistance to wear under maximum strain. It also challenges the tablet take-off and rejection system to function flawlessly at high speed. | Computerized vision inspection system Maximum conveyor/part feed speed + Parts containing the smallest allowable defect + Lowest permissible lighting condition. This pushes the camera, lens, and software to their limits. It tests if the camera’s shutter speed is fast enough to avoid motion blur, if the lens aperture can gather enough light in a worst-case scenario, and if the processing algorithm is fast and robust enough to find the tiniest flaw at the highest throughput. |
 | Lyophilizer (freeze dryer) A full load of vials containing the highest fill volume + Fastest freezing ramp + Fastest vacuum pull-down during primary drying. This creates the maximum possible water vapor load on the system. It challenges the refrigeration system’s ability to keep the condenser coils cold against a massive influx of sublimated ice and tests the vacuum pump’s capacity to maintain deep vacuum under the highest possible gas load, which is the primary bottleneck of any liofilização cycle. |
Centrifuge Maximum RPM + The maximum allowable imbalance specified by the manufacturer (using a deliberately unbalanced test load) + Longest possible run time setting. This is a mechanical torture test. It verifies that the imbalance detection system will trip at the correct threshold without nuisance alarms. It also puts maximum stress on the drive spindle, bearings, and motor, testing for thermal stability and mechanical integrity over a sustained, high-stress period. | Water for Injection (WFI) distribution loop Lowest validated operating temperature (where microbial growth is a higher risk) + Opening all points-of-use simultaneously to create maximum flow demand. This tests the main circulation pump’s ability to maintain turbulent flow (a key factor in preventing biofilm) throughout the entire loop, even at the most distant point, during a period of maximum system demand. It verifies the system is hydraulically balanced and the pump is sized correctly. |
Blister packaging machine Maximum cycles per minute + Thickest, hardest-to-form polymer filme + Deepest draw blister pocket design. This combination puts the forming and sealing stations under maximum stress. It tests if the heaters can provide enough energy to soften the thickest film at high speed, if the compressed air system can provide enough pressure for a deep draw, and if the sealing station has enough dwell time and pressure to create a perfect seal under these challenging conditions. |  |
5. Verification of Computerized Systems and Data Integrity

For modern equipment, this is a non-negotiable part of OQ and part of legal requirements in some industries.
- User access control: verifying that different user levels (e.g., Operator, Supervisor, Administrator) have the correct permissions and that unauthorized users cannot perform critical functions.
- Audit trails: confirming that the system accurately records all critical actions, changes to setpoints, and alarms, logging the user, date, and time (as required by regulations like 21 CFR Part 11).
- Data handling: testing data backup, recovery, and archiving functions to ensure process data is secure and cannot be lost or altered.
Dica: be the malicious user and verify the ‘Before and After’ in audit trails. Don’t just follow the happy path. Actively try to break the system’s logic. Use an operator-level login and try to execute an administrator-level function. Try to enter letters into a numeric-only field. For audit trails, the gold standard is not just verifying that an entry is created, but that it contains the critical context: Parameter, Original Value, New Value, User ID, and Timestamp.
6. Final OQ Report and Approval
As for the IQ, after all tests are executed, a final OQ report is compiled. This report summarizes the results, explicitly stating whether each test passed or failed its acceptance criteria. Any deviations encountered during testing are documented, investigated, and resolved with a clear rationale. The conclusion of the report makes a definitive statement: the equipment has successfully passed Operational Qualification and is now ready to proceed to the final stage, Performance Qualification (PQ). This report is formally reviewed and approved, officially closing the OQ phase.
Performance Qualification (PQ)
Performance Qualification (PQ) is the final stage of the IQ OQ PQ validation methodology. It is the documented process of demonstrating that a manufacturing process, operating within its established parameters, consistently and reproducibly produces a product that meets all its pre-determined quality specifications. PQ moves beyond the isolated equipment and challenges the entire integrated system—combining the qualified equipment, the actual raw materials, the approved procedures, and trained personnel—under real-world, routine production conditions.
The ultimate goal of PQ is to answer the definitive question: “Can we consistently make a quality product?8220;
While OQ proved the equipment works, PQ proves the process works.
This phase provides the final, tangible evidence required by regulatory agencies like the FDA that the manufacturing process is robust, in a state of control, and capable of reliably delivering a safe and effective product. A successful PQ is the capstone of the validation effort and is the final gate before a process is approved for commercial manufacturing. It provides the baseline data that will be used for ongoing process monitoring throughout the product’s lifecycle.
Key Stages and Activities in Performance Qualification
PQ is executed against a comprehensive, pre-approved protocol that details the entire plan, from the number of runs to the specific quality attributes to be tested.
1. PQ Protocol Development
The PQ protocol is the master plan for the validation effort. It is a detailed document that must be approved by the cross-functional validation team (e.g., Quality, Manufacturing, Engineering, R&D) before execution. Key contents include:
- Reference to IQ/OQ: a statement confirming the successful completion of the prerequisite IQ and OQ for all relevant equipment.
- Number and size of batches: specifies the number of consecutive, successful production runs required. The industry standard is typically three, as this demonstrates reproducibility and ensures a single successful run wasn’t an anomaly. The batch size must be representative of the intended commercial scale.
- Critical Process Parameters (CPPs): lists all process parameters that are critical to product quality (e.g., mixing time, temperature, compression force) and their proven acceptable ranges, which were established during process development and OQ.
- Critical Quality Attributes (CQAs): defines all the physical, chemical, biological, and microbiological attributes of the final product that must be controlled to ensure the desired quality. This includes the test methods and their strict acceptance criteria (specifications).
- Sampling plan: a detailed plan outlining what will be sampled, how it will be sampled, how many samples will be taken, and from where and when during the process (e.g., beginning, middle, end of a batch; top, middle, bottom of a blender).
2. Execution of Production Runs (The PQ Batches)

This is the practical execution phase where the process is run under conditions that are as close to routine manufacturing as possible.
Real-World Conditions: PQ must use the final, approved versions of all inputs:
- Raw materials: from qualified vendors, meeting all release specifications.
- Personnel: executed by fully trained production operators, not just engineers or scientists.
- Documentação: using the final, approved Standard Operating Procedures (SOPs) and Master Batch Records.
- Environment: conducted in the actual production facility with qualified utilities.
(see below the dedicated chapter on the “Three Batch” rule)
3.vIntensive In-Process and Final Product Testing

During and after each PQ run, the product is subjected to a level of scrutiny far greater than what will occur in routine quality control.
- In-process Controls (IPCs): critical parameters are tested at intermediate stages of the process (e.g., blend uniformity, granule moisture content, tablet hardness) to ensure the process is staying in control.
- Final product testing: a large number of samples from each batch are tested against all CQAs. For a pharmaceutical tablet, this could include tests for appearance, identity, assay (potency), content uniformity, dissolution, purity (impurities), and microbial limits. The goal is to prove both inter-batch consistency (the results from Batch 1, 2, and 3 are very similar) and intra-batch uniformity (the results from the beginning, middle, and end of a single batch are very similar).
4. Process Monitoring and Data Collection
Throughout each of the PQ runs, all identified CPPs are meticulously monitored and recorded to prove they were maintained within their specified ranges for the entire duration of the process. This provides the direct link between the controlled process parameters and the resulting high-quality product.
5. Data Analysis and Statistical Evaluation
The data from the PQ runs are compiled and statistically analyzed. It’s not enough for every result to simply “pass” the specification. The analysis must demonstrate a high degree of consistency and low variability. Statistical tools like mean, standard deviation, and relative standard deviation (RSD) are used to quantify the process’s stability and capability. This statistical evidence is a powerful testament to the robustness of the process.
6. Final PQ Report and Approval
Once all runs are complete and the data is analyzed, a final PQ report is written. This report:
- Summarizes the results of each PQ batch.
- Presents all the raw data and statistical analysis in a clear format.
- Documents any deviations that occurred, the investigation into their root cause, and the corrective actions taken. A significant, unexplained deviation in a PQ batch can invalidate the run and may require it to be repeated.
- Concludes with a definitive statement: the process has been successfully validated and is deemed capable of consistently producing a product that meets its pre-determined specifications.
Upon formal review and approval of this report, the process is now officially validated and released for routine commercial production.
Focus: the “Three Batch” Rule
The “Three Batch Rule” is the heart of validation practice versus regulatory theory.
It is a long-standing and deeply entrenched industry convention for the Performance Qualification (PQ) phase of process validation. It refers to the practice of manufacturing three consecutive, successful commercial-scale batches of a product to prove that the manufacturing process is controlled, consistent, and reproducible.
The rule applies specifically to PQ because this is the stage where the entire integrated process—qualified equipment (IQ/OQ), approved raw materials, trained personnel, and final procedures (SOPs)—is challenged under real-world conditions. A single successful batch could be a fluke; two could be a coincidence. Three consecutive successes provide the minimum level of objective evidence needed to demonstrate that the process is reliable and will consistently yield a product that meets all its pre-determined quality attributes. This is where the nuances are:
- It is NOT a “Nice-to-Have”: it is considered a fundamental baseline for process validation in regulated industries.
- It is NOT explicitly “Regulatory Law”: you will not find the phrase “three validation batches” written verbatim in the FDA’s Code of Federal Regulations (e.g., 21 CFR 211). The regulations are performance-based, stating that you must have documented evidence that your process is in a “state of control” and can be “reproduced”. The regulations wisely do not prescribe the exact number, as this could stifle innovation and risk-based approaches.
- It IS a “Mandatory” industry standard and regulatory expectation: the “Three Batch” rule has become the universally accepted and easiest-to-defend method for meeting the regulatory requirement of proving consistency. An auditor from any major agency (FDA, EMA, etc.) will arrive with the expectation of seeing data from three successful PQ batches.
In practice, it is mandatory. While not a literal law, deviating from this standard invites intense scrutiny from inspectors. You would need an exceptionally robust, pre-approved, and scientifically sound risk-based justification to validate a process with fewer than three batches. It is a powerful convention that has effectively become the default requirement. Choosing to do fewer than three batches is a significant business and compliance risk that must be formally defended.
When Might You Deviate? | |
| More than Three Batches: for highly complex or high-risk processes (e.g., sterile biologics, cell therapies) or processes with known high variability, a company may proactively decide to run five or more batches to generate a more robust data set. | Fewer than Three Batches: this is extremely rare and only considered in specific, well-justified situations such as for orphan drugs with very small annual production, or for very simple, low-risk processes. This approach must be documented in a formal risk assessment and agreed upon in the validation master plan. |
Alternatives Methodologies to IQ OQ PQ
While IQ OQ PQ is the gold standard in GxP-regulated environments, other industries use different, equally rigorous methodologies to achieve the same goal: ensuring a process is capable and in control. Only for information, below are five other process validation methodologies used as alternatives:
ASTM E2500 – A Risk-Based ApproachThis standard defines a modern framework, primarily for the pharmaceutical and biopharmaceutical industries, that focuses on a lifecycle and risk-based approach to verification. It emphasizes that equipment and systems should be “fit for intended use”. Instead of a rigid, sequential checklist, it starts with a risk assessment to identify Critical Quality Attributes (CQAs) and Critical Process Parameters (CPPs). Verification activities are then tailored to mitigate the identified risks. It heavily leverages supplier documentation and the knowledge of Subject Matter Experts (PMEs), promoting continuous verification throughout the equipment’s lifecycle rather than treating validation as a one-time event. | Commissioning and Qualification (C&Q) with FAT/SATC&Q is an engineering-centric methodology focused on verifying that all systems and components of a facility or process are installed, tested, and operate according to the design requirements. It includes Factory Acceptance Testing (FAT) at the vendor’s site and Site Acceptance Testing (SAT) after installation. C&Q is broader and often precedes or incorporates IQ/OQ. A significant portion of the testing (FAT) is front-loaded and performed before the equipment is even shipped, which is more efficient for finding and fixing issues. The SAT phase often covers the same ground as IQ and OQ, but it’s framed within a project management and engineering handover context. This is the standard in heavy industry, energy, and large-scale facility construction. |
 | Processo de Aprovação de Peças de Produção (PPAP)PPAP is the standardized framework required by the automotive and aerospace industries to ensure a supplier’s production process can consistently produce parts that meet the customer’s engineering design records and specifications. PPAP is an external-facing validation focused on the supplier-customer relationship. It is a comprehensive submission package containing 18 specific elements, including Failure Mode and Effects Analysis (FMEA), Measurement System Analysis (MSA), Control Plans, and initial capacidade do processo studies (Cpk, Ppk). It’s a much more prescriptive and holistic “binder of evidence” to formally approve a supplier for mass production.
|
Six Sigma Methodology (DMAIC/DMADV)DMAIC or DMADV are highly data-driven and statistical methodology for process improvement and validation. DMAIC (Define, Measure, Analyze, Improve, Control) is used for existing processes, while DMADV (Define, Measure, Analyze, Design, Verify) is used for new ones. Where IQ OQ PQ confirms a process meets a pre-defined state, Seis Sigma aims to optimize that state to a specific statistical level of quality (e.g., less than 3.4 defects per million opportunities). It is a continuous improvement framework rather than a discrete validation event. The “Control” phase of DMAIC is analogous to the ongoing monitoring that follows a successful PQ, but it is defined by statistical process control (SPC) charts. | Agile Methodologies with Continuous Integration/Continuous Deployment (CI/CD)CI/CD is the standard for modern software development. Instead of one large validation event at the end, validation is automated and integrated into every small change of the code. This is the antithesis of the linear “waterfall” approach of IQ OQ PQ. Every time a developer submits new code, an automated pipeline builds the software and runs a suite of tests (unit, integration, regression). This means the “process” of creating the software is being continuously validated in small, rapid cycles, ensuring the system remains in a validated state at all times. |
Conclusão

In regulated industries like pharmaceuticals and medical devices, the IQ OQ PQ sequence is the practical execution of process validation. IQ establishes the documented foundation that equipment is installed correctly, OQ provides evidence that the equipment’s individual functions perform reliably across their operating ranges, and the final phase, PQ, brings everything together—the qualified equipment, approved materials, and trained operators—to prove the overall process consistently and reproducibly manufactures a product that meets all its specifications.
Successfully completing this sequence provides the objective evidence that the process is in a state of control, a non-negotiable prerequisite for commercial manufacturing where product quality directly impacts patient safety.
This validation sequence is not a one-time event; it should formally be re-executed in whole or in part whenever significant changes are made to the equipment, materials, or process parameters, ensuring the system remains in a continuously validated state throughout its lifecycle.
Related Readings
- Plano Mestre de Validação (PMV): O documento estratégico de alto nível que define a filosofia geral de validação da empresa, seu escopo, responsabilidades e os sistemas e processos específicos a serem validados.
- Especificação de Requisitos do Usuário (URS): O documento fundamental que detalha o que se espera que o equipamento ou processo faça, da perspectiva do usuário final e da qualidade, servindo de base para todos os testes subsequentes.
- Testes de Aceitação em Fábrica (FAT) e Testes de Aceitação no Local (SAT): Testes preliminares conduzidos pela engenharia, frequentemente realizados em conjunto com o fornecedor, para verificar a funcionalidade do equipamento antes do envio (FAT) e após a instalação (SAT), podem ser aproveitados para agilizar a qualificação de instalação/qualificação operacional (IQ/OQ).
- Validação de Sistemas Computadorizados (CSV): Uma disciplina de validação especializada que funciona em paralelo com IQ, OQ e PQ, focando na integridade, segurança e confiabilidade do software e dos sistemas computadorizados que controlam o equipamento.
- Conformidade com a Parte 11 do Título 21 do CFR: O conjunto específico de regulamentações da FDA que regem registros eletrônicos e assinaturas eletrônicas é um componente crítico do CSV para garantir a integridade dos dados, trilhas de auditoria e controle de acesso.
- Validação da limpeza: a sometimes separated but related validation process performed on the same equipment to prove that a cleaning procedure can effectively and consistently remove product residues, cleaning agents, and microbial contamination (we strongly recommend to include it in the IQ OQ PQ protocol, as the cleaning status is an integral part of the product and process performances).
- Análise do Sistema de Medição (MSA) / Gage R&R: A metodologia estatística utilizada para validar os *próprios métodos de teste*, garantindo que o sistema de medição usado para avaliar a qualidade do produto seja preciso, exato, repetível e reproduzível.
- Validação baseada em risco (usando FMEA/HACCP): A metodologia para identificar possíveis modos de falha e riscos à qualidade do produto permite que os esforços de validação se concentrem nos Parâmetros Críticos do Processo (CPPs) mais importantes.
- Atributos Críticos de Qualidade (CQAs) e Parâmetros Críticos de Processo (CPPs): As características específicas e definidas do produto (CQAs) e as variáveis de processo (CPPs) que devem ser controladas para garantir a qualidade desejada do produto, constituem os critérios de aceitação para a PQ.
- Process Capability Analysis (Cpk/Ppk): A análise estatística realizada nos dados de PQ serve para quantificar o quão bem um processo está centrado dentro de seus limites de especificação e quanta variabilidade ele apresenta, fornecendo uma pontuação numérica de sua "capacidade".
- Verificação Contínua do Processo (CPV): A moderna “Etapa 3” da validação de processos envolve o monitoramento contínuo dos parâmetros do processo e dos atributos de qualidade durante a produção de rotina para garantir que o processo permaneça em um estado constante de controle.
- Change control management: O procedimento formal do sistema de qualidade para avaliar, documentar e aprovar quaisquer alterações propostas a um sistema ou processo validado, a fim de garantir que ele não saia involuntariamente de seu estado validado.
- Gestão de desvios e ações corretivas e preventivas (CAPA): O sistema para investigar, determinar a causa raiz e implementar ações corretivas e preventivas para quaisquer eventos ou falhas inesperadas que ocorram durante ou após a validação.
- Validação retrospectiva: Uma abordagem de validação ultrapassada, hoje raramente aceitável, baseada na análise de dados históricos de produção de um processo existente e não validado, na tentativa de comprovar que ele estava operando sob controle.
- Relatório Resumido de Validação (VSR): O documento final e conclusivo que resume todo o esforço de validação (IQ, OQ, PQ), apresenta os principais resultados, aborda quaisquer desvios e declara formalmente o sistema ou processo como validado e apto para uso comercial.
Perguntas frequentes
Qual a diferença entre QI, QO e QP?
A qualificação de instalação (IQ) comprova que o equipamento foi entregue, instalado e conectado conforme especificado. A qualificação operacional (OQ) comprova que ele funciona em toda a sua faixa de operação especificada. A qualificação de desempenho (PQ) comprova que todo o processo, com materiais, operadores e procedimentos reais, garante a produção consistente de um produto que atende às especificações.
Em que ordem são realizados os processos de IQ, OQ e PQ?
Nessa ordem, pois cada etapa depende da anterior: a Qualificação Operacional (OQ) inicia-se após a aprovação da Qualificação de Inspeção (IQ), e a Qualificação de Desempenho (PQ) inicia-se após a aprovação da OQ. Para equipamentos simples, protocolos combinados, como um único documento de IQ e OQ, são aceitos quando justificados, desde que todas as verificações necessárias sejam realizadas.
O IQ, OQ e PQ são exigidos pela FDA?
A validação é obrigatória, mas as siglas IQ, OQ e PQ não são. O guia de validação de processos da FDA de 2011 utiliza três etapas (projeto do processo, qualificação do processo e verificação contínua do processo) e o termo PPQ. UE Boas Práticas de Fabricação (BPF) O Anexo 15 menciona DQ, IQ, OQ e PQ. Os fabricantes de dispositivos médicos seguem o QMSR da FDA, em vigor a partir de 2 de fevereiro de 2026, que se baseia em ISO 13485.
Você precisa de três lotes para o PQ?
Nenhuma regulamentação fixa o número em três. A orientação da FDA exige dados suficientes para demonstrar confiança estatística, com base no risco. Três lotes consecutivos bem-sucedidos são a convenção de longa data da indústria e os mais fáceis de defender em uma auditoria.
Qual a diferença entre OQ e PQ?
A OQ testa o equipamento de forma independente em toda a sua faixa de operação, incluindo limites e alarmes, geralmente com material de teste. A PQ executa todo o processo com materiais de produção, operadores treinados e procedimentos aprovados, e verifica se o produto final atende aos seus atributos de qualidade.
O que é um URS e por que ele vem primeiro?
A especificação de requisitos do usuário (ou equivalente) define o que o equipamento ou processo deve fazer, do ponto de vista do usuário e da qualidade. A seleção de fornecedores e todos os testes de IQ, OQ e PQ são baseados nessa especificação. Sem ela, não há critérios de qualificação.
Qual a relação entre FAT e SAT com o QI e o QO?
O FAT é o teste realizado nas instalações do fornecedor antes do envio, enquanto o SAT é o teste realizado em suas instalações após a instalação. Os resultados desses testes podem reduzir a necessidade de testes repetidos em IQ e OQ, caso sejam revisados de acordo com seu sistema de qualidade, mas não substituem seu próprio processo de OQ.
O que significa teste de pior cenário em OQ?
Esta é a parte complicada e onde os especialistas devem entrar em ação: testar combinações de parâmetros em seus limites e mantê-los nesses valores, em vez de testar um parâmetro de cada vez. Por exemplo, a temperatura máxima do aquecedor enquanto o motor funciona na velocidade máxima por 30 a 60 minutos. As falhas geralmente só aparecem nessas combinações.
Quando é necessário requalificar o equipamento?
Embora existam casos óbvios ou típicos da indústria, esta é frequentemente a parte mais complexa, onde especialistas devem entrar em ação para decidir quando uma mudança significativa afeta o estado validado: modificação de equipamentos, realocação, reparo de grande porte, novos materiais ou alteração de parâmetros de processo. Repita as partes afetadas de IQ, OQ ou PQ, com base em uma avaliação de risco documentada sob controle de mudanças.
Um substituto idêntico precisa de requalificação?
Nem sempre é uma avaliação completa. Documente a substituição no âmbito do controle de alterações, justifique que ela é idêntica em função e especificação e execute as verificações exigidas pela avaliação de riscos, como verificação de instalação e calibração.
Que documentos devem constar em um QI?
A ordem de compra, manuais, especificações de projeto, desenhos, certificados de calibração de instrumentos de medição, certificados de conformidade como as marcações CE ou FDA, versões de software e firmware e a lista de verificação de instalação. A falta de documentos é motivo válido para recusar a entrega ou retê-la em quarentena.
O que é verificado nos testes de alarme e intertravamento OQ?
Que cada alarme seja acionado no ponto de ajuste e que cada intertravamento interrompa ou impeça a operação conforme projetado, por exemplo, com uma porta aberta ou uma condição de sobretemperatura. Teste simulando a condição e registre a resposta e o estado seguro alcançado.
Quem redige e aprova os protocolos IQ OQ PQ?
Geralmente, os protocolos são elaborados pela equipe de validação ou engenharia. O responsável pelo sistema e a equipe de garantia da qualidade os aprovam antes da execução e aprovam o relatório final posteriormente. Os resultados só são considerados válidos se o protocolo tiver sido aprovado antes do início dos testes.
O que acontece quando um teste falha durante a OQ ou PQ?
Normalmente, registre isso como um desvio, investigue a causa, avalie o impacto, corrija o problema e repita os testes afetados. Nunca sobrescreva o resultado da falha. O protocolo funciona como um contrato, portanto, cada desvio precisa de uma justificativa por escrito.
Os conceitos de IQ, OQ e PQ se aplicam a softwares e sistemas computadorizados?
Sim. O IQ verifica a instalação e a configuração, o OQ testa as funções, o controle de acesso, os alarmes e a integridade dos dados, e o PQ confirma se o sistema funciona em condições reais de operação. A mesma sequência é usada para o software que controla ou registra um processo regulamentado.
Quais são as alternativas para IQ, OQ e PQ?
Entre outras, ASTM E2500 (verificação baseada em risco na indústria farmacêutica), comissionamento e qualificação com FAT e SAT, PPAP na indústria automotiva, Six Sigma DMAIC ou DMADV e pipelines de CI/CD para software. A escolha certa depende do setor e do que o órgão regulador ou o cliente aceita.
Glossário de termos utilizados
American Society for Testing and Materials (ASTM): an international standards organization that develops and publishes voluntary consensus technical standards for materials, products, systems, and services, aimed at improving quality and safety across various industries.
Code of Federal Regulations (CFR): Uma compilação das normas gerais e permanentes publicadas por agências federais nos Estados Unidos, organizadas por assunto em 50 títulos, servindo como fonte legal oficial para regulamentações federais.
Computer Numerical Control (CNC): Um processo de fabricação que utiliza software de computador programado para controlar máquinas-ferramenta, permitindo movimentos e operações precisos em tarefas como fresagem, furação e torneamento, aumentando a automação e a precisão na produção.
Computer Numerically Controlled (CNC): Um processo de fabricação que utiliza software de computador programado para controlar máquinas-ferramenta, permitindo operação precisa e automatizada para tarefas como corte, fresagem, perfuração e gravação de materiais.
Continuous Integration/Continuous Deployment (CI/CD): Uma prática de desenvolvimento de software que automatiza a integração de alterações de código e a implantação em ambientes de produção, permitindo atualizações frequentes, entrega mais rápida e melhor colaboração entre as equipes de desenvolvimento e operações por meio de testes e monitoramento automatizados.
Continuous Integration/Continuous Deployment (CICD): Uma prática de desenvolvimento de software que automatiza a integração de alterações de código e a implantação em produção, permitindo atualizações frequentes e reduzindo problemas de integração por meio de testes automatizados e pipelines de entrega.
Corrective Action and Preventative Action (CAPA): a systematic approach to identifying, investigating, and addressing nonconformities and potential issues to prevent recurrence and ensure compliance with regulatory standards in quality management systems.
Corrective and Preventive Action (CAPA): Uma abordagem sistemática para identificar, investigar e solucionar não conformidades, visando prevenir recorrências e eliminar problemas potenciais, garantindo a conformidade com as normas regulamentares e a melhoria contínua de processos e produtos.
Cost and Freight (CFR): Um contrato de transporte marítimo no qual o vendedor paga as despesas de transporte e frete para entregar as mercadorias a um porto específico, enquanto o comprador assume o risco e a responsabilidade pelo seguro e pelos custos assim que as mercadorias são carregadas no navio.
Critical Control Points (CCP): specific stages in a process where control can be applied to prevent, eliminate, or reduce food safety hazards to acceptable levels. Identifying these points is essential for effective hazard analysis and critical control management in food production systems.
current Good Manufacturing Practice (cGMP): Um sistema que garante que os produtos sejam produzidos e controlados de forma consistente, de acordo com padrões de qualidade, abrangendo regulamentos e diretrizes para processos de fabricação, instalações, equipamentos e pessoal, a fim de assegurar segurança, qualidade e eficácia nas indústrias farmacêutica, alimentícia e outras indústrias regulamentadas.
Defects Per Million Opportunities (DPMO): Uma medida utilizada no controle de qualidade que quantifica o número de defeitos em um processo por milhão de oportunidades de erro, calculada dividindo-se o número de defeitos pelo número total de oportunidades e multiplicando-se por um milhão.
Define Measure Analyze Improve Control (DMAIC): Uma estratégia de qualidade orientada por dados, utilizada no Seis Sigma para aprimoramento de processos, que consiste em cinco fases: identificação do problema, medição do desempenho atual, análise de dados para identificar as causas, melhoria dos processos com base nas descobertas e controle do desempenho futuro para sustentar as melhorias.
Define, Measure, Analyze, Design, Verify (DMADV): Uma metodologia baseada em dados, utilizada no Seis Sigma para o desenvolvimento de novos processos ou produtos. Envolve a definição de objetivos do projeto, a mensuração de requisitos, a análise de opções, o desenvolvimento de soluções e a verificação dos resultados para garantir o cumprimento dos padrões de qualidade e desempenho.
Design Validation (DV): Um processo para garantir que um produto atenda aos requisitos especificados e ao uso pretendido por meio de testes e avaliações, confirmando que o projeto cumpre sua finalidade e funciona corretamente em condições reais.
Failure Mode and Effects Analysis (FMEA): a systematic method for evaluating potential failure modes within a system, process, or product, assessing their effects on performance, and prioritizing risks to improve reliability and safety through corrective actions.
Food and Drug Administration (FDA): Uma agência federal do Departamento de Saúde e Serviços Humanos dos Estados Unidos responsável por regulamentar a segurança alimentar, produtos farmacêuticos, dispositivos médicos, cosméticos e produtos de tabaco para garantir a saúde e a segurança públicas por meio da avaliação científica e da aplicação de padrões de conformidade.
Good Manufacturing Practice (GMP): a system ensuring products are consistently produced and controlled according to quality standards, minimizing risks involved in pharmaceutical production and related industries. It encompasses guidelines for manufacturing processes, facility conditions, personnel qualifications, and documentation practices to ensure product safety and efficacy.
Hazard Analysis and Critical Control Points (HACCP): Uma abordagem sistemática à segurança alimentar que identifica, avalia e controla os perigos em pontos críticos do processo de produção para prevenir doenças transmitidas por alimentos e garantir a segurança do produto.
Installation Qualification (IQ): Um processo documentado para verificar se os equipamentos ou sistemas estão instalados de acordo com as especificações, incluindo a avaliação das instalações, das condições ambientais e da conformidade com os requisitos de projeto, garantindo a prontidão para a qualificação operacional.
Measurement System Analysis (MSA): a statistical method used to evaluate the accuracy, precision, and reliability of measurement processes and instruments, ensuring that data collected is valid and consistent for decision-making in quality control and process improvement.
Operational Qualification (OQ): a validation process that ensures equipment or systems operate according to specified requirements within defined limits, confirming that they perform as intended in their operational environment.
Performance Qualification (PQ): a process that verifies a system or equipment operates according to specified requirements under real-world conditions, ensuring it consistently performs its intended function within predetermined limits.
Process Capability Index (Cpk): a statistical measure that quantifies how well a process can produce output within specified limits, indicating the relationship between the process mean and the nearest specification limit, adjusted for process variability.
Process Performance Index (Ppk): Uma medida estatística que quantifica o quão bem um processo atende aos limites de especificação, calculada usando a média e o desvio padrão do processo. Ela indica a capacidade de um processo produzir resultados dentro de limites definidos, levando em consideração tanto a variabilidade quanto o equilíbrio.
Product Lifecycle Management (PLM): a systematic approach to managing a product's lifecycle from inception, through engineering design and manufacturing, to service and disposal, integrating people, processes, data, and technology to improve product quality, reduce time to market, and enhance collaboration across stakeholders.
Production Part Approval Process (PPAP): Um procedimento padronizado utilizado na fabricação para garantir que os fornecedores atendam aos requisitos de qualidade antes da produção em massa, envolvendo a documentação e validação das especificações do projeto, das capacidades do processo e das amostras de produção para confirmar a conformidade com as expectativas do cliente.
Quality Management System (QMS): Um sistema estruturado de processos, procedimentos e responsabilidades que visa garantir a qualidade consistente de produtos e serviços, facilitar a melhoria contínua e atender aos requisitos do cliente e às normas regulamentares.
Revolutions Per Minute (RPM): Unidade de medida que indica o número de rotações completas que um objeto realiza em torno de um eixo fixo em um minuto. Comumente usada para quantificar a velocidade de motores, máquinas e outros equipamentos rotativos.
Standard Operating Procedure (SOP): a set of step-by-step instructions created to help workers carry out routine operations consistently and efficiently, ensuring compliance with regulations and quality standards.
Statistical Process Control (SPC): a method of quality control that employs statistical techniques to monitor and control a process, ensuring it operates at its full potential by identifying variations and maintaining consistent output within specified limits.
User Requirement Specification (URS): Um documento que detalha as necessidades e expectativas dos usuários em relação a um sistema ou produto, descrevendo os requisitos funcionais e não funcionais para orientar o desenvolvimento e garantir o alinhamento com os objetivos do usuário.
External Links on IQ OQ PQ Process Validation
Normas internacionais
(Passe o cursor sobre o link para ver nossa descrição do conteúdo)