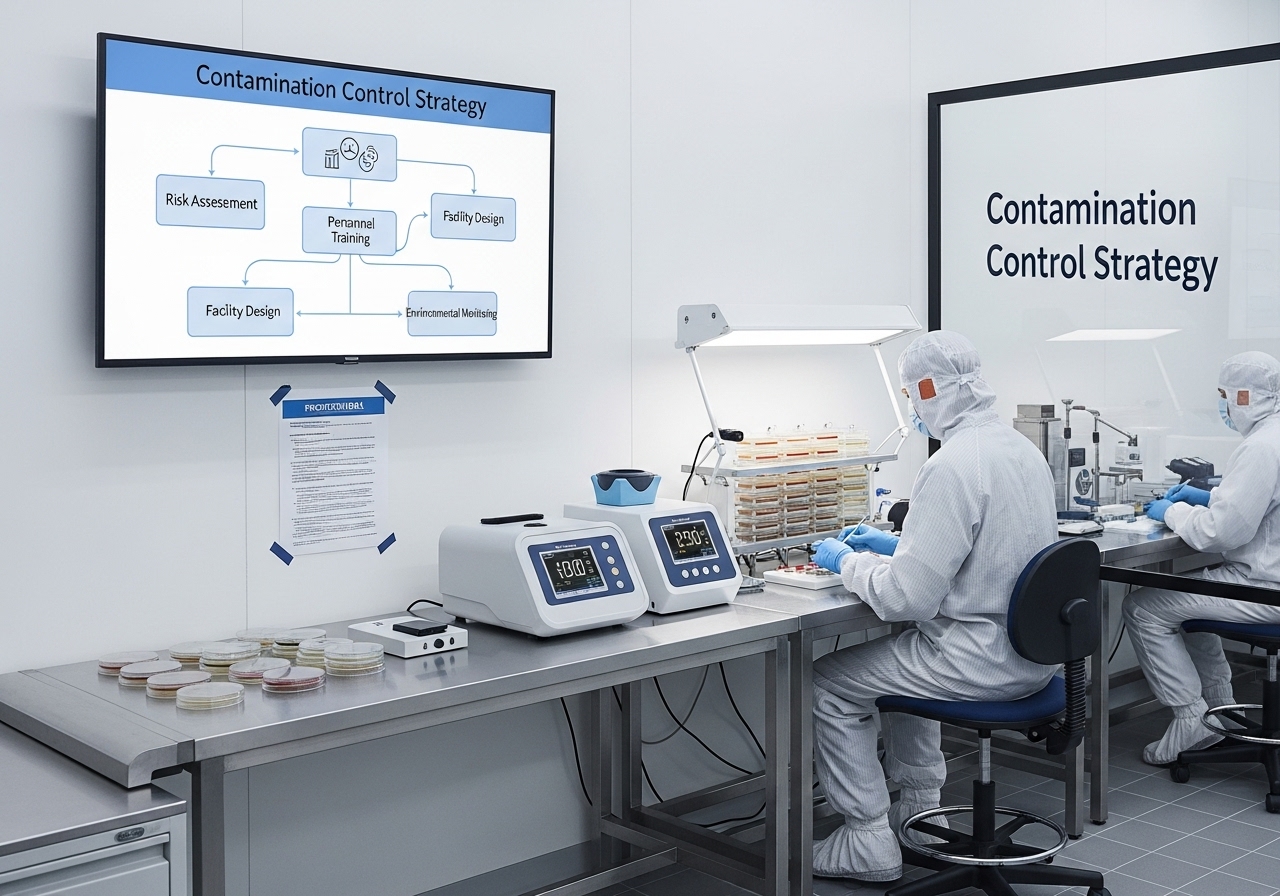
Uma Estratégia de Controle de Contaminação (ECC) é uma estrutura abrangente e documentada que estabelece a abordagem formal para o gerenciamento de riscos à qualidade do produto decorrentes de todas as formas de contaminação. Trata-se de um documento dinâmico que vai muito além do projeto das instalações, integrando elementos distintos, como treinamento de pessoal, protocolos de transferência de materiais, fluxogramas de processo, monitoramento ambiental e qualificação de utilidades, em um plano único e coeso. A ECC não é meramente um resumo dos procedimentos existentes; é a justificativa estratégica, baseada na gestão de riscos, que define por que controles específicos são implementados, como são monitorados e quais ações são tomadas quando se desviam do estado de controle pretendido.
The cleanroom is one of the physical components, but it is fundamentally governed by the CCS. Its classification, operational parameters, and monitoring limits are direct outputs of the risk assessments detailed within the strategy. The CCS provides the rationale for the cleanroom’s existence and dictates its performance requirements to mitigate identified contamination risks.
Principais conclusões
- CCS should be built upon the principles of Quality Risk Management (QRM)
- Holistic, facility-wide implementation strategy.
- Define and monitor critical control points.
- Personnel are a primary contamination source.
- Proactive and continuous environmental monitoring.
- Implement strict material and waste controls.
- Process design to minimize exposure
- Garantir a conformidade regulatória (por exemplo, Anexo 1).
What is a Contamination Control Strategy (CCS)?
A Contamination Control Strategy (CCS) is a formal, comprehensive, and living document that defines a manufacturer’s entire approach to minimizing contamination in their products.
Mandated by the revised EU Boas Práticas de Fabricação (BPF) Annex 1, its core purpose is to move away from a fragmented collection of separate procedures (for cleaning, gowning, monitoring, etc.) towards a single, holistic strategy that demonstrates a deep understanding of all potential contamination risks and the scientific rationale for the controls put in place to mitigate them.
The philosophy behind the CCS is that sterility and product quality are not achieved by any single action, but by the cumulative effect of a series of interconnected controls. The CCS is the master document that identifies every potential source of contamination—particulate, microbial, endotoxin/pyrogen, and chemical—and describes how the combination of facility design, equipment, procedures, and monitoring programs work together to protect the product throughout its lifecycle.
Key Elements of a Contamination Control Strategy
1. Facility and Equipment Design
This element is the physical foundation of the Contamination Control Strategy. It’s not enough to have a cleanroom; you deve justify why it was designed the way it was, based on risk.
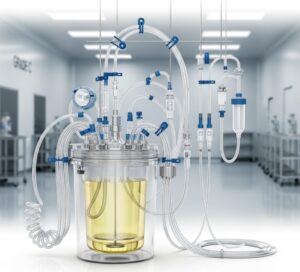
Rationale for the design: the CCS must detail the logic behind the facility’s layout, including unidirectional flows for personnel, materials, equipment, and waste to prevent mix-ups and backtracking from “dirty” to “clean” areas. It must scientifically justify the pressão cascades between rooms (e.g., the Grade B cleanroom is maintained at a significant positive pressure relative to the surrounding Grade C support area), providing data from the Building Management System (BMS) to prove these differentials are continuously maintained. The design of material and personnel airlocks, including their interlock mechanisms and purge times, must be rationalized as critical control points.
Equipment design: the Contamination Control Strategy justifies the selection of process equipment based on its ability to mitigate contamination. This includes specifying sanitary design features like crevice-free surfaces, 316L stainless steel, and Tri-Clamp fittings to prevent microbial colonization and facilitate effective cleaning. Crucially, it details the rationale for using advanced aseptic technologies. For example, it would justify the use of a Restricted Access Barrier System (RABS) or a fully contained isolator by referencing a risk assessment (FMEA) that shows these technologies significantly reduce the risk of operator-borne contamination compared to a conventional open-process cleanroom.
Regulatory References:
- EU: EudraLex – Volume 4 – Annex 1: “Manufacture of Sterile Medicinal Products” (August 2022), specifically Section 4, “Premises.”
- FDA: Code of Federal Regulations, Title 21, Part 211.42, “Design and construction features” and 211.46, “Ventilation, air filtration, air heating and cooling.”
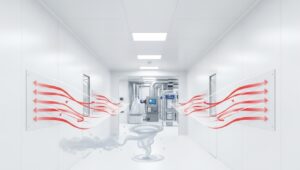
Dica: use Computational Fluid Dynamics (CFD) modeling during the design phase of a new cleanroom or the installation of new equipment. Supplement this with physical smoke studies during qualification. The visual evidence from these studies provides irrefutable, science-based proof that your airflow patterns are unidirectional, effectively protecting the critical zone from contamination, which is far more powerful during an audit than simply presenting air velocity and pressure differential data.
2. Personnel
This element recognizes that humans are the primary source of microbial and particulate contamination in a cleanroom.
Gowning: A Estratégia de Controle de Contaminação detalha todo o sistema de vestimenta, não apenas o procedimento. Isso inclui a ciência dos materiais por trás das vestimentas escolhidas (por exemplo, não soltar partículas, resistente a fluidos), a validação do seu ciclo de esterilização e os resultados dos estudos de qualificação de vestimenta para cada operador. Esses estudos devem fornecer dados objetivos (por exemplo, placas de contato de luvas e mangas) para comprovar que um indivíduo pode vestir a vestimenta sem comprometer a esterilidade da mesma.
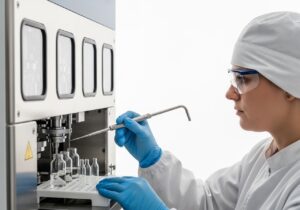
Training and aseptic technique: a estratégia vai além do simples treinamento processual.
Regulatory References:
- EU: Descreve um programa formal de qualificação onde os operadores devem demonstrar proficiência em manipulações assépticas, muitas vezes através da participação bem-sucedida em preenchimentos de meios (simulações de processos assépticos). O CCS enfatiza o “porquê” por trás das regras, garantindo que o pessoal compreenda os princípios microbiológicos do controle de contaminação, tais como a importância de movimentos lentos e deliberados para evitar a geração de turbulência no ar.
- FDA: Código de Regulamentos Federais, Título 21, Parte 211.28, “Responsabilidades do pessoal” e 211.113, “Controle da contaminação microbiológica”.
Dica: implement a “human factors” study for your most critical aseptic interventions. Instead of just writing a procedure, observe operators performing the task and analyze the ergonomia and cognitive load. A procedure that is difficult, awkward, or confusing is a contamination risk. Simplifying the process based on human factors engineering is a proactive control that is far more effective than simply retraining personnel on a flawed procedure.
3. Utilities
Utilities that contact the product or product-contact surfaces are a direct potential pathway for contamination.
Control of critical utilities: the Contamination Control Strategy provides a comprehensive overview of the design, validation, and ongoing monitoring of critical utility systems. For a Water-for-Injection (WFI) system, it would detail the continuous hot-loop circulation (>80°C) to prevent biofilm formation, the validation of the multi-stage purification process, and the routine monitoring program for bioburden, endotoxin, Total Organic Carbon (TOC), and conductivity. Similarly, it would describe the filtration (e.g., sterile 0.22 µm filters) and qualification of process gases like compressed air or nitrogen that come into direct product contact.
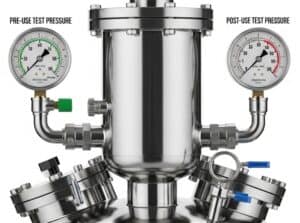
Regulatory References:
- EU: EudraLex – Volume 4 – Annex 1 (August 2022), Section 6, “Utilities.”
- FDA: Code of Federal Regulations, Title 21, Part 211.63, “Equipment design, size, and location,” supported by the principles in the “Guidance for Industry: Sterile Drug Products Produced by Aseptic Processing — Current Good Manufacturing Practice.”
Application example: the CCS for a biologics facility details the risk assessment for the process air system. It identifies the point-of-use sterile filters on the bioreactor air inlet as Critical Control Points. The strategy can mandate an integrity test of these filters not only before the batch (pre-use) but also after the batch is harvested (post-use, pre-sterilization) to prove the filter remained integral throughout the entire cell culture process, thus ensuring the batch was protected.
Dica: use online Total Organic Carbon (TOC) monitoring in your WFI loop not just as a quality attribute test, but as a leading indicator for system health. Establish a tight internal alert limit, well below the official action limit. A slow, upward trend in TOC levels is often the very first sign of developing biofilm in the system, allowing maintenance to intervene with sanitization cycles long before a significant microbial or endotoxin event occurs.
4. Raw Materials and Components
Contamination control begins with the materials that enter the facility.
Bioburden and endotoxin control: the CCS outlines a proactive strategy for managing the microbial quality of all incoming materials. This involves setting specifications for bioburden and endotoxin levels on raw materials, primary packaging (vials, stoppers), and product-contact components. This data is critical, as it is used to validate the robustness of downstream removal or sterilization steps (e.g., proving an autoclave cycle can achieve the required Sterility Assurance Level based on the maximum potential starting bioburden).
Supplier management: this section details the risk-based supplier qualification program. It describes how suppliers of critical components are audited and qualified, and the role of formal Quality Agreements in defining quality responsibilities. It also specifies the program for periodically verifying a supplier’s Certificate of Analysis (CoA) through in-house testing to ensure ongoing consistency and control.
Regulatory References:
- EU: EudraLex – Volume 4 – Part I, Chapter 5, “Production” and Chapter 7, “Outsourced Activities.”
- FDA: Code of Federal Regulations, Title 21, Part 211.84, “Testing and approval or rejection of components, drug product containers, and closures.”
Dica: implement a risk-based program for your incoming component testing that goes beyond the standard pharmacopeia. For stoppers used in sensitive biologic drug products, your CCS should include a testing regime for extractables and leachables under worst-case conditions to ensure that no compounds that could degrade the drug molecule are introduced from the component itself.
Bioburden Details
The bioburden refers to the population of viable microorganisms present on a surface, in a liquid, or within a raw material before it undergoes a sterilization or disinfection process.
This microbial load, measured in Colony Forming Units (CFU), is a key indicator of the cleanliness of the manufacturing environment and a crucial factor in ensuring product safety and efficacy.
The primary goal in these industries is to maintain a low bioburden to minimize the challenge to the final sterilization process and to prevent product contamination. High bioburden levels can compromise the sterility of a product, potentially leading to infections in patients or defects in sensitive electronic components.
Biocarga na indústria farmacêutica The pharmaceutical industry operates under stringent regulatory requirements to control microbial contamination. The United States Pharmacopeia (USP) provides specific guidelines for bioburden limits in both sterile and non-sterile drug products. Non-sterile products: for non-sterile pharmaceuticals, the acceptable bioburden levels vary depending on the product’s intended use and route of administration. USP chapter <61> outlines the microbial enumeration tests, while chapter <1111> provides the acceptance criteria. These criteria are designed to ensure that the product is safe for its intended use and that the microorganisms present will not proliferate to harmful levels. Sterile products: for sterile drug products, the bioburden must be meticulously controlled before the final sterilization process. According to USP chapter <62>, sterile products should have a total aerobic microbial count (TAMC) and total yeast and mold count (TYMC) of no more than 10 CFU per 100 mL. The European Medicines Agency (EMA) also recommends a pre-sterilization bioburden limit of less than 100 CFU per 100 mL. | Bioburden in the medical device industry Similar to pharmaceuticals, the medical device industry places a strong emphasis on controlling bioburden to ensure the effectiveness of sterilization and the safety of the device. The international standard ISO 11737-1 provides guidance on the determination of the population of microorganisms on medical devices. The acceptable bioburden for a medical device can vary depending on its classification, intended use, and the materials it is made from. While there are no universal, mandated limits for all devices, a typical bioburden level for a medical device is between 0 and 150 CFUs. For some devices, a lower limit of less than 100 CFU may be targeted to ensure a higher sterility assurance level. The size and complexity of the device can also influence its bioburden, with larger and more intricate devices potentially having higher microbial loads. |
5. Cleaning and Disinfection
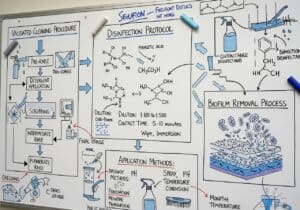
This element describes the chemical and physical removal of contaminants from surfaces (cleaning) and living organisms removal (disinfection).
Validated procedures: the CCS provides the scientific justification for the entire disinfection program. This includes the rationale for selecting specific disinfectants (e.g., a broad-spectrum bactericide) and sporicides (e.g., a peracetic acid-based agent), supported by coupon studies that prove their efficacy against the facility’s common microbial isolates. It details the validated parameters for their use, including dilution, contact time, and application method.
Efficacy and rotation: the strategy must include a disinfectant rotation program to prevent the development of resistant microbial strains. The CCS explains the frequency and logic of this rotation. It also describes the validation of cleaning procedures for product-contact equipment, proving they can effectively remove both chemical residues of the previous product and any microbial contamination to pre-defined, health-based limits.
Regulatory References:
- EU: EudraLex – Volume 4 – Annex 1 (August 2022), Section 5, “Cleaning and disinfection.”
- FDA: Code of Federal Regulations, Title 21, Part 211.67, “Equipment cleaning and maintenance.”
Dica: your disinfectant efficacy validation should not be a one-time event. Your Contamination Control Strategy should mandate an ongoing “in-situ” efficacy program. Periodically, take environmental isolates (the actual bacteria and molds growing in your facility) and re-challenge your validated disinfectants in the lab. This verifies that your program remains effective against the current, relevant microflora, which can change over time.
6. Process Risk Management
This is the intellectual core of the CCS, where all potential hazards are formally identified and controlled.
Risk identification: the CCS must contain or reference a formal process risk assessment, typically an FMEA or HACCP. This assessment systematically breaks down the entire manufacturing process, step-by-step, to identify every potential contamination risk (e.g., aseptic connection, operator intervention, material transfer).
Critical Control Points: based on the risk assessment, the CCS identifies the Critical Control Points (CCPs)—the specific steps where control is essential to prevent or eliminate a risk. For each CCP, the CCS defines the specific control measure (e.g., use of a single-use sterile connector, continuous particle monitoring during filling) and the scientific rationale for why that control is effective.
Quality risk management always comes back to the risk benefit ratio of each control measure: a stricter cleanroom practice is justified only when its protection outweighs its cost. Equipes that document the risk to benefit ratio of every control can defend their choices during an audit.
Regulatory References:
- UE: EudraLex – Volume 4 – Anexo 1 (agosto de 2022), Secção 2, “Sistema de Qualidade Farmacêutica (PQS)”, que exige explicitamente a aplicação da Gestão do Risco de Qualidade (ICH Q9).
- FDA: The principles are embedded throughout the Aseptic Processing Guidance, which is built on a foundation of risk management. The FDA has formally adopted the ICH Q9 guideline.
Dica: make your process risk assessments “living documents.” The CCS should mandate a formal review of the FMEA for a given process after a set period (e.g., one year) or after a set number of batches. During this review, use actual deviation and batch failure data to re-score the “Probability” and “Detection” elements of the FMEA. This transforms the FMEA from a theoretical exercise into a dynamic, data-driven tool that accurately reflects the real-world performance of your process.
7. Environmental and Process Monitoring
This element describes the systems used to verify that the facility and process remain in a state of control.
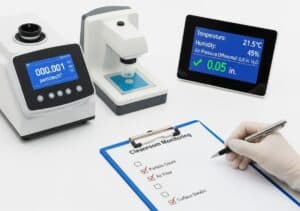
The EM program: the CCS provides a detailed rationale for the Environmental Monitoring (EM) program. It justifies every sampling location based on the process risk assessment (e.g., locations where sterile product is exposed, areas of frequent operator activity). It defines the methods (e.g., active air sampling, settle plates, contact plates), frequencies, and alert/action limits for both non-viable particulates and viable microbial counts.
Process monitoring: this section describes the use of modern monitoring technologies. This includes continuous, real-time particle monitoring in the Grade A critical zone, with alarms linked to the Batch Record. It also describes the trending of pressure differentials and other critical parameters. The Contamination Control Strategy must also define the program for identifying microbial isolates recovered from the EM program to the species level, which is crucial for tracking the facility’s microbial flora and investigating deviations.
Regulatory References:
- EU: EudraLex – Volume 4 – Annex 1 (August 2022), Section 9, “Viable and non-viable environmental and process monitoring.”
- FDA: Code of Federal Regulations, Title 21, Part 211.113(b), which requires “appropriate written procedures… designed to prevent microbiological contamination.” The Aseptic Processing Guidance provides detailed expectations.
Dica: use the microbial identification data from your EM program to create a “microbial map” of your facility. Track not just the counts, but the species and where they are found. This allows you to identify resident “house” organisms and track their movement. If a media fill or sterility test failure occurs, you can compare the contaminating organism to your facility map, which can dramatically accelerate the root cause investigation by pointing to the likely source area.
8. Continuous Improvement
The CCS is not a static document; it must evolve and is highly related to the “c” of the cGMP.
Data trending: the CCS mandates a formal system for the routine trending of all data related to contamination control, including EM results, personnel monitoring, utility monitoring, and batch-related deviations. Statistical Process Control (SPC) should be used to identify negative trends, even if the results are still within specification.
Feedback loop: this is the most critical part of the continuous improvement cycle. The Contamination Control Strategy must be a formal agenda item in the site’s Quality Management Review. The trend data must be reviewed by senior management, and the output must be a set of documented actions for improvement. If a new microbial strain is frequently recovered, for example, the CCS must be updated to reflect a potential change in the disinfection program or an investigation into its source.
Regulatory References:
- UE: EudraLex – Volume 4 – Anexo 1 (agosto de 2022), Seção 2.5, que afirma que a CCS “deve ser atualizada ativamente e deve impulsionar a melhoria contínua”. Isso se relaciona diretamente com o ICH. Q10, “Pharmaceutical Quality System.”
- FDA: The principles of continuous improvement are central to the PQS model described in ICH Q10, which the FDA has adopted.
Dica: integrate the CCS review directly with the site’s Quality Management Review (QMR) and use a “Quality Risk Management” dashboard. Present KPIs derived from the CCS (e.g., EM excursion rates, media fill pass rates, contamination-related deviation trends) directly to senior leadership. This ensures that the health of your contamination control program has high-level visibility, which is critical for securing the resources and management commitment needed to drive meaningful continuous improvement.
Salas limpas
As salas limpas são uma parte importante da Estratégia de Controle de Contaminação (ECC), juntamente com os procedimentos logísticos e a gestão de fornecedores.
Isenção de responsabilidade: Os capítulos seguintes destinam-se a usuários das áreas de projeto, qualidade e processos, para melhor aplicarem os princípios de salas limpas. Apesar de ser bastante detalhada, a gestão de salas limpas envolve muitos fatores e especificidades devido à variedade de produtos e requisitos; profissionais e fornecedores dedicados são necessários para isso.
Classificações de salas limpas
Esta tabela compara as classes de salas limpas mais comuns de acordo com as normas internacionais. ISO 14644-1 padrão e o padrão EudraLex Volume 4, Anexo 1 (GMP) da União Europeia.
Classe ISO 5 EU GMP Grade A | Classe ISO 6 | Classe ISO 7 EU GMP Grade B | Classe ISO 8 EU GMP Grade C / D | |
| Características do fluxo de ar | Fluxo Unidirecional (FUD) Também conhecido como fluxo laminar: o ar se move em uma única direção a uma velocidade constante (tipicamente 0,36–0,54 m/s). | Fluxo não unidirecional Também conhecido como fluxo turbulento: a contaminação é controlada por diluição. | ||
| Função principal | Proteção da Zona Crítica Projetado para proteger ativamente produtos e superfícies estéreis expostos contra contaminação. | Alta qualidade Controle de Processos Utilizado em processos que requerem baixíssima contagem de partículas, mas não necessariamente condições totalmente assépticas. | Suporte a Processos Assépticos Serve como ambiente de fundo imediato para uma zona de Grau A. | Suporte geral de limpeza Serve como pano de fundo para atividades menos críticas ou como área de entrada/vestimenta para aulas mais avançadas. |
Concentração máxima de partículas (Em operação) | ISO 5:
Nota A:
|
| ISO 7:
Nota B:
| ISO 8 / Grau C:
Grau D: não definido em operação. |
Concentração máxima de partículas (Em repouso) | ISO 5 / Grau A:
|
| ISO 7 / Grau B:
| ISO 8 / Grau C:
Nota D:
|
Limites microbianos (Em operação) | Air Sample: <1 CFU/m³ Settle Plate (4 hrs): <1 CFU Contact Plate: <1 CFU | Não definido formalmente pela ISO, depende da aplicação. | Amostra de ar: 10 UFC/m³ Placa de sedimentação (4 horas): 5 UFC Placa de contato: 5 UFC | Nota C: Ar: 100, Assentamento: 50, Contato: 25 Nota D: Ar: 200, Assentamento: 100, Contato: 50 |
| Trocas de ar típicas / Velocidade | Velocidade: 0,36 – 0,54 m/s (90 pés/min ± 20%) (ACH não é a métrica principal para UDF) | MAS: 150 - 240 | MAS: 60 – 90 | MAS: 20 – 45 |
| Vestimenta necessária | Vestimenta estéril completa: Capuz, óculos de proteção, máscara, macacão e botas estéreis, embalados individualmente. Dois pares de luvas estéreis; o par interno deve ser colocado sob o punho, e o par externo deve ser colocado por cima. As luvas externas devem ser higienizadas regularmente. | Vestimenta completa: Macacão limpo (não necessariamente estéril), capuz, botas, luvas e máscara. | Vestimenta estéril completa: idêntica à de grau A. Todos os itens devem ser estéreis. | Grau C: Uniforme cirúrgico ou macacão específico, sapatos/calçados específicos, touca para cabelo, protetor de barba, máscara e luvas. Grau D: Uniforme limpo da fábrica, sapatos ou protetores de sapatos exclusivos, touca para cabelo e cobertura para barba. |
| Hardware indispensável | • Filtragem: Cobertura total dos filtros terminais HEPA/ULPA para obter fluxo unidirecional. • Superfícies: Superfícies lisas, não porosas, que não soltam partículas e de grau farmacêutico (painéis sanduíche, pisos de vinil moldado em resina epóxi/soldado). • Construção: Todas as juntas totalmente rebaixadas e seladas. Sem saliências. | • Filtragem: Terminal HEPA filtros no teto. • Superfícies: Superfícies duras, não porosas e lisas. • Construção: Piso com cantos arredondados. | • Filtragem: Filtros HEPA terminais no teto. • Superfícies: Superfícies duras, não porosas, que não soltam partículas e lisas. • Construção: Câmaras de descompressão interligadas para pessoal/materiais; manômetros de pressão diferencial visíveis. | • Filtering: HEPA filters (often in AHU or ducted). • Superfícies: Pisos e paredes lisos, fáceis de limpar e não porosos. • Construção: Área de vestimenta/câmara de descompressão definida; manômetros de pressão diferencial visíveis. |
| Hardware desejável | • Contadores de partículas integrados e em tempo real com alarmes. • Sistemas automatizados de nebulização para biodescontaminação. • Testadores de integridade de luvas integrados para isoladores. • Molduras de parede/piso totalmente integradas. | • Sistema de monitoramento contínuo de partículas. • Câmaras de passagem interligadas com filtragem HEPA. • Pisos resistentes a produtos químicos. | • Monitoramento de partículas em tempo real próximo a áreas críticas. • Portas de enrolar automáticas de alta velocidade. • Painéis de parede com instalações elétricas embutidas para reduzir a desordem. | • Contadores de partículas em rede. • Aplicadores automáticos de protetores de calçados. • Móveis de aço inoxidável para fixação na parede. |
| Aplicações típicas | • Enchimento asséptico de frascos • Conexões e transferências estéreis • Processamento aberto de materiais estéreis • Processamento de terapia celular | • Montagem de dispositivos médicos de alta tecnologia • Enchimento farmacêutico não estéril, mas com baixa carga microbiana • Conjunto ótico de alta qualidade | • Sala de fundo para zonas de Grau A • Preparação de soluções tampão e meios de cultura • Montagem asséptica de componentes | • Grau C: Lavagem de componentes, etapas assépticas menos críticas, contexto para o Grau B. • Grau D: Salas de paramentação, formulação menos crítica, estágios iniciais de preparação. |
| Normas Regulamentadoras | EUA/Internacional: ISO 14644-1:2015 UE: EudraLex Vol. 4, Anexo 1 (2022) | EUA/Internacional: ISO 14644-1:2015 | EUA/Internacional: ISO 14644-1:2015 UE: EudraLex Vol. 4, Anexo 1 (2022) | EUA/Internacional: ISO 14644-1:2015 UE: EudraLex Vol. 4, Anexo 1 (2022) |
| Contaminantes e tamanhos típicos | Os padrões medem a contagem total de partículas, não tipos específicos. No entanto, as principais fontes de contaminação e seus tamanhos típicos são:
| |||
Comparação de Contaminação
Para compreender o rigor dos padrões de salas limpas, é útil comparar seus limites de contagem de partículas com os de ambientes comuns. (Estes são valores típicos e, obviamente, podem variar bastante):
| Escritório | Quarto em Casa | Cozinha (Durante o Preparo) | Fábrica Normal | |
| Contagem típica de partículas (por m³) | ~1.900.000 (≥0,5 µm) | >100.000.000 (≥0,3 µm) | Picos extremamente altos, potencialmente superiores a 85.000.000.000 | Altamente variável, frequentemente >35.000.000 |
| Tamanhos de partículas comuns | Poeira e fibras de tamanho micrométrico | Ampla gama, incluindo alérgenos e partículas submicrométricas. | Primarily ultrafine particles (<0.1 µm) and fine particles (PM2.5) | Dependente do processo, desde partículas grandes de poeira até partículas finas submicrométricas. |
| Fontes primárias | Poeira, fibras de roupas/tapetes, escamas de pele, entrada de ar condicionado. | Poeira, caspa de animais, pólen, esporos de mofo, atividade humana | Combustão, óleos e gorduras aerossolizados provenientes do cozimento (fritura, grelha) | Processos industriais (moagem, corte), matérias-primas, subprodutos da combustão |
Conclusão: É melhor trabalhar no escritório do que em casa, principalmente se você tiver alguma alergia 😉
A sala limpa definitiva: o “Instalação de Memória8221; do grande Blade Runner 2049 filme, de Denis Villeneuve, baseado no livro de Philip K. Dick.
Melhores práticas de projeto para salas limpas
De produtos farmacêuticos a semicondutor Na fabricação, os princípios do projeto de salas limpas estão enraizados em uma abordagem multifacetada que abrange desde o gerenciamento do fluxo de ar até a seleção de materiais de construção:
Layout estratégico e otimização do fluxo de trabalhoUm layout bem projetado é crucial para minimizar os riscos de contaminação e melhorar a eficiência operacional. O projeto deve garantir procedimentos adequados e prevenir a contaminação cruzada, orientando a movimentação de pessoas e materiais. Zoneamento e adjacência: Projete o layout com zonas claramente definidas de limpeza crescente, partindo das áreas externas para os vestiários e, finalmente, para a sala limpa principal. Isso cria uma zona de amortecimento e ajuda a proteger as áreas mais críticas. Fluxo unidirecional: Planeje um fluxo unidirecional de pessoal, materiais e resíduos para evitar a contaminação cruzada. Isso significa estabelecer pontos de entrada e saída separados sempre que possível e garantir que materiais contaminados não entrem em contato com materiais limpos. | Projeto meticuloso de sistemas HVACO sistema de aquecimento, ventilação e ar condicionado (HVAC) é o coração de uma sala limpa, responsável por manter a limpeza do ar, a temperatura, a umidade e a pressão. Ele pode representar de 50 a 80% do consumo de energia da instalação. FNíveis de ilustração: Os filtros HEPA (filtros de ar particulado de alta eficiência), que têm 99,97% de eficiência na retenção de partículas de 0,3 mícron, são padrão. Para as classificações mais rigorosas (ISO 5 e inferiores), utiliza-se ar de ultra baixa penetração (ULPAPodem ser necessários filtros para capturar partículas ainda menores. Padrões de fluxo de ar: A escolha entre fluxo de ar unidirecional (laminar) e não unidirecional (turbulento) depende da classificação ISO exigida. O fluxo unidirecional, em que o ar se move em uma única passagem, tipicamente para baixo, é usado em classes mais rigorosas, como a ISO 5, para afastar partículas de processos críticos, enquanto o fluxo turbulento é adequado para ambientes menos críticos (ISO 6 e superiores). |
Priorizar o controle da contaminaçãoEstratégias eficazes de controle de contaminação são uma prioridade máxima e devem ser integradas ao projeto desde o início. Isso envolve uma abordagem holística que considera todas as fontes potenciais de contaminação, incluindo pessoal, materiais e equipamentos. Chuveiros de ar: Para salas limpas de alta sensibilidade, um chuveiro de ar pode ser instalado na entrada da área de paramentação. Alta velocidade Jatos de ar filtrado por filtro HEPA removem partículas contaminantes dos funcionários antes que eles entrem no ambiente mais limpo. Protocolos rigorosos de paramentação: O projeto deve suportar procedimentos rigorosos de paramentação. Isso inclui fornecer espaço e instalações adequadas para que o pessoal vista vestimentas de sala limpa que não liberam partículas, na sequência correta. |  |
Seleção criteriosa de MateriaisOs materiais utilizados na construção devem ser não descamantes, não porosos e fáceis de limpar, além de resistentes a agentes de limpeza e desinfetantes. Opções comuns de materiais: O aço inoxidável é frequentemente preferido devido à sua durabilidade, superfície lisa e resistência à corrosão e a produtos químicos. Outros materiais comuns incluem superfícies revestidas com epóxi, plástico reforçado com fibra de vidro (PRFV) e alumínio revestido para painéis de parede. Considerações sobre o piso: O piso deve ser sem juntas e durável. Os pisos vinílicos e epóxi são opções populares porque podem ser instalados sem juntas, reduzindo o risco de acúmulo de partículas, e oferecem propriedades antiestáticas cruciais para a fabricação de eletrônicos. | Superfícies sem emendas e seladasPara evitar o acúmulo de partículas e facilitar a limpeza eficaz, todas as juntas, emendas e aberturas em paredes, pisos e tetos devem ser devidamente vedadas. Transições em forma de cúpula: Utilize rodapés nas junções entre o piso e a parede, e entre a parede e o teto. Isso cria uma transição curva e uniforme, mais fácil de limpar e que evita o acúmulo de contaminantes em cantos vivos. Integração perfeita: As janelas, luminárias e tomadas devem ser projetadas para ficarem niveladas com as superfícies das paredes ou do teto. Isso elimina saliências e frestas onde partículas podem se acumular e torna a limpeza mais eficaz. |
 | Parâmetros de ambiente controladoO controle preciso da temperatura e da umidade é fundamental não apenas para muitos processos sensíveis, mas também para o conforto dos funcionários e o controle da contaminação. A dupla ameaça da umidade: A alta umidade (normalmente acima de 60%) pode favorecer o crescimento microbiano e causar corrosão em equipamentos sensíveis. Por outro lado, a baixa umidade (abaixo de 30%) pode levar ao acúmulo de eletricidade estática, que pode danificar componentes eletrônicos e fazer com que partículas se fixem nas superfícies. Temperatura e pessoal: Temperaturas desconfortáveis podem fazer com que os funcionários suem ou tremam, aumentando a liberação de partículas e comprometendo a eficácia de suas vestimentas para salas limpas. Uma meta típica é de 21°C (70°F), com uma pequena variação. (veja também nosso “Segredo da indústria, do qual ninguém se orgulha.” em 11. Rotina de Mãos Enluvadas (abaixo e a relação com o controle da temperatura ambiente para limitar a transpiração, sem bordas, cantos ou rebarbas afiadas) |
Pressurização Positiva e NegativaManter diferenciais de pressão de ar adequados entre áreas adjacentes é crucial para evitar a entrada de contaminantes. O ar flui naturalmente de áreas de maior pressão para áreas de menor pressão. Pressão em cascata: Uma estratégia comum é a de diferencial de pressão em cascata, onde a sala mais limpa tem a pressão mais alta. Cada sala externa subsequente ou antecâmara tem uma pressão ligeiramente menor, garantindo que o ar sempre flua para fora dos espaços mais limpos, impedindo a entrada de contaminantes. Câmaras de descompressão de bolhas, de afundamento e em cascata: Diferentes esquemas de pressão podem ser usados dependendo do objetivo. Uma antecâmara de "bolha" possui pressão mais alta do que as salas circundantes para proteger o seu conteúdo. Uma antecâmara de "sumidouro" possui pressão mais baixa para conter os contaminantes. Uma antecâmara de "cascata" possui pressão intermediária entre a de uma sala limpa de alta pressão e a de um corredor de baixa pressão. | Design modular e flexívelA incorporação de elementos modulares no projeto permite expansão, realocação e adaptação futuras às necessidades de processo em constante mudança, com o mínimo de interrupção, mas deve ser cuidadosamente avaliada (veja a dica abaixo). Tempo de construção reduzido: Como os componentes são pré-fabricados fora do local, a montagem no local é significativamente mais rápida do que a construção tradicional, reduzindo os prazos do projeto e o tempo de inatividade. Escalabilidade e reconfiguração: As salas limpas modulares podem ser expandidas ou reconfiguradas com mais facilidade caso os requisitos do processo mudem. Essa adaptabilidade as torna um investimento economicamente viável a longo prazo. Dica: embora normalmente recomendemos rodas para equipamentos e bancos para manufatura enxuta Ao melhorar a modularidade da produção — isto deve ser minimizado aqui devido às partículas provavelmente geradas pelas rodas ou pelos seus travões. |
Iluminação integrada e compatível com salas limpasA iluminação deve fornecer luminosidade adequada para tarefas detalhadas sem comprometer a integridade da sala limpa. Acessórios selados e embutidos: As luminárias devem ser totalmente vedadas para evitar o acúmulo ou a liberação de partículas. Devem ser instaladas niveladas com o teto, eventualmente com um acabamento superior. formato de "gota", para evitar perturbar o padrão de fluxo de ar. |  |
Design de vestiário bem pensadoA sala de paramentação, ou antessala, serve como uma zona de transição crítica entre o ambiente externo e a sala limpa. Seu projeto é crucial para o controle eficaz da contaminação. Demarcação e fluxo: Uma sala de paramentação bem projetada possui uma linha de demarcação clara, frequentemente incluindo um banco para sentar, que separa o lado "sujo" do lado "limpo". O layout deve guiar a equipe por uma sequência lógica e linear de paramentação. Comodidades adequadas: A sala deve ser equipada com mobiliário específico para salas limpas, destinado ao armazenamento de vestimentas e à facilitação do processo de paramentação, como armários, dispensadores de luvas e máscaras e espelhos para autoinspeção. | Mobiliário e equipamentos minimalistasEstes são os Princípios Lean e o 5Smas aplicadas ao máximo! Somente móveis e equipamentos essenciais devem ser colocados dentro da sala limpa para reduzir as fontes potenciais de contaminação e as superfícies que necessitam de limpeza. Materiais de grau para salas limpas: Todos os itens devem ser feitos de materiais não porosos e que não soltem partículas, como aço inoxidável ou polipropileno que são facilmente higienizadas. Ergonômico e design minimalista: Os móveis devem ser projetados com o mínimo de superfícies horizontais onde partículas possam se acumular. Devem também ser ergonomicamente projetados para favorecer práticas de trabalho eficientes e seguras. Sem estoque, sem peças de reposição, sem instruções em papel ★ |
 | Sistemas de monitoramentoInstale um sistema de monitoramento robusto para rastrear e registrar continuamente parâmetros ambientais críticos, garantindo a conformidade permanente e permitindo ações corretivas imediatas. Parâmetros-chave a serem monitorados: Esses sistemas monitoram em tempo real a contagem de partículas em suspensão no ar, as diferenças de pressão atmosférica, a temperatura e a umidade. Controle versus monitoramento: É importante diferenciar entre um Sistema de Gestão Predial (BMS), que controla ativamente o sistema HVAC para manter os valores definidos, e um Sistema de Monitoramento Ambiental (EMS), que registra dados de forma independente para garantia da qualidade e conformidade regulatória, acionando alarmes quando os parâmetros saem das especificações. |
Eclusas de Descompressão para Pessoal Dedicado (PAL)Uma antecâmara de descompressão para pessoal (PAL, na sigla em inglês) é uma sala especializada que funciona como a principal barreira para a circulação de funcionários entre uma área não controlada ou de nível inferior e a sala limpa. Seu objetivo é controlar a contaminação introduzida por pessoas. Portas interligadas: Uma característica fundamental de um PAL é um sistema de portas intertravadas que impede que as portas de entrada e saída sejam abertas simultaneamente. Isso mantém o diferencial de pressão entre as duas áreas e evita uma via direta para que contaminantes presentes no ar entrem no espaço mais limpo. Procedimentos de vestimenta e desparamentação: O PAL (Personal Access Line) é frequentemente sinônimo de sala de paramentação, projetado para facilitar a sequência correta de vestir e remover as vestimentas de sala limpa. O projeto deve guiar fisicamente o usuário durante o processo para minimizar erros. | Entrada e saída de mercadorias e materiais (MAL)Uma antecâmara de materiais (MAL, na sigla em inglês) é um espaço dedicado, projetado para a transferência de materiais, equipamentos e produtos acabados para dentro e para fora da sala limpa, sem comprometer sua integridade. Passagens e eclusas maiores: Para itens menores, uma caixa de passagem montada na parede com portas intertravadas é uma solução eficiente. Para equipamentos ou carrinhos maiores, é necessário um MAL (transportador de materiais) com acesso pela câmara, que funciona de forma semelhante a um PAL (transportador de materiais portátil), mas é projetado para materiais. Descontaminação e limpeza: O projeto deve permitir a descontaminação dos materiais antes de entrarem na sala limpa. Isso geralmente envolve o fornecimento de espaço e superfícies para que os operadores limpem todos os itens com agentes estéreis apropriados. Alguns sistemas de descontaminação automatizados (MALs) avançados podem incorporar sistemas de descontaminação automatizados, como nebulizadores de peróxido de hidrogênio vaporizado (VHP). |
Foco na eficiência energética e sustentabilidade
As salas limpas consomem muita energia, por isso incorporar design sustentável Os princípios podem reduzir significativamente os custos operacionais a longo prazo e o impacto ambiental. O principal fator é o isolamento térmico e Volume de ar variável (VAV) Sistemas VAV: em vez de operar o sistema HVAC em potência máxima continuamente, um sistema VAV pode ajustar o fluxo de ar com base em condições em tempo real, como contagem de partículas ou ocupação, reduzindo o consumo de energia durante períodos de baixa atividade.
Dica: Considere janelas amplas ou um túnel de vidro se o seu setor recebe visitantes com frequência, em vez de deixá-los entrar (isso também demonstrará que você se importa e é rigoroso com os procedimentos).
Dica extra: Como todos os materiais são muito específicos, pode ser menos dispendioso construir uma sala limpa do zero, incluindo paredes e teto, do que tentar desesperadamente modernizar uma instalação existente.
Melhores Práticas de Segurança Humana em Salas Limpas
Um excelente projeto de sala limpa e equipamentos de última geração, conforme descrito acima, são apenas parte da equação para manter um ambiente estéril.
A maior fonte de contaminação em qualquer sala limpa são as pessoas que trabalham nela.
Portanto, a adesão rigorosa a práticas e comportamentos humanos específicos não é apenas recomendada — é absolutamente essencial.
1. Sequência de colocação e remoção da vestimentaEsta é a primeira linha de defesa. Os funcionários devem dominar o procedimento preciso, passo a passo, para vestir e remover as vestimentas de sala limpa. Princípio "do mais limpo para o mais sujo": A colocação dos paramentos deve seguir uma sequência que minimize a contaminação das vestimentas estéreis, normalmente começando da cabeça para baixo (capuz, máscara, macacão) e terminando com as luvas, que geralmente são colocadas por último. Técnica sem contato: Ao calçar luvas estéreis, os funcionários devem usar uma técnica que garanta que a parte externa estéril da luva nunca seja tocada pelas mãos nuas ou por qualquer superfície não estéril. | 2. Movimento Deliberado e ControladoTodos os movimentos dentro da sala limpa devem ser lentos, deliberados e minimizados para reduzir a geração e dispersão de partículas. O "passeio pela sala limpa": Os funcionários devem ser treinados para caminhar em um ritmo lento e constante, sem balançar os braços. Movimentos rápidos e bruscos criam turbulência que pode levantar partículas depositadas nas superfícies. Minimize os movimentos do corpo: Evite ações desnecessárias como alongar-se, coçar-se ou virar a cabeça rapidamente. Todos os movimentos necessários devem ser realizados de forma eficiente e suave. |
3. Higiene pessoal rigorosaO controle da contaminação começa antes mesmo de o profissional entrar na sala de paramentação. Proibição de cosméticos e fragrâncias: Maquiagem, spray de cabelo, perfumes e loções podem liberar grandes quantidades de partículas e compostos orgânicos voláteis (COVs). Seu uso deve ser estritamente proibido. Lavagem das mãos antes de entrar: As mãos e os antebraços devem ser lavados cuidadosamente com um sabonete antimicrobiano específico e secos com uma toalha que não solte fiapos imediatamente antes de entrar na área de paramentação. |  |
4. Postura adequada em salas limpasA forma como uma pessoa se posiciona e interage com seu espaço de trabalho tem um impacto direto na contaminação. Incline-se para a frente, não para o lado: Ao trabalhar em uma bancada ou estação de processo, os operadores devem inclinar-se a partir dos quadris e manter a cabeça e o tronco o mais afastados possível da área de trabalho crítica. Nunca se incline diretamente sobre o produto ou processo. Respeite o fluxo de ar: Em um ambiente de fluxo unidirecional (laminar), os operadores devem compreender que seus corpos são uma fonte significativa de contaminação. Devem sempre posicionar-se a jusante do produto ou processo crítico para garantir que o ar limpo e filtrado chegue primeiro ao produto. | 5. Mentalidade "First Air"Este princípio é fundamental em salas limpas com fluxo de ar unidirecional. O "primeiro ar" é o ar limpo e filtrado que vem diretamente dos filtros HEPA/ULPA antes de passar por qualquer objeto. NNunca bloqueie o fluxo de ar: Os operadores nunca devem colocar objetos, mãos ou ferramentas entre a face do filtro e o produto crítico. Isso cria uma "sombra" de ar turbulento e potencialmente contaminado. Trabalhe na área mais limpa: Todas as manipulações críticas devem ser realizadas no caminho direto do "primeiro ar", o mais a montante possível. |
 | 6. Política de "Não tocar" na pele expostaMesmo com o uso de vestimentas adequadas, a exposição acidental da pele pode ocorrer. Disciplina facial e de vestuário: Os operadores devem ser treinados para nunca tocar no rosto, ajustar a máscara ou o capuz, ou tocar em qualquer parte da pele exposta enquanto estiverem dentro da sala limpa. Se for necessário algum ajuste, eles devem sair e vestir novamente os paramentos. Integridade da luva: As luvas devem ser higienizadas frequentemente com desinfetante de grau para salas limpas (por exemplo, álcool isopropílico a 70%) e inspecionadas regularmente para verificar se há rasgos ou perfurações. |
7. Métodos de comunicação em salas limpasFalar gera uma quantidade significativa de contaminação por partículas e gotículas. Fale o mínimo possível: verbal comunicação should be kept to an absolute minimum. Utilize sinais e sistemas não verbais: Utilize sinais de mão, sistemas telefônicos internos ou quadros brancos para comunicação sempre que possível. Quando for necessário falar, faça-o de costas para o processo crítico. | 8. Protocolos de Fluxo de Materiais e ResíduosA forma como os materiais são manuseados é tão importante quanto a forma como as pessoas se movimentam. Entrada "Triple-wrap": Os materiais são frequentemente introduzidos em uma sala limpa utilizando um sistema de tripla embalagem. A camada externa é removida na antecâmara de materiais, a segunda camada na sala de paramentação e a camada final somente no ponto de uso (consulte nosso capítulo dedicado abaixo sobre componentes e fornecedores). Coleta de resíduos dedicada: Os resíduos devem ser coletados em recipientes designados e compatíveis com salas limpas, e removidos seguindo um protocolo específico que impeça a contaminação de áreas limpas durante o transporte. |
9. Objetos pessoaisQualquer coisa que não seja essencial ao processo é uma fonte de contaminação. Tolerância zero para pertences pessoais: Isso inclui joias (mesmo sob luvas), relógios, celulares, chaves e qualquer papel ou instrumento de escrita que não seja especificamente projetado para uso em salas limpas. Materiais aprovados para salas limpas: Utilize apenas papel, canetas e ferramentas com certificação para salas limpas, projetados para não liberar partículas. |  |
10. Políticas de Saúde e Bem-EstarA saúde do operador afeta diretamente o ambiente da sala limpa. Fique em casa se estiver doente: É preciso haver políticas que incentivem os funcionários a relatar doenças como resfriados, tosses ou problemas de pele e a ficar em casa. Ir trabalhar doente representa um enorme risco de contaminação.  Cubra todas as lesões de pele: Quaisquer cortes, arranhões ou queimaduras solares devem ser completamente cobertos com um curativo aprovado e que não solte fiapos antes de vestir o avental. | 11. Rotina de Mãos EnluvadasAs luvas são o principal ponto de contato com equipamentos e materiais e podem ser facilmente contaminadas de forma cruzada. Higienize antes e depois das principais tarefas: As mãos enluvadas devem ser pulverizadas com uma solução estéril de IPA a 70% e deixadas secar ao ar antes de manusear produtos críticos, após tocar em superfícies não críticas (como painéis de equipamentos) e em intervalos regulares. Técnica adequada de higienização: Certifique-se de que toda a superfície de ambas as luvas esteja completamente umedecida com o agente sanitizante. O segredo da indústria (do qual ninguém se orgulha): As luvas, usadas em camada única ou até mesmo dupla, são herméticas, fazendo com que os operadores suem. E como são descartáveis e finas, são frágeis. Então, para onde vai o suor quando a luva se rompe? Adote uma política rigorosa de troca de luvas, bem como o controle da temperatura ambiente para limitar a transpiração. |
 | 12. Vestiário como Zona de TransiçãoO vestiário não é uma sala de descanso; é um ponto de controle crítico. Proibido socializar: O vestiário destina-se exclusivamente a vestir e despir o equipamento de proteção individual. Conversas sociais não devem ocorrer nesse local. Aqui não tem máquina de café! Siga a linha de demarcação: Um banco ou demarcação similar separa o lado "sujo" do lado "limpo". Os funcionários nunca devem permitir que seus calçados ou roupas do lado "sujo" toquem o piso do lado "limpo". |
Dica: Como provavelmente apenas os olhos devem estar visíveis para um operador devidamente uniformizado, pode ser necessário que seus nomes individuais estejam nas roupas - mas sem velcro - (para equilibrar com o fato de que eles devem ser o mínimo de operadores possível e devem se conhecer bem).
Conduta do pessoal, qualificação, Responsabilidade pessoal e cumprimento de procedimentos
De maneira mais geral, como é típico em qualquer processo nas indústrias regulamentadas, todo o pessoal deve ser formalmente qualificado antes de entrar em qualquer área classificada. A qualificação é obtida por meio de um programa de treinamento documentado que abrange os Procedimentos Operacionais Padrão (POPs) específicos da área, comportamentos assépticos e os princípios de controle de contaminação. Esse treinamento deve incutir um estado de constante consciência situacional, garantindo que o pessoal compreenda os requisitos específicos de sua zona operacional.
Especificações dos fornecedores
Serão detalhados aqui apenas alguns exemplos típicos de instruções específicas para fornecedores destinados ao fornecimento de mercadorias para uso em salas limpas.
Dica: Esteja preparado para uma curva de aprendizado acentuada para seus fornecedores, caso eles ainda não estejam acostumados a fornecer produtos para salas limpas (experiência própria: comece explicando que você precisa de um material especial para as etiquetas e que simplesmente 'colar' não é suficiente).
Nota: As especificações usuais das indústrias regulamentadas não estão incluídas aqui (os materiais fornecidos devem vir acompanhados de um Certificado de Conformidade (CoC) e um Certificado de Análise (CoA) que especifiquem a composição do material, o número do lote e a conformidade com as normas relevantes. É necessária rastreabilidade completa da matéria-prima ao componente acabado, com registros mantidos e disponíveis para auditoria).
1. Composição de materiais e acabamento de superfície obrigatórios
Todos os componentes devem ser fabricados com materiais que sejam inerentemente pouco particulados e pouco gasosos.
- Materiais proibidos: É expressamente proibida a presença de madeira bruta, produtos à base de papel, aço carbono sem revestimento, têxteis de fibras naturais (como algodão e lã) ou materiais que contenham pós ou silicones no componente final.
- Requisitos de superfície: As superfícies devem ser não porosas e lisas para evitar o desprendimento de partículas e facilitar a limpeza. Para metais, é necessário um acabamento como o eletropolimento. plásticosÉ necessário um acabamento moldado isento de rebarbas e imperfeições. Especifique uma rugosidade superficial máxima (por exemplo, Ra < 0,8 µm), quando aplicável.
2. Processo de limpeza de precisão validado
Todos os produtos devem passar por um processo de limpeza final e validado imediatamente antes do embalamento.
- Metodologia: Isso normalmente envolve várias etapas. ultrassônico Processo de limpeza utilizando detergentes aprovados para uso em salas limpas, seguido por múltiplos enxágues em cascata com água deionizada (DI) aquecida e de alta pureza.
- Verificação do enxágue final: A água de desionização utilizada na última lavagem deve ser testada quanto à qualidade. Você deve fornecer dados que demonstrem que a água da lavagem final atende às especificações de resistividade (por exemplo, >18 MΩ·cm), Carbono Orgânico Total (COT) e Contagem de Partículas Líquidas (CPL) para comprovar a remoção de todos os resíduos e partículas estranhas.
- Protocolo de secagem: As peças devem ser secas utilizando um método não contaminante, como por exemplo, com nitrogênio aquecido filtrado por HEPA ou ULPA, ou com ar limpo e seco. É proibido limpar com qualquer tipo de pano, mesmo com lenços umedecidos que não soltem fiapos, nesta etapa final.
3. A obrigatoriedade da embalagem dupla
Todos os itens devem ser embalados duplamente em um ambiente de sala limpa certificado. Este protocolo é inegociável e deve ser seguido rigorosamente.

- Ambiente de embalagem: A embalagem interna deve ser selada em um ambiente certificado como tão limpo ou mais limpo que a sala limpa do usuário final (por exemplo, um ambiente ISO 5 para mercadorias destinadas a uma sala limpa ISO 5).
- Material da bolsa: Utilize apenas produtos novos e certificados para salas limpas. polietileno ou sacolas de náilon. As sacolas devem ter baixa propensão à eletricidade estática e estar isentas de aditivos de processamento, como agentes deslizantes ou plastificantes. Forneça a certificação das próprias sacolas.
- Selagem do saco interno: Coloque as peças limpas e secas no saco interno. Se especificado, purgue o saco com nitrogênio filtrado para criar uma atmosfera inerte e com amortecimento. Sele o saco usando uma seladora térmica por impulso para criar uma vedação contínua e resistente. Não são permitidos o uso de fita adesiva, grampos ou fechos de correr.
- Limpeza entre palcos: Antes de passar para a próxima etapa de embalagem, a parte externa da embalagem interna selada deve ser meticulosamente limpa com uma solução de 70/30 de álcool isopropílico (IPA) e água deionizada, utilizando um lenço de poliéster estéril que não solte fiapos.
- Selagem da embalagem externa: Em um ambiente de classificação inferior (por exemplo, ISO 7), coloque o saco interno limpo dentro do saco externo e sele-o da mesma maneira. Isso cria um sistema no qual o saco externo pode ser removido na sala de paramentação ou na antecâmara de materiais, permitindo que um saco interno limpo entre na sala limpa principal.
Expert tip: Em alguns casos, se o saco interno estiver hermeticamente fechado, tenha cuidado com o efeito de inflação da pressão caso precise ser enviado por via aérea (a vedação ou caixa de papelão ao redor deve ser suficientemente resistente ou deve haver espaço para expansão).
4. Regra rigorosa de "Proibido papel e papelão" para embalagens

Nenhum papel ou papelão pode estar em contato direto com o componente ou com seus sacos primários/secundários para sala limpa.
- Etiquetas: Todas as etiquetas de identificação aplicadas diretamente nas malas devem ser feitas de material sintético (por exemplo, poliéster) com adesivo acrílico e impressas com tinta que não solte partículas. A etiqueta deve ser colocada na parte externa da mala. Se for necessária uma etiqueta interna de "viajante", ela deve ser impressa em papel sintético de grau para salas limpas (por exemplo, Tyvek).
- Documentação: Toda a documentação, como Certificados de Conformidade, relatórios de análise e notas de embalagem, deve ser colocada em um envelope separado, preso ao... exterior da caixa de envio final lacrada ou enviada eletronicamente. Em hipótese alguma coloque qualquer papel dentro da caixa de envio.
5. Preparação final do contêiner de transporte
A embalagem final para envio (normalmente uma caixa de papelão) é uma fonte de contaminação grosseira e deve ser preparada para isolar os produtos embalados de forma limpa.
- Forro da caixa: A caixa de envio deve primeiro ser forrada com um saco plástico novo de polietileno de uso geral.
- Esteiras: Utilize apenas materiais de embalagem compatíveis com salas limpas, como espuma de polietileno nova ou plástico bolha, para proteger o produto embalado em dupla camada dentro do revestimento da caixa. É estritamente proibido o uso de flocos de isopor, papel picado ou papel kraft.
- Vedação: Após colocar o produto embalado em dois sacos plásticos dentro da caixa forrada, dobre o forro e feche a caixa de papelão com fita adesiva comum. Isso garante que, ao abrir a caixa, a primeira coisa que o destinatário toque seja o forro limpo, e não a poeira do papelão.
Outro

Uma estratégia robusta de controle de contaminação não é apenas um documento, mas sim a inteligência ativa que rege todas as operações em salas limpas. Ela traduz os princípios de gestão de riscos de qualidade na execução tangível e diária das melhores práticas, desde a transferência de materiais e técnicas assépticas até protocolos de desinfecção validados.
Em última análise, o sucesso da estratégia é medido não pelo seu alcance, mas pelos seus resultados verificáveis — os dados consistentes do monitoramento ambiental que confirmam um estado de controle e orientam a evolução contínua do sistema.
Perguntas frequentes
How does a Contamination Control Strategy (CCS) differ from individual cleaning and gowning SOPs?
A CCS is the overarching strategic document that integrates all control elements based on risk. SOPs are the detailed, tactical instructions for executing specific tasks defined within that strategy.
What is the correct technique for wiping items for transfer into a Grade A/B area, and why is contact time critical?
The correct technique involves using sterile, low-lint wipes saturated with a validated disinfectant in overlapping, unidirectional strokes. Contact time is critical because it is the validated duration required for the disinfectant to achieve its sporicidal or bactericidal action.
What are the most critical data inputs for the periodic review and update of a CCS?
The most critical inputs are environmental and personnel monitoring trend data, process deviations, media fill results, and CAPA effectiveness data. These inputs verify control and highlight areas needing reassessment.
What is the best practice for integrating supplier and raw material controls into the facility’s CCS?
The CCS must reference the supplier qualification program, which mandates audits, quality agreements, and microbial specifications for incoming materials. This extends contamination control to the entire supply chain.
Why are unidirectional, overlapping strokes mandated for cleaning and disinfecting surfaces in a cleanroom?
This technique ensures complete surface coverage and prevents the re-contamination of areas that have already been cleaned. It physically lifts and removes contaminants rather than just spreading them around the surface.
What are the key validation requirements for cleaning and disinfection agents cited in a CCS?
Validation requires efficacy studies (coupon studies) using in-house microbial isolates on representative manufacturing surfaces. These studies must prove the effectiveness of the agents at their specified contact times.
What are the primary differences in a CCS for an aseptic process versus a terminally sterilized product?
An aseptic process CCS focuses intensely on the exclusion of all microorganisms, as there is no final kill step. A CCS for terminal sterilization focuses on controlling the pre-sterilization bioburden to a validated limit.
What is the correct sequence for de-gowning, and why is it as critical as the gowning process itself?
De-gowning proceeds from the “dirtiest” items to the “cleanest,” typically starting with gloves and moving inward to the coverall, to contain contaminants on the gown. This prevents the operator from contaminating their scrubs or skin and dispersing particles from the used gown into the changing room.
Related Readings
- Aseptic Process Simulation (Media Fill) design and interpretation: it involves designing worst-case simulations to qualify a process’s aseptic integrity. Interpreting the results is critical for validating the process and qualifying operators.
- Estratégias de identificação microbiana e tendências de dados: this deals with identifying environmental isolates to the species level to understand the facility’s microflora. Trending this data is essential for detecting shifts that indicate a loss of control.
- Design and control of RABS and isolator technology: it explores the validation and operation of advanced barrier systems. It includes integrity testing and glove management to ensure a superior aseptic environment.
- WFI and Pure Steam System validation and biofilm control: it shall cover the design and routine monitoring of high-purity water systems. A primary focus is on system validation and ongoing strategies to prevent and control biofilm formation.
- Container Closure Integrity Testing (CCIT) methodologies: the technologies used to ensure the final product seal is integral, guaranteeing sterility until use. It includes methods like vacuum decay and high voltage leak detection.
- Supplier and raw material microbial control programs: it shall extend contamination control to the supply chain through supplier audits and quality agreements. It involves setting and verifying microbial specifications for all incoming materials.
- Sterilization validation for components and equipment: validating the lethality and repeatability of sterilization cycles (e.g., autoclave, dry heat) for all items entering the aseptic processing area.
- Management of disinfectant and cleaning agent residues: it addresses the potential for chemical residues to inhibit disinfectant efficacy or become a product contaminant. It covers strategies for residue detection, removal, and rotation of cleaning agents.
External Links on Contamination Control Strategy (CCS)
Normas internacionais
- ISO 14644-1: 2015 Cleanrooms and controlled environments – Part 1: Classification of air cleanliness
- ISO 14644-2: 2015 Cleanrooms and controlled environments – Part 2: Monitoring to provide evidence of cleanroom performance related to air cleanliness by airborne particulate contamination
- ISO 14644-3: 2019 Cleanrooms and controlled environments – Part 3: Test methods
(Passe o cursor sobre o link para ver nossa descrição do conteúdo)
Glossário de termos utilizados
Bioburden: the presence of viable microorganisms on a surface or in a substance, typically measured to assess contamination levels in pharmaceuticals, medical devices, and other sterile products. It is crucial for determining sterilization efficacy and product safety.
Building Management System (BMS): a centralized control system that monitors and manages a building's mechanical and electrical equipment, including heating, ventilation, air conditioning, lighting, security, and fire safety systems, to enhance operational efficiency, comfort, and energy management.
Carbon Capture & Sequestration (CCS): a process that captures carbon dioxide emissions from sources like power plants and industrial processes, transporting it for storage underground or utilizing it in various applications, thereby reducing greenhouse gas concentrations in the atmosphere.
Certificate of Analysis (CoA): a document issued by a manufacturer or testing laboratory that confirms a product's specifications, quality, and compliance with regulatory standards, detailing test results and methods used for analysis.
Certificate of Conformance (CoC): Documento emitido por um fabricante ou fornecedor confirmando que um produto atende a padrões, regulamentos ou requisitos contratuais específicos, frequentemente usado em processos de garantia de qualidade e verificação de conformidade.
Code of Federal Regulations (CFR): Uma compilação das normas gerais e permanentes publicadas por agências federais nos Estados Unidos, organizadas por assunto em 50 títulos, servindo como fonte legal oficial para regulamentações federais.
Colony Forming Units (CFU): a measurement used to estimate the number of viable microorganisms in a sample, indicating the number of cells capable of forming colonies under specific growth conditions.
Computational Fluid Dynamics (CFD): a numerical method used to analyze fluid flow, heat transfer, and related phenomena by solving the governing equations of fluid motion and thermodynamics through discretization techniques, enabling simulation and visualization of complex fluid behavior in various engineering applications.
Contamination Control Strategy (CCS): Uma abordagem sistemática para prevenir, detectar e mitigar a contaminação em ambientes controlados, garantindo a qualidade e a segurança do produto por meio de procedimentos definidos, monitoramento e práticas de gerenciamento de riscos.
Corrective Action and Preventative Action (CAPA): a systematic approach to identifying, investigating, and addressing nonconformities and potential issues to prevent recurrence and ensure compliance with regulatory standards in quality management systems.
Corrective and Preventive Action (CAPA): Uma abordagem sistemática para identificar, investigar e solucionar não conformidades, visando prevenir recorrências e eliminar problemas potenciais, garantindo a conformidade com as normas regulamentares e a melhoria contínua de processos e produtos.
Critical Control Points (CCP): specific stages in a process where control can be applied to prevent, eliminate, or reduce food safety hazards to acceptable levels. Identifying these points is essential for effective hazard analysis and critical control management in food production systems.
current Good Manufacturing Practice (cGMP): Um sistema que garante que os produtos sejam produzidos e controlados de forma consistente, de acordo com padrões de qualidade, abrangendo regulamentos e diretrizes para processos de fabricação, instalações, equipamentos e pessoal, a fim de assegurar segurança, qualidade e eficácia nas indústrias farmacêutica, alimentícia e outras indústrias regulamentadas.
Electronics Manufacturing Services (EMS): Serviços terceirizados que oferecem projeto, produção, montagem e teste de componentes e sistemas eletrônicos para fabricantes de equipamentos originais (OEMs), possibilitando processos de fabricação econômicos e eficientes, ao mesmo tempo que permitem que os clientes se concentrem em suas atividades principais.
Environmental Monitoring System (EMS): um sistema projetado para coletar, analisar e relatar sistematicamente dados sobre as condições ambientais, incluindo a qualidade do ar, da água e do solo, para avaliar a conformidade com os regulamentos, acompanhar as mudanças ao longo do tempo e apoiar a tomada de decisões para a gestão e proteção ambiental.
Failure Mode and Effects Analysis (FMEA): a systematic method for evaluating potential failure modes within a system, process, or product, assessing their effects on performance, and prioritizing risks to improve reliability and safety through corrective actions.
Food and Drug Administration (FDA): Uma agência federal do Departamento de Saúde e Serviços Humanos dos Estados Unidos responsável por regulamentar a segurança alimentar, produtos farmacêuticos, dispositivos médicos, cosméticos e produtos de tabaco para garantir a saúde e a segurança públicas por meio da avaliação científica e da aplicação de padrões de conformidade.
Good Manufacturing Practice (GMP): a system ensuring products are consistently produced and controlled according to quality standards, minimizing risks involved in pharmaceutical production and related industries. It encompasses guidelines for manufacturing processes, facility conditions, personnel qualifications, and documentation practices to ensure product safety and efficacy.
Hazard Analysis and Critical Control Points (HACCP): Uma abordagem sistemática à segurança alimentar que identifica, avalia e controla os perigos em pontos críticos do processo de produção para prevenir doenças transmitidas por alimentos e garantir a segurança do produto.
Heating Ventilation and Air Conditioning (HVAC): a system designed to regulate indoor climate by controlling temperature, humidity, and air quality through heating, cooling, and ventilation processes. It includes components such as furnaces, air conditioners, ductwork, and thermostats for efficient environmental management.
Heating, Ventilation, and Air Conditioning (HVAC): Um sistema projetado para regular o clima interno, controlando a temperatura, a umidade e a qualidade do ar por meio de processos de aquecimento, resfriamento e ventilação, garantindo conforto e segurança em ambientes residenciais, comerciais e industriais.
International Organization for Standardization (ISO): a non-governmental international body that develops and publishes standards to ensure quality, safety, efficiency, and interoperability across various industries and sectors, facilitating global trade and cooperation. Established in 1947, it comprises national standardization organizations from member countries.
Key Performance Indicator (KPI): Um valor mensurável que demonstra a eficácia com que uma organização está atingindo seus principais objetivos de negócios, frequentemente usado para avaliar o sucesso no alcance de metas.
Material Airlock (MAL): a sealed entryway designed to control the transfer of materials between different environments, preventing contamination and maintaining specific atmospheric conditions. It typically consists of two or more interlocking doors that ensure isolation during the transfer process.
Performance Qualification (PQ): a process that verifies a system or equipment operates according to specified requirements under real-world conditions, ensuring it consistently performs its intended function within predetermined limits.
Personnel Airlock (PAL): a sealed entryway designed to allow personnel to transition between different pressure environments while minimizing contamination and maintaining safety, typically used in space stations, laboratories, or cleanrooms. It features interlocking doors that prevent simultaneous opening.
Standard Operating Procedure (SOP): a set of step-by-step instructions created to help workers carry out routine operations consistently and efficiently, ensuring compliance with regulations and quality standards.
Statistical Process Control (SPC): a method of quality control that employs statistical techniques to monitor and control a process, ensuring it operates at its full potential by identifying variations and maintaining consistent output within specified limits.
Total Organic Carbon (TOC): a measure of the amount of carbon found in organic compounds within a sample, often used to assess water quality and environmental health. It quantifies the concentration of carbon derived from organic matter, excluding inorganic carbon sources.
Unique Selling Point (USP): a distinctive feature or benefit that sets a product or service apart from competitors, aimed at attracting customers by addressing specific needs or preferences.
Volatile Organic Compound (VOC): organic chemicals that have a high vapor pressure at room temperature, leading to significant evaporation and potential air pollution. They are commonly found in paints, solvents, and fuels, contributing to smog formation and adverse health effects.